VOLUM 49, 1999 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1999
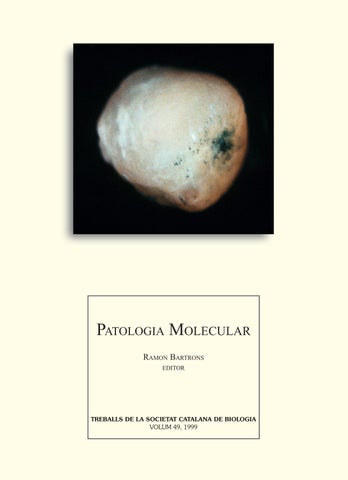
Figura de la sobrecoberta
PATOLOGIA MOLECULAR RAMON BARTRONS EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 49, 1999
Anàlisi de la transferència del gen de la beta-galactosidasa d E. Coli a un tumor de cèl·lules NP18 de pàncreas exocrí humà desenvolupat en un ratolí atímic BALB/c. El tumor es va injectar amb un adenovirus recombinant (AdCMV-lacZ) que incloïa el gen de la beta-galactosidasa d E. Coli sota el control del promotor del citomegalovirus. Quatre dies després de la transferència del gen, el tumor es va extraure i es va posar de manifest l expressió del transgen mitjançant tinció histoquímica de l activitat de l enzim. E. Mercadé, M. Carrió, A. Romagosa, M. Cascalló, C. Fillat, A. Mazo i A. M. GómezFoix
VOLUM 49, 1999 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1999
Figura de la sobrecoberta
PATOLOGIA MOLECULAR RAMON BARTRONS EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 49, 1999
Anàlisi de la transferència del gen de la beta-galactosidasa d E. Coli a un tumor de cèl·lules NP18 de pàncreas exocrí humà desenvolupat en un ratolí atímic BALB/c. El tumor es va injectar amb un adenovirus recombinant (AdCMV-lacZ) que incloïa el gen de la beta-galactosidasa d E. Coli sota el control del promotor del citomegalovirus. Quatre dies després de la transferència del gen, el tumor es va extraure i es va posar de manifest l expressió del transgen mitjançant tinció histoquímica de l activitat de l enzim. E. Mercadé, M. Carrió, A. Romagosa, M. Cascalló, C. Fillat, A. Mazo i A. M. GómezFoix
VOLUM 49, 1999
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA PATOLOGIA MOLECULAR
1999
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA
VOLUM 49, 1999
FILIAL DE L INSTITUT D ESTUDIS CATALANS
BARCELONA 1999
NORMES DE PUBLICACIÓ DELS TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA Treballs de la Societat Catalana de Biologia (Treballs de la SCB) publica: a) revisions encarregades per la Societat, de ciències de la vida; b) comunicacions presentades a les sessions ordinàries i extraordinàries que organitza la Societat o les seves seccions especialitzades; c) monografies o conferències de científics convidats per la Societat; d) les ressenyes de les sessions científiques organitzades per la Societat. Presentació dels originals Els originals seran redactats en llengua catalana, excepte en casos justificats pels quals el Consell Directiu pugui acceptar una altra llengua. El Consell de Redacció consultarà especialistes, els quals, en qualsevol cas, determinaran si un article pot publicar-se immediatament, necessita revisió, o bé és rebutjat. Els autors rebran notificació de la decisió. Si el treball requereix revisió, es facilitaran als autors els comentaris escrits dels especialistes que l hagin revisat. En el cas que no sigui acceptat, la còpia original i les il·lustracions seran retornades als autors. La submissió d un manuscrit implicarà que el material és original i que no se n considera la publicació en cap altra revista. Els originals es lliuraran en disquet d ordinador de 3 1/2 o per correu electrònic (scb@iec.es), junt amb una còpia en paper. El programa cal que sigui Microsoft Word (Macintosh o PC) pel que fa al text. Les figures, il·lustracions i taules també s entregaran en suport informàtic. Feu servir el cognom de l autor com a nom del document. Cal indicar en l etiqueta del disquet: l autor del treball, l adreça i el sistema operatiu informàtic emprat. Els manuscrits presentats en mecanografiat seran acceptats tan sols en circumstàncies excepcionals. Les il·lustracions cal que siguin de bona qualitat i que les mides s ajustin a les dimensions de la revista. L original, incloent-hi les taules i les il·lustracions, no sobrepassarà l extensió de vint fulls. Només podran ultrapassar aquest límit el text de les conferències o monografies extraordinàries, amb l acord previ del Consell de Redacció de Treballs de la Societat Catalana de Biologia. Els treballs i la correspondència referent a la redacció hauran de dirigir-se al president del Consell de Redacció de Treballs de la Societat Catalana de Biologia, Carrer del Carme, 47. 08001 Barcelona. Estructuració dels manuscrits Cada treball ha d estar encapçalat pel títol, seguit pel nom i primer cognom del(s) autor(s) en majúscules i del lloc o llocs de treball respectius. S evitarà la utilització de notes a peu de pàgina. Tots els fulls aniran numerats consecutivament començant pel full de la portada. Resum El resum, d una extensió màxima de dues-centes paraules, serà redactat en català i anglès. El títol del treball també
haurà d ésser traduït a l anglès i s acompanayarà d un màxim de cinc paraules clau en anglès. Taules i il·lustracions Les fotografies en blanc i negre hauran d ésser de bona qualitat i contrast. Les fotografies portaran al dors en llapis tou el cognom de l autor, el número d ordre i llur part superior haurà d ésser indicada mitjançant una fletxa. Caldrà indicar quines són els originals i quines les còpies. Cada taula portarà un títol descriptiu breu i aniran numerades correlativament en caràcters romans. Bibliografia Els manuscrits inclouran les referències bibliogràfiques ordenades per ordre alfabètic. En el text s indicarà per ordre cronològic els noms dels autors i la data de publicació; en el cas que una referència tingui més de dos autors, se citarà el primer seguit de et al. Cada referència inclourà, i en aquest ordre, cognoms dels autors, amb majúscules, any de publicació, títol de l article, nom de la revista abreujat i en cursiva, número del volum i la primera i la darrera pàgines. Les referències a capítols i monografies indicaran el títol de la referència llibre seguit del nom del(s) editor(s), el títol del treball, la ciutat de publicació i l editorial. Al final de la citació s indicaran les planes que inclou el treball. Cal tenir en compte els exemples següents: CODINA, C.; F. VILADOMAT; J. BASTIDA; J. M. LLABRÉS (1989). «Potencial biotecnològic del cultiu de cèl·lules vegetals per a l obtenció de productes farmacèutics». Treb. Soc. Cat. Biol., núm. 40, pàg. 47-70. GLICK, T. F. (1989). «Biologia i context social: la nova historiografia del Darwinisme». Treb. Soc. Cat. Biol., núm. 40, pàg. 7-18. MELLADO, R. P. (1987). «Vectores utilizados para la manipulación y expresión de genes». A: Vicente, M.; Renart, J. Ingeniería genética. Madrid: CSIC, pàg. 21-30. YUNIS, J. J.; O. PRAKASH (1982). «The origin of man: a chromosomal pictorial legacy». Science, núm. 215, pàg. 1525-1530. Proves d impremta De tots els originals acceptats, l autor (o bé el primer dels autors si són més d un) en rebrà unes proves d impremta per tal de corregir-les, i aquestes proves hauran d ésser retornades, per correu urgent, al president del Consell de Redacció, dins del termini màxim d una setmana. En les proves no podran ésser introduïdes correccions d estil, i només hi seran admeses les de caràcter ortogràfic i tècnic. Un cop publicat, es lliuraran a l autor vint extrets sense càrrec.
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA FILIAL DE L INSTITUT D ESTUDIS CATALANS
VOLUM 49, 1999
BARCELONA 1999
CONSELL DE REDACCIÓ ANNA M. GÓMEZ-FOIX, Presidenta LLUÍS CORNUDELLA I MIR MERCÈ DURFORT I COLL CRISTINA JUNYENT I RODRÍGUEZ MERCÈ PIQUERAS I CARRASCO FRANCESCA VIDAL I DOMÍNGUEZ
© dels autors dels articles
Editat per la Societat Catalana de Biologia (filial de l Institut d Estudis Catalans) Carrer del Carme, 47. 08001 Barcelona Compost per Fotocomposició gama, s.l. Carrer Arístides Maillol, 3, 1r 1a. 08028 Barcelona Imprès a Limpergraf, SL Polígon industrial Can Salvatella. Carrer de Mogoda, 29-31 08210 Barberà del Vallès ISSN: 0212-3037 Dipòsit Legal: B.12164-1963
PATOLOGIA MOLECULAR
RAMON BARTRONS editor
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 49, 1999
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA
VOLUM 49, 1999
ÍNDEX
PATOLOGIA MOLECULAR Presentació . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . R. BARTRONS La perspectiva molecular i la medicina. Malalties moleculars . . . . . . . . . . . . . . . . . . . . . . . J. CARRERAS Factors bescanviadors de nucleòtids de guanina i les seves implicacions en patologia . J. L. ROSA I C. CRUZ Regulació de la diferenciació cel·lular per proteïnes morfogenètiques òssies (BMP) . . . F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX Alteracions del control del cicle cel·lular en neoplàsies humanes . . . . . . . . . . . . . . . . . . . . A. NADAL, P. JARES, P. L. FERNÁNDEZ, M. J. REY, M. PINYOL, L. HERNÁNDEZ, S. HERNÁNDEZ, M. CAZORLA, A. CARDESA I E. CAMPO Mecanismes moleculars associats a la caquèxia cancerosa . . . . . . . . . . . . . . . . . . . . . . . . . . . J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO Bases moleculars de la leucèmia limfàtica crònica i la seva terapèutica . . . . . . . . . . . . . . . D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL Alteracions moleculars en el carcinoma hepatocel·lular . . . . . . . . . . . . . . . . . . . . . . . . . . . . . R. MIQUEL, L. BOIX, J. BRUIX Aspirina i antiinflamatoris no esteroïdals en la prevenció del càncer colorectal . . . . . . . R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL Alteracions del DNA mitocondrial implicades en patologia humana . . . . . . . . . . . . . . . . V. NUNES, M. GÓMEZ I J. CASADEMONT L acidúria 3-hidroxi 3-metilglutàrica: una malaltia molecular per deficiència de 3-hidroxi 3-metilglutaril coenzim A liasa . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . F. G. HEGARDT Patologia molecular de la malaltia de Gaucher . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . D. GRINBERG. B. CORMAND, L. GORT, M. MONTFORT, A. CHABÁS I L. VILAGELIU Patologia molecular de la neurofribomatosi de tipus 1 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL Bases moleculars de les distròfies musculars progressives . . . . . . . . . . . . . . . . . . . . . . . . . . P. GALLANO, A LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET Patologia de la progressió de la malaltia arterial coronària des del punt de vista molecular . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO De la patologia molecular a la terapèutica gènica . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . A. M. GÓMEZ-FOIX I C. FILLAT
7 9 17 29 41 53 71 85 97 113 133 151 163 193 207 223
6 ÍNDEX
SOCIETAT CATALANA DE BIOLOGIA . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . RESUM DE LES SESSIONS CIENTÍFIQUES . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . ALTRES ACTIVITATS . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . ÍNDEX D AUTORS DEL VOLUM 49 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . .
247 249 257 261
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 7-8
PRESENTACIÓ
Salut i malaltia són conceptes no gens fàcils de definir. Salut no és exclusivament carència de malaltia i un individu es pot considerar en bona salut si no té impediments per a la supervivència i exerceix normalment totes les seves funcions. D acord amb la definició donada per l OMS, salut és un estat de benestar físic, psíquic i social. Jordi Gol ens presentava, al Desè Congrés de Metges i Biòlegs de Llengua Catalana, celebrat a Perpinyà el 1976, el concepte de salut com la forma de viure joiosa, autònoma i solidària. Aquestes darreres definicions són útils perquè reconeixen la importància del benestar psíquic i social en el manteniment de la salut. En aquest sentit la salut s ha de mirar com una expressió d adaptabilitat a les condicions ambientals i socials, i la malaltia un desencert. La malaltia implica l alteració en l estat del cos o d algun òrgan que interromp o pertorba les funcions vitals. Els individus que estan lliures de malaltia són considerats sovint normals. És important reconèixer que normalitat no sempre implica salut, sinó que és merament una indicació de la freqüència d una condició donada en una població definida. Algunes malalties succeeixen amb tanta freqüència que poden arribar a ser considerades normals (ex. càries dental). La patologia és la part de la biologia i de la medicina que estudia les causes de les malalties i la fisiologia dels organismes que les pateixen. Sovint és difícil de precisar la transi-
ció de salut a malaltia, ja que els canvis amb capacitat de causar malaltia, el que se sol anomenar predisposició, estan presents en moltes persones aparentment en bona salut. El progrés que s ha produït en el darrer segle en les ciències biomèdiques ha estat extraordinari. El control de les aigües i aliments, l aparició de vacunes, sulfamides i antibiòtics, hormones i vitamines, medicaments estimulants, tranquilitzants i analgèsics, l èxit de la radioteràpia i la quimioteràpia, l aparició d immunosupressors... han permès gaudir a la població actual d un estat de salut que no s havia conegut en el passat. Si examinem les causes d aquestes millores, veurem que molts dels avenços tradueixen l esforç de molts anys d investigació en l estudi de les malalties. L impuls més important sorgeix quan es comencen a conèixer les causes de les malalties. El descobriment dels agents infecciosos a finals del segle passat revolucionà la medicina. Fins fa poques dècades, les malalties infeccioses constituïen la principal causa de mortalitat. La pesta, el còlera, la tuberculosi, el tifus o les pneumònies significaven situacions de mal pronòstic. El descobriment de les vitamines i les malalties carencials ocupa igualment un lloc important entre els factors de progrés, com també l aïllament de les hormones i l evolució de l endocrinologia. Aquest conjunt de malalties tenen en comú tenir una simptomatologia complexa, tot i reconèixer una causa senzilla, associada
8 RAMON BARTRONS
a un agent determinat, microorganisme, vitamina o hormona. En la mesura que era suficient combatre o eliminar l agent causal o addicionar la substància deficient, el tractament de la malaltia ha seguit generalment la identificació de la causa. Aquesta constatació ha portat a elaborar una filosofia de la recerca biomèdica i a plantejar, per analogia, que els problemes es resoldrien una vegada s hagués aclarit l etiologia de la malaltia. No sempre el factor causal és senzill. Per exemple, l arteriosclerosi, la malaltia d Alzheimer, el càncer, l envelliment... són processos on les causes poden ser múltiples, amb factors d origen extern i d altres del propi individu. Els avenços en la comprensió dels mecanismes moleculars d aquestes malalties ens esperonen a poder millorar les perspectives diagnòstiques i terapèutiques, i poder oferir mesures preventives. La biologia molecular, desenvolupada durant les últimes dècades, ha representat la gran revolució de la biologia. Les ciències biològiques han estat profundament afectades per una nova dimensió: la perspectiva
molecular. En el camp de les ciències de la salut, aquests coneixements han significat l inici d una nova revolució: la perspectiva molecular en patologia. Actualment, el desenvolupament de la patologia molecular està donant lloc a la molecularització de la medicina, projectant els coneixements a la patogènia de les malalties i incidint en els mètodes diagnòstics, de pronòstic i terapèutics. La raó d aquest volum és difondre el treball que s està duent a terme en l estudi molecular dels mecanismes de diferents malalties. No pretén revisar tots els coneixements actuals, sinó donar a conèixer alguns dels grups que a casa nostra hi estan treballant. En definitiva, desitgem que la monografia que ara presentem sigui útil a tots aquells que volen aprofundir en els diferents aspectes que s hi tracten. Voldria agrair als autors la tasca portada a terme en la preparació dels diferents articles, tot desitjant que l esforç en preparar aquest llibre serveixi per donar a conèixer el treball que es du a terme en els diferents laboratoris del nostre país. Ramon Bartrons i Bach Juliol de 1998
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 9-15
LA PERSPECTIVA MOLECULAR I LA MEDICINA. MALALTIES MOLECULARS JOSEP CARRERAS Departament de Ciències Fisiològiques I. Unitat de Bioquímica. Facultat de Medicina. Universitat de Barcelona Adreça per a la correspondència: Departament de Ciències Fisiològiques I. Unitat de Bioquímica. Facultat de Medicina. Universitat de Barcelona. Casanova, 143. 08036 Barcelona
1. INTRODUCCIÓ L any 1949, la prestigiosa revista Science va publicar un article de Linus Pauling i col·laboradors, que portava per títol «Sickle Cell Anemia, a Molecular Disease» ( Pauling et al., 1949), i que pot ésser considerat com la «presentació en societat» de la medicina molecular (figura 1). Ja quaranta anys enrere Garrod (Garrod, 1909) havia postulat que la mancança d un enzim que catalitzaria el trencament de l anell benzènic de la fenilalanina i de la tirosina era responsable de l alcaptonúria congènita. I des d aleshores s havien descrit altres malalties congènites del metabolisme atribuïdes a dèficits enzimàtics específics. D altra banda, feia ja anys que es coneixien diverses malalties nutritives degudes a dèficits vitamínics. Però varen ésser Pauling i col·laboradors els primers a aplicar el nom de «malaltia molecular» a una malaltia deguda a alteracions de l estructura d una única molècula. Cinquanta anys després de l article de Pauling,
el qualificatiu «molecular» aplicat a la medicina és utilitzat àmpliament, i cada cop són més freqüents els cursos de patologia molecular, i són més nombroses les revistes internacionals especialitzades i les monografies que inclouen aquell qualificatiu en el títol (Van Lancker, 1977; Woolf, 1986; Davies, 1988; Scriver et al., 1995; Ross, 1996). En les línies que segueixen pretenem fer una breu revisió dels orígens de la medicina molecular i unes consideracions sobre la repercussió que la «molecularització» de la medicina té sobre la formació dels professionals de la salut. Farem, també, una classificació de les malalties des de la perspectiva molecular, prenent com a base l esquema exposat en diverses ocasions per Alberto Sols (Sols, 1983; 1984; 1989; 1997) (figura 2), pioner de la introducció del concepte de medicina molecular a Espanya, i a qui dediquem aquest article com a modest homenatge i com a mostra d agraïment pel seu mestratge.
10 JOSEP CARRERAS
FIGURA 1. Primera pàgina de l article de Pauling i col·laboradors.
2. LA «MOLECULARITZACIÓ» DE LA MEDICINA El ritme amb què s ha produït el desenvolupament de la medicina al llarg del temps ha estat condicionat, en gran mesura, per l avanç i el desenvolupament que han experimentat les anomenades ciències bàsiques i, molt especialment, les ciències biològiques (Carreras, 1984a). Al llarg de llur desenvolupament històric aquestes ciències han crescut en extensió, ampliant els sectors objecte d estudi, i en profunditat, avançant progressivament del tot a la part i estudiant de manera succesiva la morfologia, l estructura, la composició i les funcions d unitats cada cop més elementals. Durant molt temps, l únic mitjà d obser-
vació emprat en biologia va ésser l ull humà, ajudat per alguns instruments molt senzills. L experimentació es realitzava utilitzant dispositius molt grollers i rudimentaris. Per això, el coneixement científic dels éssers vius es limitava als aspectes morfològics i estructurals macroscòpics (anatomia) i a certs aspectes funcionals d organismes, aparells o òrgans (fisiologia). L invenció del microscopi, al segle XVII, va permetre l observació del món cel·lular, fins aleshores inassequible, i els estudis morfològics arribaren a les estructures dels teixits (histologia) i de les cèl·lules (citologia). La introducció en la investigació biològica dels mètodes i dels conceptes propis de la química, a partir del segle XVIII, i de la física i la fisicoquímica, des de finals de segle XIX, va determinar que la fisiologia experimentés un avanç extraordinari i anés més enllà del món cel·lular (fisiologia cel·lular) i provoqués el naixement i desenvolupament de dues noves ciències biològiques, la bioquímica i la biofísica, que aprofundeixen fins a la perspectiva molecular i submolecular per estudiar, respectivament, els aspectes químics i físics de les activitats vitals. Aquesta progressiva «molecularització» de la investigació i del saber biològics ha portat a una biologia molecular, que intenta comprendre la totalitat dels fenòmens vitals, en tant que poden ésser explicats sobre la base de les interaccions que es donen entre els components químics dels organismes vivents. La biologia dels nostres dies tracta d entendre allò que Lehninger (Lehninger, 1970) ha anomenat «the molecular logic of the living state» i Jacob (Jacob, 1970) «la logique du vivant». I des d aquesta nova biologia neixen nous intents per entendre la realitat humana, normal i patològica, en tota la seva profunditat. Actualment la bioquímica i la biofísica, més que nous sectors de la fisiologia, han esdevingut una nova perspectiva d investiga-
LA PERSPECTIVA MOLECULAR I LA MEDICINA. MALALTIES MOLECULARS 11
ció i de comprensió de la biologia: la perspectiva molecular i submolecular. Comprenen l estudi de tots els fenòmens vitals en tant que poden explicar-se a partir de processos químics i processos físics; com el resultat de les interaccions fisicoquímiques i químiques que tenen lloc entre els constituents de la matèria vivent. Gràcies als avenços de la bioquímica i de la biofísica, es coneixen els mecanismes i la naturalesa de les transformacions químiques que experimenten les biomolècules; les bases moleculars de la realització de les diverses formes de treball cel·lular i de les funcions cel·lulars; els canvis energètics que acompanyen aquests processos; la naturalesa íntima de les reaccions enzimàtiques, i la regulació coordinada de les diverses funcions cel·lulars. El progressiu afinament de l anàlisi bioquímica i biofísica de les activitats vitals ha permès arribar, en molts casos, a llurs mecanismes moleculars; fins i tot ha fet possible, en certes ocasions, arribar fins al nivell quàntic del procés investigat. La medicina, tot seguint aquests passos de la biologia, estudia cada cop més la problemàtica pròpia des de la perspectiva molecular. Així com la biologia cel·lular va donar origen a una patologia cel·lular, la biologia molecular està donant origen a una medicina molecular. Està naixent una nova medicina en què la perspectiva molecular és alhora un àmbit d investigació i d estudi dels processos fisiopatològics i un àmbit d actuació diagnòstica, pronòstica i terapèutica.
més si tenim aquests professionals podrem fer front, amb èxit, al repte que ens presenta el futur. Per això, és especialment greu la responsabilitat dels encarregats de la formació d aquests professionals. Cal proporcionar als estudiants d avui, professionals de demà, els coneixements per entendre la fisiologia i la fisiopatologia des del punt de vista molecular; per comprendre des d aquesta perspectiva les bases de les malalties, del diagnòstic, de la prevenció i del tractament. L exercici professional del futur exigirà capacitació per abordar en l àmbit molecular els problemes de la salut; professionals que tinguin els elements de llenguatge bioquímic necessaris per comprendre les bases moleculars de la salut i de la malaltia; professionals capaços d adquirir constantment la informació bioquímica necessària
3. REPERCUSSIONS EN LA FORMACIÓ DELS PROFESSIONALS DE LA SALUT La introducció progressiva de la perspectiva molecular en la medicina i altres ciències de la salut requereix, cada cop més, professionals preparats adequadament. No-
FIGURA 2. Portada del discurs d ingrés d Alberto Sols a la Real Academia Nacional de Medicina.
12 JOSEP CARRERAS
per mantenir llur competència i que siguin capaços d aplicar aquesta informació per encarar la seva problemàtica professional. Aquest és l objectiu essencial de l ensenyament de la bioquímica i de la biologia molecular: aconseguir que els estudiants aprenguin el llenguatge molecular, el seu vocabulari i la seva lògica, i es familiaritzin amb el seu ús, per aplicar-lo, més tard, a la patologia. L adquisició d informació bioquímica actualitzada té una importància secundària, atesa la rapidesa amb què s oblida i la velocitat amb què queda desfasada. És molt més important que l estudiant adquireixi la capacitat d autoaprenentatge, per poder substituir els conceptes vells per altres d actualitzats, fent ús de les diverses possibilitats que les noves tecnologies de la informació li posen a l abast. Creiem que cal tenir clares aquestes idees a l hora de decidir les estratègies i els continguts dels plans d estudi de medicina i d altres professions de la salut (Carreras, 1984b). 4. LES MALALTIES MOLECULARS Segons la seva etiologia i des d una perspectiva molecular, les malalties poden classificar-se en dues categories: malalties moleculars i malalties no moleculars. Les malalties de causa no molecular resulten de l acció d agents físics: increment de la temperatura ambiental o calor localitzada, hipotèrmia o fred localitzat, canvis de pressió baromètrica, radiacions, electricitat, elements meteòrics, moviment i acceleració, agents mecànics. Aquestes malalties representen una minoria dins de la patologia; si bé algunes d elles, com els traumatismes resultants dels accidents laborals i de trànsit, han adquirit una importància creixent en els països més desenvolupats. En canvi, les malalties actualment considerades de causa molecular són molt nombroses i abasten les
àrees més diverses de la patologia. D altra banda, és probable que la majoria de malalties actualment de causa indefinida passin a engruixir el grup de les malalties moleculars. Dintre les malaties moleculars poden distingir-se tres subcategories: malalties exògenes, malalties genètiques i malalties mixtes. Un primer grup de malalties exògenes són les produïdes per toxines. Entre elles es troben les intoxicacions ocasionades per productes químics diversos (industrials, agrícoles i domèstics), les intoxicacions produïdes per drogues d abús i les intoxicacions medicamentoses; també formen part d aquest grup les malalties produïdes per toxines d origen biològic (microbianes, vegetals o animals). Si bé en la majoria dels casos els mecanismes patogènics són poc coneguts, s ha avançat molt en l aclariment dels mecanismes íntims de la patologia d un nombre creixent d intoxicacions. Serien casos paradigmàtics el de la toxina colèrica i el de la toxina diftèrica en què s altera l adenilat ciclasa i el factor d elongació 2, respectivament, via ADP ribosilació. El segon grup de malalties moleculars exògenes són les produïdes per virus, de DNA o de RNA. Constitueixen una gran proporció de les malalties infeccioses i representen un conjunt important i força ben conegut. Les malalties ocasionades per prions constitueixen un altre dels grups, relativament poc estudiats, de les malalties exògenes. Actualment, sabem que els prions (o partícules proteíniques infeccioses) són responsables tant d afeccions contagioses com de malalties esporàdiques i de malalties hereditàries. Semblen variants de proteïnes normals amb una conformació alterada que, en interaccionar amb aquelles, els indueixen un canvi conformacional en cascada que produeix, per un mecanisme mal conegut, la malaltia.
LA PERSPECTIVA MOLECULAR I LA MEDICINA. MALALTIES MOLECULARS 13
Finalment, un quart grup nombrós i significatiu de malalties exògenes és el que resulta d alteracions nutritives, tant qualitatives com quantitatives, per excés o, més freqüentment, per defecte de determinats compostos inorgànics (sals, oligoelements) o orgànics (vitamines, àcids grassos i aminoàcids essencials). Gran part d aquestes malalties per carència són conegudes des de fa molt temps; però en la majoria d elles els mecanismes moleculars implicats no s han començat a aclarir fins fa relativament poc. No fa gaire que es coneix la funció coenzimàtica dels derivats de les vitamines hidrosolubles o el caràcter prohormonal dels derivats de les vitamines D. Les malalties genètiques resulten de les alteracions del genoma, nuclear o, més rarament, mitocondrial. La causa pot ésser una simple mutació puntual que afecta un sol nucleòtid de la seqüència de DNA o una alteració cromosòmica més o menys important. L alteració pot afectar tant els cromosomes sexuals com els cromosomes autosòmics, i pot produir-se tant a les cèl·lules somàtiques com a les cèl·lules sexuals. Les conseqüències de l alteració depenen, d una part, de la seva naturalesa i, d altra banda, del tipus de cromosoma i del tipus de cèl·lula afectada. No tenen les mateixes conseqüències les alteracions dels gens nuclears, de la majoria dels quals existeix una sola o unes poques còpies (generalment de doble origen, patern i matern), que les alteracions dels gens mitocondrials, dels quals existeixen centenars o milers de còpies, la gran majoria d origen matern. Les mutacions genètiques poden afectar les regions codificadores del DNA (gens estructurals) o les regions no codificadores implicades en la regulació de l expressió gènica. Aquesta darrera situació es traduirà en un augment o una disminució de la síntesi de la proteïna normal, amb la corresponent variació de la seva concentració.
Una mutació d un gen estructural, tant si té lloc en un exó com si es produeix en un intró, pot determinar l aparició d un RNA missatger diferent del normal i, per tant, d una cadena peptídica de seqüència i/o de longitud anormals. Aquest fet pot alterar els diversos nivells estructurals de la proteïna (estructura secundària, terciària i quaternària), la unió amb el grup prostètic en el cas d una proteïna conjugada, la localització subcel·lular de la proteïna, i la seva associació amb d altres proteïnes per a constituir complexos multiproteics. Des del punt de vista funcional, la proteïna resultant d una mutació pot tenir una funció normal, però augmentada o disminuïda, o una funció anormal. També pot alterar-se alguna propietat no directament relacionada amb la funció de la proteïna, així com la seva estabilitat i velocitat de degradació, la qual cosa es traduiria en un canvi de la seva concentració. Actualment s han detectat mutacions que afecten molts tipus de proteïnes. Un grup molt important són les mutacions que alteren la funció dels enzims i ocasionen disenzímies. L enzim afectat té modificades les característiques cinètiques o les propietats reguladores (sensibilitat als activadors i/o als inhibidors). En el cas d una disminució de l activitat enzimàtica, el trastorn metabòlic que en resulta deriva, en uns casos, de la disminució o de l absència del producte produït per la reacció catalitzada per l enzim, o de la consecutiva disminució o absència del producte final de la via metabòlica. En altres casos, el trastorn deriva de l acumulació del substrat o d algun precursor. Un segon grup de mutacions és el que afecta proteïnes implicades en els processos de pas a través de les membranes (plasmàtica o intracel·lulars) o de transport en el medi citosòlic, medi extracel·lular o plasma. Un tercer grup de mutacions altera pro-
14 JOSEP CARRERAS
teïnes implicades en la biosíntesi o en la degradació d altres proteïnes. La proteïna alterada pot participar en processos molt variats: transcripció o processament dels pre-mRNA, traducció, adquisició de la conformació activa per part de les cadenes peptídiques, processos de modificació posttraduccional, agrupació de les subunitats de les proteïnes oligomèriques, determinació de la localització subcel·lular, formació dels complexos multiproteics, incorporació o dissociació dels grups prostètics, procés de proteòlisi. Un altre grup de mutacions afecta proteïnes implicades en els processos de transmissió i de transducció de senyals: hormones, factors de creixement, neurotransmissors i neuromoduladors, receptors de membrana o intracel·lulars, factors de transcripció. Altres mutacions alteren proteïnes que participen en els processos d homeòstasi i de defensa, tals com el sistema immunitari i els sistemes d hemostàsia. Finalment, hi ha mutacions que afecten proteïnes de funció essencialment estructural; en l àmbit de les membranes, del medi intracel·lular o del medi intersticial. Les conseqüències que les alteracions resultants d aquestes mutacions tenen per a la cèl·lula i per a l organisme depenen, d una part, de la magnitud de l alteració funcional que produeixen, del tipus de funció alterada i del caràcter més o menys essencial d aquesta funció. D altra part, són de conseqüències molt diferents les mutacions que es produeixen a les cèl·lules germinals i les mutacions que es produeixen a les cèl·lules somàtiques. Les mutacions que es donen a les cèl·lules no germinals i que són incompatibles amb la vida cel·lular condueixen a la mort de la cèl·lula. El consecutiu alliberament de substàncies de degradació al medi extracel·lular pot produir, com a màxim, una re-
acció de tipus inflamatori o autoimmunitari. Les mutacions viables ocasionen trastorns més o menys importants, i es propaguen a les cèl·lules filles. Si la mutació no afecta els processos de divisió i creixement cel·lular, podrà aparèixer una metaplàsia. Si l alteració afecta els processos esmentats, pot originar-se un tumor; actualment es sap que moltes neoplàsies resulten del cúmul de mutacions que afecten gens (oncogens i antioncogens o gens supressors) que codifiquen proteïnes implicades en els processos de proliferació, diferenciació cel·lular i apoptosi (mort cel·lular programada). És probable que també certes malalties de tipus immunitari tinguin l origen en mutacions produïdes en cèl·lules somàtiques que determinen la síntesi d un anticòs específic en front de proteïnes importants. Les mutacions que tenen lloc en cèl·lules germinals i que afecten funcions essencials condueixen a organismes inviables i determinen avortaments no detectats. Les mutacions que afecten funcions no essencials però importants condueixen a malalties congènites hereditàries, i les mutacions que afecten funcions marginals es tradueixen en subnormalitats. Les malalties moleculars mixtes són aquelles en la patogènia de les quals es troben implicades, alhora, alteracions de tipus genètic i factors exògens. Un cas paradigmàtic el constitueix la diabetis insulinodependent, la patogènia de la qual, a més de tenir una base hereditària de caràcter probablement multigènic, sembla comportar processos de tipus immunitari. BIBLIOGRAFIA CARRERAS, J. (1984a). «Especialización en Ciencias Básicas de la Medicina. Las Ciencias Fisiológicas en las enseñanzas de pregrado y de postgrado». A: Especialización científica y antropología. Barcelona: Fundación Letamendi-Forns, pág. 67-87.
LA PERSPECTIVA MOLECULAR I LA MEDICINA. MALALTIES MOLECULARS 15 CARRERAS, J. (1984b). «Niveles de enseñanza de la Bioquímica en la Licenciatura de Medicina. Objetivos y contenidos». A: Jornadas sobre la enseñanza de la Bioquímica. Málaga: Universidad de Málaga, pág. 5-16. DAVIES, K. E; P. READ (1988). Molecular Basis of Inherited Disease, Oxford: IRL Press. GARROD, A. E. (1909). Inborn errors of Metabolism. Reimprès el 1963 per Oxford University Press, London. JACOB, F. (1970). La logique du vivant. Une historie de l hérédité. París: Gallimard. LEHNINGER, A. L. (1970). Biochemistry. The molecular basis of cell structure and function. New York, Worth Publ. PAULING L.; H. A. Itano; S. J. SINGER; I. C. WELLS (1949). «Sickle cell anemia, a molecular disease», Science, núm. 110, pàg. 543-548. ROSS, D. N. (1996) Introduction to Molecular Medicine. 2a ed., New York: Springer-Verlag.
SCRIVER Ch. R. et al, [ed.] (1995). The Metabolic and Molecular Bases of Inherited Disease. 7a ed. New York: McGraw-Hill. SOLS, A. (1997). «Los enzimas, agentes de la Vida». Bol. Fund. J. March, núm. 66, pàg. 3-19. SOLS, A. (1983). «Patología molecular prenatal». Rev. Esp. Pediatr. núm. 39, pàg. 270-276. SOLS, A. (1984). «Una nueva dimensión de la Medicina: la Patología Molecular». A: Jornadas sobre la enseñanza de la Bioquímica. Málaga: Universidad de Málaga, pàg. 51-62. SOLS, A. (1989). El nivel molecular en la Medicina. Madrid: Instituto de España, Real Academia de Medicina. VAN LANCKER, J. L. (1977). Molecules, Cells and Disease. New York: Springer-Verlag. WOOLF, N. (1986). Cell, Tisue and Disease. 2a ed., London: Bailliere Tindall.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 17-27
FACTORS BESCANVIADORS DE NUCLEÒTIDS DE GUANINA I LES SEVES IMPLICACIONS EN PATOLOGIA JOSÉ LUIS ROSA I CRISTINA CRUZ Departament de Ciències Fisiològiques. Universitat de Barcelona. Adreça per a la correspondència: Departament de Ciències Fisiològiques II. Campus de Bellvitge. Universitat de Barcelona. Pavelló Central, 4a planta. Feixa Llarga, s/n. 08907 L Hospitalet de Llobregat. Adreça electrònica: rosa@bellvitge.bvg.ub.es.
RESUM La superfamília Ras de proteïnes que uneixen nucleòtids de guanina està involucrada en el control d una extensa varietat de funcions cel·lulars. Aquestes proteïnes estan activades per factors bescanviadors específics de nucleòtids de guanina (GEF). El nombre d aquests GEF s incrementa constantment, cosa que permet agrupar-los en famílies o subfamílies relacionades estructuralment i funcional. Aquesta revisió resumeix el coneixement sobre els GEF coneguts de les famílies Ras, Rho, Ran i d altres proteïnes relacionades amb Ras, i analitza les seves implicacions en diferents processos cel·lulars i malalties. SUMMARY The Ras superfamily of guanine-nucleotide binding proteins are involved in the control of a wide variety of cellular functions. These proteins are activated by specific guanine nucleotide exchange factors (GEF). The number of these GEFs is fastly increasing and this has led to group them in families or subfamilies based on their structural and functional homologies. This review summarizes our knowledge about GEFs for Ras, Rho, Ran and other Ras-related proteins, and discusses their implications in different cell processes and diseases. Keywords: Ras/ Rho/ GEF/ proliferation/ transformation.
18 J. L. ROSA I C. CRUZ
INTRODUCCIÓ La superfamília Ras està constituïda per més de cinquanta proteïnes (30-55 % identitat aminoacídica) que es caracteritzen per unir i hidrolitzar GTP (GTPases). Les podem classificar en diferents famílies segons la seva estructura primària. Aquestes famílies serien: Ras, Rho, Rab, Ran, Ral, Rap, Rad i Arf (Bourne et al., 1990; Boguski i McCormick, 1993; Kahn et al., 1996). Totes aquestes proteïnes regulen una extensa varietat de processos cel·lulars, entre els quals es troben la proliferació cel·lular i diferenciació (Ras, Rho, Ral), el transport vesicular (Rab i Arf), l organització del citoesquelet (Rho) i el transport nuclicitoplasmàtic (Ran) (Pfeffer, 1994; Görlich i Mattaj, 1996; Rush et al., 1996; Rothman i Wieland, 1996; Symons 1996; Hunter, 1997; Lacal, 1997; Novick i Zerial, 1997; Tapon i Hall, 1997). Les proteïnes de la superfamília Ras funcionen com a interruptors moleculars que oscil·len entre un estat actiu, quan tenen unit GTP, i un estat inactiu, quan tenen unit GDP. El balanç entre el GDP i el GTP unit en aquestes proteïnes està determinat per les velocitats de bescanvi de nucleòtids de guanina i d hidròlisi de GTP. Aquestes velocitats estan molt controlades, fonamentalment per dues classes de molècules reguladores. Per una banda, els factors bescanviadors de nucleòtids de guanina (GEF: guanine nucleotide exchange factors) que actuen com a reguladors positius que promouen l alliberament del GDP i la unió del GTP; per altra banda, les proteïnes que activen la velocitat d hidròlisi de GTP (GAP: GTPase activating proteins) que actuen com a reguladors negatius i permeten tornar les GTPases a l estat inactiu amb GDP unit i, d aquesta manera, el cicle es completa (figura 1). Existeix un tercer tipus de molècula reguladora d aquest cicle GDP/GTP per les proteïnes Rho i Rab que afecta la dissociació dels nucleòtids de guanina i que bloqueja l acció dels GAP: són els anomenats inhibi-
FIGURA 1. Reguladors del cicle GDP/GTP de Ras. Ras i proteïnes relacionades amb Ras ciclen entre una forma activa amb GTP unit i una inactiva amb GDP unit. Aquests estats són una conseqüència de les accions de les proteïnes GEF i GAP. Mireu el text per a més detalls.
dors de la dissociació dels nucleòtids de guanina (GDI: guanine nucleotide dissociation inhibitors). A excepció de Ran, l ancoratge d aquestes GTPases de la superfamília Ras a diferents membranes cel·lulars és crític per a la seva funció, i aquesta unió a membrana està regulada pels enzims del tipus preniltransferases (Boguski i McCormick, 1993; Macara et al., 1996). MECANISME DELS GEF Per facilitar el bescanvi de nucleòtids de guanina, els GEF en primer lloc s associen amb les GTPases que tenen unit GDP. El GEF promou la ràpida dissociació del GDP i resta un complex entre el GEF i la GTPasa buida. A continuació, la GTPasa uneix GTP citosòlic, molt més abundant que el GDP, s allibera el GEF i resta la GTPasa en la seva forma activada. Ara aquest GEF alliberat pot dissociar i activar GTPases addicionals. Segons aquest esquema, hauria d existir un complex estable i amb una vida mitjana curta entre el GEF i la GTPasa en absència de nucleòtid. Com a
FACTORS BESCANVIADORS DE NUCLEÒTIDS DE GUANINA I LES SEVES IMPLICACIONS EN PATOLOGIA 19
mínim per a tres GTPases (Ras, Ran i Rho), aquest complex amb els seus corresponents GEF (Cdc25, RCC1, Lbc) s ha pogut demostrar (Bischoff and Ponstingl, 1991b; Lai et al., 1993; Glaven et al., 1996). En aquests casos, tant el GDP com el GTP van ésser igualment efectius en dissociar el complex in vitro, encara que in vivo la major concentració de GTP asseguraria que la dissociació fos realitzada pel GTP, que s uniria a la GTPasa (que restaria en la seva forma activada), i es produiria l alliberament del GEF. Aquest mecanisme seria anàleg al descrit entre els receptors hormonals i les proteïnes G heterotrimèriques, i entre els factors d elongació EF-Ts i EF-Tu (Boguski and McCormick, 1993; Feig, 1994; Quilliam et al., 1995). RAS-GEF: LA FAMÍLIA CDC25 I CÀNCER Les GTPases de la família Ras han estat intensament estudiades pel fet que formes mutades d aquestes proteïnes s han trobat en tumors humans. La seva situació en el cor de les rutes de transducció de senyals que uneixen canvis en l expressió gènica i la morfologia cel·lular amb receptors de la superfície cel·lular a través d una cascada de proteïnes quinases, ajuda a entendre el seu important paper en el control del creixement cel·lular. Les rutes de senyalització dependents de Ras són nombroses i això explica la complexitat de les interaccions que s estableix entre Ras i un nombre creixent de proteïnes. Així, Ras és activat per receptors tirosina quinasa i per receptors acoblats a proteïnes G heterotrimèriques, i ell mateix interactua amb diferents efectors com Raf, RalGDS o fosfatidilinositol 3-quinasa i activa múltiples rutes de MAP quinases i/o altres proteïnes de la superfamília Ras com Rac i Rho (Macara et al., 1996; Katz i McCormick, 1997).
El primer GEF per a Ras (Ras-GEF) es va identificar en llevat. Aquesta proteïna, denominada CDC25, posseeix un mínim domini catalític funcional d aproximadament 450 aminoàcids que posteriorment es va trobar en altres proteïnes de llevats (SDC25, Ste6 ) i de mamífers (GRF/CDC25Mm, Sos, C3G, RalGDS, RGL, Rgf, Rlf, Rgr, GRP) i que es va anomenar domini d homologia amb CDC25 (figura 2). Fora d aquest domini comú trobem poca homologia entre aquests Ras-GEF, fet que suggereix una regulació diferencial. Alguns d aquests dominis estan involucrats en la interacció amb altres proteïnes, com són les regions riques en prolines i els dominis SH3, o en la interacció amb lípids, com és el domini homòleg a pleckstrina o el domini d unió de diacilglicerols (Quilliam et al., 1995; D Adamo et al., 1997; Ebinu et al., 1998). En els darrers anys, l especificitat d aquests GEF s ha anat analitzant. Així, GRF/CDC25Mm, Sos i GRP semblen específics per a Ras (Chardin et al., 1993; Jones i Jackson, 1998; Ebinu et al., 1998); C3G i Rgf per a Rap (Hermann et al., 1996; van den Berghe et al., 1997), i RalGDS, RGL i Rgr per a Ral (D Adamo et al., 1997; Katz i McCormick, 1997; Murai et al., 1997).
FIGURA 2. Domini conservat en els Ras-GEF. Representació estructural dels Ras-GEF i alineament segons el domini CDC25. Altres dominis funcionals són també indicats: DH, homòleg a Dbl; PH, homòleg a pleckstrina; SH3, homòleg al domini 3 de Src; DG, domini d unió de diacilglicerol. Modificada de Quilliam et al. (1995) i Ebinu et al. (1998).
20 J. L. ROSA I C. CRUZ
Les proteïnes de la família Ras tenen un paper clau en el control del creixement cel·lular i en l aparició de càncers; algun dels tres membres de la subfamília (H-Ras, K-Ras o N-Ras) es troba mutat en un 30 % de tots els tumors humans. Aquesta freqüència varia d un tipus de càncer a un altre: entre 50-90 % en càncer de pàncreas, 50 % en carcinomes de còlon, 40 % en seminomes, 30 % en adenocarcinomes de pulmó i síndromes mielodisplàstiques, 25 % en carcinomes de tiroide, i 20 % en melanomes. En carcinomes de mama, ovari i estómac la freqüència és inferior al 5 % (Muñoz, 1997). Aquests mutants de Ras tenen la característica de posseir una deficiència en la seva activitat d hidrolitzar GTP estimulada per GAP, de manera que es troben en un estat activat amb GTP unit. Aquestes formes trobades en els tumors també poden transformar fibroblasts NIH3T3 actuant, per tant, com a oncògens. Sembla obvi pensar que els GEF o GAP que actuïn sobre Ras poden estar també involucrats en tumorigènesi. Això s ha pogut observar en la neurofibromina, el producte del gen supressor de tumors NF1 que funciona com una GAP per a Ras i es troba mutat en la neurofibromatosi tipus 1. La pèrdua de neurofibromina condueix a nivells basals elevats de Ras-GTP en schwannomes (neurilemmomes) derivats de NF1 (De Clue et al., 1992). Respecte als Ras-GEF, fins ara aquests no s han trobat mutats en tumors humans, tot i que s ha pogut demostrar que expressions aberrants o truncades dels Ras-GEF produeixen transformació i formació de focus en cèl·lules NIH3T3 (Quilliam et al., 1995). RHO-GEF: LA FAMÍLIA DBL I LA TRANSFORMACIÓ CEL·LULAR La família Rho està constituïda com a mínim per onze membres en mamífers, els
quals es poden subdividir en cinc grups agrupats per homologia de seqüència i funció. Aquests grups serien: 1) RhoA, RhoB i RhoC; 2) Rac1, Rac2 i RhoG; 3) Cdc42 i TC10; 4) RhoD, i 5) RhoE i TTF. Homòlegs d aquestes proteïnes s han trobat en organismes inferiors, des dels llevats fins a la mosca de la fruita. Aquestes GTPases controlen importants aspectes de la cèl·lula com la forma, l adhesió, el moviment i el creixement. Rho, Rac i Cdc42 controlen tres rutes diferents de transducció de senyals: Rho regula l acoblament de les fibres d estrès d actina i els complexos d adhesió focal; Rac controla la formació de lamel·lipodis i el plegament de les membranes (ruffling) estimulant la polimerització de l actina perifèrica i l acoblament de complexos d integrines; Cdc42 indueix la formació de fil·lopodis rics en actina, els quals alhora estan també associats amb complexos d integrines (Nobes i Hall, 1995). A més del seu paper en la regulació del citoesquelet d actina, aquestes GTPases estan involucrades en la regulació del creixement cel·lular i estan adquirint una importància creixent en oncogènesi. La microinjecció de formes activades de Rho, Rac i Cdc42 en fibroblasts estimula la progressió del cicle cel·lular i condueix a síntesi de DNA. D altra banda, els tres tipus de GTPases són necessàris per a la resposta mitogènica dels fibroblasts estimulats per sèrum (Olson et al., 1995). Les proteïnes de la família Rho són també necessàries per a la transformació amb mediació de Ras. Una de les dianes de les proteïnes Ras requerides per a transformació és Rac, un membre de la família Rho. Rac per se té una modesta activitat transformadora quan la Gly12 és mutada a Val, però coopera en la transformació amb Raf1 activat, i el mutant dominant negatiu de Rac (Asn17) bloqueja la transformació per Ras (Hunter, 1997). La importància de la família Rho en transformació és emfasitzada pel gran nombre de Rho-GEF
FACTORS BESCANVIADORS DE NUCLEÒTIDS DE GUANINA I LES SEVES IMPLICACIONS EN PATOLOGIA 21
trobats mutats i activats que posseeixen activitat transformadora en fibroblasts. El primer exemple va ésser Dbl, una proteïna aïllada d un limfoma de cèl·lules B difós (Dbl: Difusse B-cell lymphoma) que actuava com una oncoproteïna a causa d una truncació artefactual que va ocórrer durant la transfecció (Eva i Aaronson, 1985). Altres exemples són: Vav, Tiam1, Tim, Ost, Ect2, Lbc, Lfc, Lsc, Bcr, Abr i FGD1 (Quilliam et al., 1995; Glaven et al., 1996; Hunter, 1997). La funció d aquests múltiples Rho-GEF no és del tot coneguda, però tots tenen en comú una regió d aproximadament 350 aminoàcids on es troben dos dominis conservats: un domini d homologia amb Dbl (DH) d aproximadament 250 aminoàcids, i un altre domini d homologia amb pleckstrina (PH) d aproximadament 100 aminoàcids,
FIGURA 3. Domini conservat en els Rho-GEF. Representació estructural de membres de la família dels Rho-GEF i alineament segons el domini DH. Altres dominis funcionals són també indicats: DH, homòleg a Dbl; PH, homòleg a pleckstrina; SH3, homòleg al domini 3 de Src; SH2, homòleg al domini 2 de Src. Modificada de Quilliam et al. (1995).
situat a l extrem carboxílic del DH (figura 3) (Quilliam et al., 1995). El domini DH és el domini catalític, mentre que el domini PH és necessari per a la transformació cel·lular (Zheng et al., 1996a). L especificitat d aquests GEF per als membres de la família Rho s ha analitzat. Així, sembla que Ost activaria Rho i Cdc42; Ect-2, Lbc, Lfc i Lsc actuarien sobre Rho; en canvi Vav, Tiam1, Bcr i Abr serien específics per Rac, i Dbl i FGD1 per Cdc42 (Boguski i McCormick, 1993; Horii et al., 1994; Olson et al., 1996; Glaven et al., 1996; Zheng et al., 1996b; Crespo et al., 1997; Hordijk et al., 1997). El nombre de Rho-GEF continua creixent i així, en els darrers anys, s han descrit dos Rho-GEF estructuralment relacionats: Trio i Duo (Debant et al., 1996; Colomer et al., 1997). Trio conté en la seva estructura dos dominis DH funcionals amb diferents especificitats (per Rac1 i RhoA), i és l únic membre dels Rho-GEF que té aquesta peculiaritat (Debant et al., 1996; Bellanger et al., 1997). En canvi Duo únicament presenta un domini DH que sembla específic per a Rac1 (Colomer et al., 1997). Interessantment els Ras-GEF: Ras-GRF, Sos i C3G també posseeixen dominis DH i PH; això suggereix que podrien actuar a la vegada com a Ras- i Rho-GEF i d aquesta manera regular coordinadament dues rutes de senyalització. L estimulació de les proteïnes de la família Rho pels GEF de la família Dbl provoca alteracions del citoesquelet, de l adhesió cel·lular i de l expressió gènica. El gen FGD1 va ésser identificat per clonatge posicional com el locus genètic responsable de la displàsia faciogenital o sídrome d AarskogScott, una malaltia del desenvolupament multisistèmic que inclou els sistemes urogenital i esquelètic (Pasteris et al., 1994). En aquests pacients s han detectat mutacions de FGD1, causades per translocació cromosòmica o per inserció d un parell de bases, que produeixen una terminació prema-
22 J. L. ROSA I C. CRUZ
tura de la traducció dins del domini DH. La pèrdua de FGD1 és associada amb les anormalitats característiques i específiques de l esquelet trobades en aquests pacients i que afecten l embriogènesi i alteren la mida dels ossos petits i els elements del cartílag a la cara, extremitats distals i vèrtebres (Grier et al., 1983; Fryns, 1992; Olson et al., 1996). Recentment s ha demostrat que Cdc42 i Rac estan també involucrades en la transformació de les cèl·lules epitelials en carcinomes invasius mitjançant l activació de la fosfatidilinositol-3-quinasa (Keely et al., 1997). Això podria explicar, per exemple, la capacitat que té el Rac-GEF Tiam-1 d induir metàstasi (Habets et al., 1994; Michiels et al., 1995; Hordijk et al., 1997). Malgrat el constant increment del nombre d oncogens de la família Dbl i la seva relació amb proliferació, transformació i metàstasi, fins ara no s ha pogut detectar l activació oncogènica de cap d aquests gens en càncers humans. RAN-GEF: LA FAMÍLIA RCC1 I LA RETINITIS PIGMENTOSA RCC1 (regulator of chromosome condensation) és un gen identificat com a responsable de la condensació prematura dels cromosomes en una línia cel·lular mutada d hàmster (Nishimoto et al., 1978). RCC1 codifica una proteïna nuclear de 45 kDa amb un domini estructural característic que consisteix en una seqüència d aproximadament uns seixanta aminoàcids repetits set vegades consecutives i que anomenarem domini RCC1 (Dasso, 1993). Durant la purificació per cromatografia d afinitat de la proteïna RCC1 es va trobar una proteïna associada de 25 kDa que posteriorment es va identificar com una GTPasa de la superfamília de Ras anomenada inicialment TC4 i actualment Ran (Ran: Ras-related nuclear protein) (Bischoff and Ponstingl, 1991b). Aquest ma-
teix grup va demostrar que RCC1 estimulava el bescanvi de nucleòtids de guanina en Ran i, per tant, funcionava com un Ran-GEF (Bischoff i Ponstingl, 1991a). A diferència dels altres membres de la superfamília de Ras, Ran no presenta cap modificació lipídica coneguda en la seva estructura, cosa que explica que no es trobi associada a membrana sinó fluctuant entre el citoplasma i el nucli. Aquesta localització entre citoplasma i nucli de Ran, i la localització del seu RanGEF (RCC1) en el nucli i de la seva Ran-GAP en el citoplasma explica el paper regulador d aquestes proteïnes en el transport nuclicitoplasmàtic de proteïnes i RNA (Görlich and Mattaj, 1996). RCC1 no presenta homologia estructural amb els Ras-GEF o Rho-GEF esmentats prèviament. Aquest Ran-GEF sembla, doncs, formar part d una nova família de GEF que tenen en comú el domini RCC1 (Rosa i Barbacid, 1997). Aquest domini ha estat recentment cristal·litzat i la seva estructura consisteix en una hèlix de set fulles b (Renault et al., 1998). Aquesta estructura en hèlix és similar a la descrita pels dominis WD-40 de la subunitat b de les proteïnes G heterotrimèriques (Sondek et al., 1996). Durant els darrers anys, tres nous gens humans (D25215, RPGR i p532) que codifiquen proteïnes amb el domini RCC1 s han identificat i constitueixen l anomenada família RCC1 (figura 4). El primer descrit va ésser el gen D25215 (nom de referència del GeneBank), que es va identificar durant un screening a l atzar. Aquest gen d expressió ubiqua com els altres membres de la família RCC1 no s ha caracteritzat bioquímicament (Nomura et al., 1994). En 1996 dos grups independents, Meindl et al. i Roepman et al., van identificar el gen RPGR com el responsable de la retinitis pigmentosa 3 (RP3). La retinitis pigmentosa és el nom genèric donat a un grup de degeneracions hereditàries de la retina que presenten una sèrie de carac-
FACTORS BESCANVIADORS DE NUCLEÒTIDS DE GUANINA I LES SEVES IMPLICACIONS EN PATOLOGIA 23
FIGURA 4. La família RCC1. Representació dels dominis estructurals dels membres d aquesta família (RCC1, D25215, RPGR i p532) alineats segons el domini RCC1. Altres dominis funcionals són també indicats: WD40, homòleg a la subunitat b de les proteïnes G heterotrimèriques; HECT, homòleg al domini carboxiterminal de la proteïna E6-AP amb activitat E3-ubiquitina ligasa.
terístiques clíniques comunes com són: la ceguera nocturna, la reducció progressiva del camp visual i un anormal fons d ull «pigmentat». La retinitis pigmentosa és deguda a una degeneració gradual de les cèl·lules fotoreceptores que comença en la perifèria i progressa a la regió central de la retina. Els pacients amb retinitis pigmentosa presenten generalment formes autosomals recessives (~80 %), tot i que aproximadament un 10 % tenen formes autosomals dominants o associades al cromosoma X. Com a mínim tres loci diferents estan involucrats en la retinitis pigmentosa severa associada al cromosoma X; la RP3 és la més freqüent (Haim, 1993; Dryja i Li, 1995). El gen RPGR pot codificar dues proteïnes que comparteixen una regió comuna de 506 aminoàcids on es troba un domini RCC1 (Meindl et al., 1996; Roepman et al., 1996). El darrer membre conegut de la família RCC1 és p532. p532 ha estat identificat com un component d un oncogen humà provinent de DNA de tumor de mama activat durant l assaig de transferència gènica. Aquest gen es troba sobreexpressat en línies cel·lulars derivades de tumors humans (Rosa et al., 1996). Per homologia amb RCC1, es va hipotetitzar que les proteïnes de la família RCC1
actuarien com GEF per Ran o algun altre membre de la superfamília de Ras, raó per la qual s havia donat el nom de RPGR (per Retinitis Pigmentosa GTPase Regulator) al gen responsable de la retinitis pigmentosa RP3. En l actualitat, només s ha pogut demostrar aquesta hipòtesi per p532, el qual actua com un GEF pel factor d ADP-ribosilació 1 (ARF1) i per les proteïnes de la família Rab (Rab3A i Rab5), ambdues subfamílies involucrades en el trànsit intracel·lular (Rosa et al., 1996). El fet que en el domini RCC1 de RPGR es trobin totes les mutacions descrites en pacients amb retinitis pigmentosa tipus RP3 suggereix que les altres proteïnes relacionades estructuralment amb RPGR, la família RCC1, puguin estar també involucrades en algun tipus de retinitis pigmentosa. Interessantment, la localització cromosòmica dels gens RCC1, p532 i D25215 en els cromosomes 1 (Ohtsubo et al., 1987), 15 (Rosa et al., manuscrit en preparació) i 4 (Nomura et al., 1994), respectivament, és coincident amb loci descrits prèviament de retinitis pigmentosa (Dryja i Li, 1995). A més, l associació de la degeneració retinal amb proteïnes reguladores de GTPases de la superfamília Ras ha estat prèviament demostrada pel cas de la coroïderèmia (Seabra et al., 1993). La coroïderèmia es produeix per una degeneració del coroide que condueix a una degeneració de la retina. El gen responsable d aquesta malaltia hereditària associada al cromosoma X codifica una geranilgeraniltransferasa, un enzim regulador de GTPases de la família Rab involucrades en el trànsit vesicular (Seabra et al., 1993). Aquesta relació entre trànsit vesicular i retinitis pigmentosa assenyala en especial p532 com un possible candidat a estar involucrat en aquest tipus de malaltia, posat que a més d ésser un regulador de GTPases involucrades en el trànsit intracel·lular (ARF1 i Rab) presenta el domini RCC1 relacionat amb RPGR trobat
24 J. L. ROSA I C. CRUZ
mutat en la retinitis pigmentosa RP3. Interessantment, estudis recents del nostre laboratori utilitzant la tècnica d hibridació in situ per fluorescència (FISH) localitzen el gen p532 en la regió q22 del cromosoma 15 (Rosa et al., manuscrit en preparació); aquesta localització cromosòmica coincideix amb el locus de retinitis pigmentosa que s observa en pacients amb la síndrome de BardetBiedl (Dryja i Li, 1995). ALTRES GEF El nombre de GEF està creixent contínuament; hem de pensar que possiblement existeix com a mínim un GEF per cada GTPasa coneguda i el nombre d aquestes supera actualment la cinquantena tan sols en mamífers. A mesura que es van descrivint nous GEF i se n analitza l estructura i especificitat, es van agrupant en famílies o subfamílies relacionades estructuralment i funcional. Així, per exemple, tenim la família Ral-GEF formada per RalGDS, RGL (RalGDS-like), Rlf (RalGDS-like factor) i Rgr (RalGDS related) (D Adamo et al., 1997; Katz i McCormick, 1997). Aquestes proteïnes formarien una subfamília dels Ras-GEF ja que, tot i que contenen el domini amb homologia a CDC25, presenten una especificitat de substrat per la GTPasa Ral i no per Ras. A més, en el cas de RalGDS, la seva activitat Ral-GEF s activa per interacció amb Ras activat (Ras-GTP), cosa que produeix un increment dels nivells de Ral-GTP i indica que funciona com una molècula transductora del senyal de Ras (Katz i McCormick, 1997). Aquests Ral-GEF s han associat a tumorigènesi ja que formes truncades o fusionades poden generar tumors en ratolins (D Adamo et al., 1997). En els darrers anys, s han identificat també GEF per a les famílies de proteïnes Rab i ARF, com són les proteïnes Mss4,
Rab3GEP i Rabex per a la família Rab (Burton et al., 1993; Horiuchi et al., 1997; Wada et al., 1997), Citohesina i ARNO per a la família ARF (Hemming, 1997; Frank et al., 1998), i p532 per a les dues families (Rosa et al., 1996). Amb excepció d ARNO i Citohesina, les diferències estructurals entre aquests GEF no permeten una agrupació en famílies. Aquests GEF semblen tenir un paper important en el trànsit intracel·lular de proteïnes amb la regulació de l endocitosi i exocitosi cel·lular. A més, la fosfolipasa D (PLD) és activada sinergèticament per les proteïnes ARF i Rho i implica els seus respectius GEF en la regulació del creixement cel·lular (Shome et al., 1997; Lacal, 1997). Malgrat algunes d aquestes evidències, el possible paper d aquests ARF-GEF i Rab-GEF en processos de proliferació i transformació i en diferents malalties, encara s ha de demostrar. AGRAÏMENTS Els autors agraeixen als Drs. Ramon Bartrons i Francesc Ventura els comentaris, la paciència i l ànim en l elaboració d aquesta revisió. Cristina Cruz gaudeix d una beca FI/FIAP de la Generalitat de Catalunya. Els estudis realitzats per aquest grup estan subvencionats per la Comisión Interministerial de Ciencia y Tecnología (SAF98-0129). BIBLIOGRAFIA BELLANGER, J. M.; J. B. LAZARO; S. DIRIONG; A. FERNANDEZ; N. LAMB; A. DEBANT (1997). «The two guanine nucleotide exchange factor domains of Trio link the Rac1 and the RhoA pathways in vivo». Oncogene, núm. 16, pàg. 147-152. BISCHOFF, F. R.; H. PONSTINGL (1991a). «Catalysis of guanine nucleotide exchange on Ran by the mitotic regulator RCC1». Nature, núm. 354, pàg. 80-82. BISCHOFF, F. R.; H. PONSTINGL (1991b). «Mitotic regulator protein RCC1 is complexed with a nuclear ras-rela-
FACTORS BESCANVIADORS DE NUCLEÒTIDS DE GUANINA I LES SEVES IMPLICACIONS EN PATOLOGIA 25 ted polypeptide». Proc. Natl. Acad. Sci. USA, núm. 88, pàg. 10830-10834. BOGUSKI, M. S.; F. MCCORMICK (1993). «Proteins regulating Ras and its relatives». Nature, núm. 366, pàg. 643-654. BOURNE, H. R.; D. A. SANDERS; F. MCCORMICK (1990). «The GTPase superfamily: conserved structure and molecular mechanism». Nature, núm. 349, pàg. 117126. BURTON, J.; D. ROBERTS; M. MONTALDI; P. NOVICK; P. DE CAMILLI (1993). «A mammalian guanine-nucleotide-releasing protein enhances function of yeast secretory protein Sec4». Nature, núm. 361, pàg. 464467. CHARDIN, P.; J. H. CAMONIS; N. GALE; L. VAN AESLT; J. SCHLESSINGER; M. H. WIGLER; D. BAR-SAGI (1993). «Human Sos-1: a guanine nucleotide exchange factor for Ras that binds to Grb2». Science, núm. 260, pàg. 1338-1343. COLOMER, V.; S. ENGELENDER; A. H. SHARP; K. DUAN; J. K. COOPER; A. LANAHAN; G. LYFORD; P. WORLEY; C. A. ROSS (1997). «Huntingtin-associated protein (HAP1) binds to a Trio-like polypeptide, with a rac1 guanine nucleotide exchange factor domain». Hum. Mol. Genet., núm. 6, pàg. 1519-1525. CRESPO, P.; K. E. SCHUEBEL; A. A. OSTROM; J. S. GUTKIND; X. R. BUSTELO (1997). «Phosphotyrosine-dependent activation of Rac-1 GDP/GTP exchange by the vav proto-oncogene product». Nature, núm. 385, pàg. 169-172. D ADAMO, D. R.; S. NOVICK; J. M. KAHN; P. LEONARDI; A. PELLICER (1997). «Rsc: a novel oncogene with estructural and functional homology with the gene family of exchange factors for Ral». Oncogene, núm. 14, pàg. 1295-1305. DASSO, M. (1993). «RCC1 in the cell cycle: the regulator of chromosome condensation takes on new roles». Trends-Biochem-Sci., núm. 18, pàg. 96-101. DEBANT, A.; C. SERRA-PAGÈS; K. SEIPEL; S. O BRIEN; M. TANG; S. H. PARK (1996). «The multidomain protein Trio binds the LAR transmembrane tyrosine phosphatase, contains a protein kinase domain, and has separate rac-specific and rho-specific guanine nucleotide exchange factor domains». Proc. Natl.; Acad. Sci. USA, núm. 93, pàg. 5466-5471. DECLUE, J. E.; A. G. PAPAGEORGE; J. A. FLETCHER, S. R. DIEHL; N. RATNER; W. C. VASS; D. R. LOWY (1992). «Abnormal regulation of mammalian p21ras contributes to malignant tumor growth in von Recklinghausen (type1) neurofibromatosis». Cell, núm. 69, pàg. 265-273. DRYJA, T. P.; T. LI (1995). «Molecular genetics of retinitis pigmentosa». Human Molecular Genetics, núm. 4, pàg. 1739-1743. EBINU, J. O.; D. E. BOTTORFF; E. Y. W. CHAN; S. L. STANG; R. J. DUNN; J. C. STONE (1998). «RasGRP, a Ras guanyl
nucleotide-releasing protein with calcium and diacylglycerol-binding motifs». Science, núm. 280, pàg. 1082-1086. EVA, A.; S. A. AARONSON (1985). «Isolation of a new human oncogene from a diffuse B-cell lymphoma». Nature, núm. 316, pàg. 273-275. FEIG, L. A. (1994). «Guanine nucleotide exchange factors: a family of positive regulators of Ras and related GTPases». Curr. Op. Cell Biol., núm. 6, pàg. 204211. FRANK, S.; S. UPENDER; S. H. HANSEN; J. CASANOVA (1998). «ARNO is a guanine nucleotide exchange factor for ADP-ribosylation factor 6». J. Biol. Chem., núm. 273, pàg. 23-27. FRYNS, J. P. (1992). «Aarskog syndrome: the changing phenotype with age». Am. J. Med. Genet., núm. 43, pàg. 420-427. GLAVEN, J. A.; I. P. WHITEHEAD; T. NOMANBHOY; R. KAY; R. A. CERIONE (1996). «Lfc and Lsc oncoproteins represent two new guanine nucleotide exchange factors for the Rho GTP-binding protein». J.Biol.Chem., núm. 271, pàg. 27374-27381. GÖRLICH, D.; I. W. MATTAJ (1996). «Nucleocytoplasmic transport». Science, núm. 271, pàg. 1513-1518. GRIER, R. E.; F. H. FARRINGTON; R. KENDING; P. MAMUNES (1983). «Autosomal dominant inheritance of the Aarskog syndrome». Am. J. Med. Genet., núm. 15, pàg. 39-46. HABETS, G. G. M.; E. H. M. SCHOLTES; D. ZUYDGEEST; R. A. VAN DER KAMMEN; J. C. STAM; A. BERNS; J. G. COLLARD (1994). «Identification of an invasion-inducing gene, Tiam-1, that encodes a protein with homology to GDP-GTP exchangers for Rho-like proteins». Cell, núm. 77, pàg. 537-549. HAIM, M. (1993). «Retinitis pigmentosa: problems associated with genetic classification». Clin. Genet., núm. 44, pàg. 62-70. HEMMINGS, B. A. (1997). «PH domains-A universal membrane adapter». Science, núm. 275, pàg. 1899. HERMANN, C.; G. HORN; M. SPAARGAREN; A. WITTINGHOFER (1996). «Diferential interaction of the ras family GTP-binding proteins H-Ras, Rap1A, and R-Ras with the putative effector molecules Raf kinase and Ral-guanine nucleotide exchange factor». J. Biol. Chem., núm. 271, pàg. 6794-6800. HORDIJK, P. L.; J. P. TEN-KLOOSTER; R. A. VAN DER KAMMEN; F. MICHIELS; L. C. OOMEN; J. G. COLLARD (1997). «Inhibition of invasion of epithelial cells by Tiam1-Rac signaling». Science, núm. 278, pàg. 1464-1466. HORII, Y.; J. F. BEELER; K. SAKAGUCHI; M. TACHIBANA; T. MIKI (1994). «A novel oncogene, Ost, encodes a guanine nucleotide exchange factor that potentially links Rho and Rac signaling pathways». EMBO J., núm. 13, pàg. 4776-4786. HORIUCHI, H.; R. LIPPE; H. M. MCBRIDE; M. RUBINO; P. WOODMAN; H. STENMARK; V. RYBIN; M. WILM; K. ASH-
26 J. L. ROSA I C. CRUZ MAN; M. MANN; M. ZERIAL (1997). «A novel Rab5GDP/GTP exchange factor complexed to Rabaptin-5 links nucleotide exchange to effector recruitment and function». Cell, núm. 90, pàg. 11491159. HUNTER, T. (1997). «Oncoproteins networks». Cell, núm. 88, pàg. 333-346. JONES, M. K.; J. H. JACKSON (1998). «Ras-GRF activates Ha-Ras, but not N-Ras or K-Ras 4B, protein in vivo». J. Biol. Chem., núm. 273, pàg. 1782-1787. KAHN, C. R.; D. VICENT; A. DORIAH (1996). «Genetics of non-insulin-dependent (type-II) diabetes mellitus». Annu. Rev. Med., núm. 47, pàg. 509-31 KATZ, M. E.; F. MCCORMICK (1997). «Signal transduction from multiples Ras effectors». Curr. Op. Gen. Dev., núm. 7, pàg. 75-79. KEELY, P. J.; J. K. WESTWICK; I. P. WHITEHEAD; C. J. DER; L. V. PARISE (1997). «Cdc42 and Rac1 induce integrinmediated cell motility and invasiveness through PI(3)K». Nature, núm. 390, pàg. 632-636. LACAL, J. C. (1997). «Regulation of proliferation and apoptosis by Ras and Rho GTPases through specific phospholipid-dependent signaling». FEBS Lett., núm. 410, pàg. 73-77. LAI, C. C.; D. BROEK; S. POWERS (1993). «Influence of guanine nucleotides on complex formation between Ras and CDC25 proteins». Mol. Cell. Biol., núm. 13, pàg. 1345-1352. MACARA, I. G.; K. M. LOUNSBURY; S. A. RICHARDS; C. MCKIERNAN; D. BAR-SAGI (1996). «The Ras superfamily of GTPases». FASEB J., núm. 10, pàg. 625-630. MEINDL, A.; K. DRY; K. HERRMANN; F. MANSONH; A. CICCODICOLA; A. EDGAR; M. R. S. CARVALHO; H. ACHATZ.; H. HELLEBRAND; A. LENNON; C. MIGLIACCIO; K. PORTER; E. ZRENNER; A. BIRD; M. JAY; B. LORENZ; B. WITTWER; M. D URSO; T. MEITINGER; A. WRIGHT (1996). «A gene (RPGR) with homology to the RCC1 guanine nucleotide exchange factor is mutated in X-linked retinitis pigmentosa (RP3)». Nature Genet., núm. 13, pàg. 35-42. MICHIELS, F.; G. G. M. HABETS; J. C. STAM; R. A. VAN DER KAMMEN; J. G. COLLARD (1995). «A role for Rac in Tiam1-induced membrane ruffling and invasion». Nature, núm. 375, pàg. 338-340. MUÑOZ, A. (1997). Cáncer. Madrid: Ed. Hélice. MURAI, H.; M. IKEDA; S. KISHIDA; O. ISHIDA; M. OKAZAKIKISHIDA; Y. MATSUURA; A. KIKUCHI (1997). «Characterization of Ral GDP dissociation stimulatorlike (RGL) activities to regulate c-fos promoter and the GDP/GTP exchange of Ral». J. Biol. Chem., núm. 272, pàg. 10483-10490. NISHIMOTO, T.; E. EILEN; C. BASILICO (1978). «Premature chromosome condensation in a ts DNA mutant of BHK cells». Cell, núm. 15, pàg. 475-483. NOBES, C. D.; A. HALL (1995). «Rho, Rac and cdc42 GTPases regulate the assembly of multimolecular fo-
cal complexes associated with actin stress fibers, lamellipodia and filopodia». Cell, núm. 81, pàg. 1-20. NOMURA, N.; N. MIYAJIMA T. SAZUKA; A. TANAKA; Y. KAWARABAYASI; S. SATO; T. NAGASE; N. SEKI; K. ISHIKAWA; S. TABATA (1994). «Prediction of the coding sequences of unidentified human genes.I. The coding sequences of 40 new genes (KIAA0001-KIAA0040) deduced by analysis of randomly sampled cDNA cloness from human immature myeloid cell line KG-1». DNA Res., núm. 1, pàg. 27-35. NOVICK, P.; M. ZERIAL (1997). «The diversity of Rab proteins in vesicle transport». Curr. Op. Cell Biol., núm. 9, pàg. 496-504. OLSON, M. F.; A. ASHWORTH; A. HALL (1995). «An esssential role for rho, rac and cdc42 GTPases in cell cicle progression through G1». Science, núm. 269, pàg. 1270-1272. OLSON, M. F.; N. G. PASTERIS; J. L. GORSKI; A. HALL (1996). «Faciogenital dysplasia protein (FGD1) and Vav, two related proteins required for normal embryonic development, are upstream regulators of Rho GTPases». Curr. Biol., núm. 6, pàg. 1628-1633. OHTSUBO, M.; R. KAI; N. FURUNO; T. SEKIGUCHI; M. SEKIGUCHI; H. HAYASHIDA; K. KUMA; T. MIYATA; S. FUKUSHIGE; T. MUROTSU; K. MATSUBARA; T. NISHIMOTO (1987). «Isolation and characterization of the active cDNA of the human cell cycle gene (RCC1) involved in the regulation of onset of chromosome condensation». Genes & Develop., núm. 1, pàg. 585-593 PASTERIS, N. G.; A. CADLE; L. J. LOGIE; M. E. M. PORTEOUS; C. E. SCHWARTZ; R. E. STEVENSON; T. W. GLOVER; R. S. WILROY; J. L. GORSKI (1994). «Isolation and characterization of the faciogenital dysplasia (AarskogScott syndrome) gene: a putative Rho/Rac guanine nucleotide exchange factor». Cell, núm. 79, pàg. 669-678. PFEFFER, S. R. (1994). «Rab GTPases: master regulators of membrane trafficking». Curr. Op. Cell Biol., núm. 6, pàg. 522-526. QUILLIAM, L. A.; R. KHOSRAVI-FAR; S. Y. HUFF; C. J. DER (1995). «Guanine nucleotide exchange factors: activators of the Ras superfamily of proteins». BioEssays, núm. 17, pàg. 395-404. RENAULT, L.; N. NASSAR; I. VETTER; J. BECKER; C. KLEBE; M. ROTH; A. WITTINGHOFER (1998). «The 1.7 A crystal structure of the regulator of chromosome condensation (RCC1) reveals a seven-bladder propeller». Nature, núm. 392, pàg. 97-101. ROEPMAN, R.; G. VAN DUIJNHOVEN; T. ROSENBERG; A. J. L. PINCKERS; L. M. BLEEKER-WAGEMAKERS; A. A. B. BERGEN; J. POST; A. BECK; R. REINHARDT; H. H. ROPERS; F. P. M. CREMERS; W. BERGER (1996). «Positional cloning of the gene for X-linked retinitis pigmentosa 3: homology with the guanine nucleotide-exchange factor RCC1». Human Molecular Genetics, núm. 5, pàg. 1035-1041.
FACTORS BESCANVIADORS DE NUCLEÒTIDS DE GUANINA I LES SEVES IMPLICACIONS EN PATOLOGIA 27 ROSA, J. L.; R. P. CASAROLI-MARANO; A. J. BUCKLER; S. VILARÓ; M. BARBACID (1996). «p619, a giant protein related to the chromosome condensation regulator RCC1, stimulates guanine nucleotide exchange on ARF1 and Rab proteins». EMBO J., núm. 15, pàg. 4262-4273; 5738. ROSA, J. L.; M. BARBACID (1997). «A giant protein that stimulates guanine nucleotide exchange on ARF1 and Rab proteins forms a cytosolic ternary complex with clathrin and Hsp70». Oncogene, núm. 15, pàg. 1-6. ROTHMAN, J. E.; F. T. WIELAND (1996). «Protein sorting by transport vesicles». Science, núm. 272, pàg. 227234. RUSH, M. G.; G. DRIVAS; P. D EUSTACHIO (1996). «The small nuclear GTPase Ran: how much does it run?». Bioessays, núm. 18, pàg. 103-112 SEABRA, M. C.; M. S. BROWN; J. L. GOLDSTEIN (1993). «Retinal degeneration in choroideremia: deficiency of rab geranylgeranyl transferase». Science, núm. 259, pàg. 377-381. SHOME, K.; C. VASUDEVAN; G. ROMERO (1997). «ARF proteins mediate insulin-dependent activation of phospholipase D». Curr. Biol., núm. 7, pàg. 387396. SONDEK, J.; A. BOHM; D. G. LAMBRIGHT; H. E. HAMM; P. B. SIGLER (1996). «Crystal structure of a G-protein beta
gamma dimer at 2.1A resolution». Nature, núm. 379, pàg. 297-299. SYMONS, M. (1996). «Rho family GTPases: the cytoskeleton and beyond». TIBS, núm. 21, pàg. 178-180. TAPON, N.; A. HALL (1997). «Rho, Rac and Cdc42 GTPases regulate the organization of the actin cytoskeleton». Curr. Opin. Cell Biol., núm. 9, pàg. 86-92. VAN DEN BERGHE, N.; R. H. COOL; G. HORN; A. WITTINGHOFER (1997). «Biochemical characterization of C3G: an exchange factor that discriminates between Rap1 and Rap2 and is not inhibited by Rap1A(S17N)». Oncogene, núm. 15, pàg. 845-850. WADA, M.; H. NAKANISHI; A. SATOH; H. HIRANO; H. OBAISHI; Y. MATSUURA; Y. TAKAI (1997). «Isolation and charactrization of a GDP/GTP exchange protein specific for the Rab3 subfamily small G proteins». J. Biol. Chem., núm. 272, pàg. 3875-3878. ZHENG, Y.; D. ZANGRILLI; R. A. CERIONE; A. EVA (1996a). «The pleckstrin homology domain mediates transformation by oncogenic dbl through specific intracellular targeting». J. Biol. Chem., núm. 271, pàg. 19017-19020. ZHENG, Y.; D. J. FISCHER; M. F. SANTOS; G. TIGYI; N. G. PASTERIS; J. L. GORSKI; Y. XU (1996b). «The faciogenital dysplasia gene product FGD1 functions as a Cdc42Hs-specific guanine-nucleotide exchange factor». J. Biol. Chem., núm. 271, pàg. 33169-33172.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 29-40
REGULACIÓ DE LA DIFERENCIACIÓ CEL·LULAR PER PROTEÏNES MORFOGENÈTIQUES ÒSSIES (BMP) FRANCESC VENTURA, SANTIAGO AMBROSIO, MÓNICA ESPEJO, TERESA LÓPEZ-ROVIRA I ELISABET CHALAUX Departament de Ciències Fisiològiques II. Universitat de Barcelona Adreça per a la correspondència: Unitat de Bioquímica. Departament de Ciències Fisiològiques II. Campus de Bellvitge. Universitat de Barcelona. C/ Feixa Llarga, s/n. 08907 L Hospitalet de Llobregat. Telèfon 93 402 42 81. Adreça electrònica: fventura@bellvitge.bvg.ub.es. Keywords: Differentiation, bone morphogenetic proteins, bone development, bone regeneration, growth factors INTRODUCCIÓ L organisme humà adult està compost aproximadament d uns dos-cents tipus de cèl·lules especialitzades. Aquest fet introdueix la necessitat que a partir d una sola cèl·lula, el zigot, es generin tots aquests diferents tipus cel·lulars durant el desenvolupament de l embrió i requereix un complex patró d aparició i progressió de diferents llinatges cel·lulars que té lloc tant en el temps com en l espai. Aquest procés d especialització cel·lular, o diferenciació, té lloc en almenys dos estadis. En el primer estadi, o determinació, cèl·lules pluripotencials reben estímuls que les comprometen a una sèrie de llinatges particulars. Després, durant la diferenciació terminal, les cèl·lules inicien una successió temporal de transicions que fan que es produeixi l expressió de gens que
els conferiran un fenotip específic. Aquest fenomen no només ha de permetre que certes cèl·lules expressin uns determinats gens sinó que, a més, ha de garantir que aquest fenotip es mantingui en el futur i sigui traspassat als descendents. Les instruccions corresponents a aquests processos han d activar-se mitjançant el control diferencial de l expressió gènica per combinacions de factors de transcripció específics de cada tipus cel·lular. L exemple més ben documentat de gens directors de la diferenciació està constituït pels factors de transcripció miogènics de la família hèlixllaç-hèlix bàsic (basic helix-loop-helix, bHLH). En múscul esquelètic, els factors de la família bHLH MyoD i Myf-5 determinen el llinatge miogènic, mentre MRF4 i miogenina
30 F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX
apareixen posteriorment per completar el programa de diferenciació terminal (Rawls i Olson, 1997). Altres exemples ben documentats d aquests tipus de control transcripcional estan constituïts pel receptor activat del proliferador peroxisomal g (PPAR-g) i els membres de la família de proteïnes que uneixen CCAAT (C/EBP-a) que controlen l adipogènesi, i el recentment clonat factor CBFA1 com un activador de la diferenciació osteoblàstica (Rodan i Harada, 1997). L expressió d aquests factors de transcripció específics de tipus cel·lular, amb l activació dels corresponents programes de determinació i diferenciació, està controlada en últim terme per les interaccions de la cèl·lula amb altres cèl·lules, amb la matriu extracel·lular i, molt especialment, amb l exposició a factors extracel·lulars solubles. Aquests factors solubles determinaran l expressió gènica adient a les cèl·lules diana i tenen la particularitat que poden crear gradients de concentració a partir del seu punt de secreció. Aquesta forma de comunicació permet a les diferents cèl·lules obtenir informació posicional, «adonar-se» de la seva posició en relació a les altres cèl·lules de l embrió. Si la concentració supera un cert valor llindar, les cèl·lules diferenciaran en una direcció; si no s arriba a aquest valor llindar, entraran en un altre programa (Wolpert, 1989). Les cèl·lules, en respondre a diversos senyals d aquest tipus, integren informacions posicionals en diverses direccions. Cada programa de determinació i diferenciació resultarà de la combinació precisa d estímuls procedents de diversos gradients de morfogen. PROTEÏNES MORFÒGENES ÒSSIES (BMP). ESTRUCTURA MOLECULAR I CLASSIFICACIÓ Entre aquests factors solubles amb propietats d actuar com a morfògens durant el
desenvolupament embrionari es troben el membres de la família de les proteïnes morfogenètiques òssies (BMP). S ha demostrat que les BMP controlen diversos processos durant el desenvolupament, com ara proliferació, diferenciació, supervivència, morfogènesi, determinació del llinatge o apoptosi. Malgrat aquesta àmplia varietat d efectes durant el desenvolupament, les BMP no sols es troben en teixits embrionaris sinó que la seva expressió es manté a molt diversos teixits adults. De fet, el seu aïllament va basar-se, no en els seus efectes com a morfogen, sinó en la propietat que aquesta família de factors presenta, d induir la regeneració i formació ectòpica d ossos en diferents models animals (Wozney, 1988). Basant-se en aquesta propietat d osteoinducció, Wozney et al. van purificar factors aïllats de matrius òssies desmineralitzades i varen clonar els primers membres d aquesta família. Des d aleshores diversos grups han clonat nous membres de manera que en l actualitat arriben a ser ja més de 40 isoformes diferents (Hollinger, 1997). Les BMP pròpiament dites (designades des de BMP-2 fins a BMP-13) i molècules relacionades (com les growth and differentiation factors, GDF) pertanyen a la superfamília del factor de creixement transformant beta (TGFb). Aquesta superfamília inclou tant les BMP, les activines i inhibines, la substància inhibidora Mulleriana (MIS) i el factor neurotròfic derivat de glia (GDNF) com els propis TGFb. Les BMP, a l igual dels altres membres de la superfamília del TGFb, deriven de polipèptids precursors d entre 396 i 513 aminoàcids. Cada precursor conté un pèptid senyal de secreció a l extrem amino i una regió a l extrem carboxi que es troba altament conservada entre tots ells i que representa la forma madura del factor (Ripamonti i Reddi, 1994). Així, aquests factors són processats intracel·lularment, proteolitzats i secretats ja en forma dímera. La forma
REGULACIÓ DE LA DIFERENCIACIÓ CEL·LULAR PER PROTEÏNES MORFOGENÈTIQUES ÒSSIES (BMP) 31
madura secretada presenta una sèrie de set cisteïnes, completament conservades entre tots el membres de la superfamília del TGFb, que es creuen importants per al manteniment de l estructura tridimensional i la configuració dímera del factor (Griffith et al., 1996). En aquest sentit, existeix la possibilitat de trobar tant homo com heterodímers d aquests factors, la qual cosa permet combinacions múltiples dels monòmers i per tant múltiples activitats biològiques (Aono et al., 1995). Per exemple, s ha observat que alguns heterodímers poden presentar una activitat biològica més alta mentre, en altres casos, poden actuar com a inhibidors competitius dels homodímers. Sobre la base de similituds de seqüència, les BMP es poden dividir en tres subfamílies: la primera, formada per BMP-2 i BMP-4 amb un 92 % d identitat entre ells; el BMP-3, que forma un subgrup per ell mateix, amb un 45 % d homologia amb els altres, i per últim, del BMP-5 fins al BMP-8, amb un 82 % d identitat entre ells i un 59 % d homologia amb els altres grups. Altres membres relacionats amb les BMP inclouen el Vgr1
FIGURA 1. Homologia entre els diferents membres de la superfamília del TGF-b. Dendograma que mostra l homologia, referida com a percentatge d identitat d aminoàcids, entre els membres de la superfamília del TGF-b. A la dreta s indiquen les activitats biològiques de cada subfamília.
(homòleg al BMP-6), els GDF 1-10 que es troben implicats en desenvolupament d os i cartílag i amb la inhibició de la diferenciació muscular (McPherron i Lee, 1997). És important també destacar certs homòlegs de Drosophila que han estat importants en la caracterització de les funcions d aquests factors durant el desenvolupament: Dpp (homòleg a BMP-2/4) i 60A (homòleg a la família BMP-5/8) (Gelbart, 1989). La seqüència aminoacídica del BMP-1 indica que no és un membre de la superfamília del TGFb sinó que és una proteasa de la família de tholloid, que pot tenir efectes sinèrgics en osteoinducció per mecanismes d activació proteolítica dels altres BMP (Wozney, 1988). TRANSDUCCIÓ DE SENYALS BMP Tots els membres de la superfamília del TGFb (amb l exepció del GDNF) inicien les seves accions cel·lulars per unió a receptors amb activitat serina/treonina quinasa. Aquests receptors constitueixen dues subfamílies: receptors tipus I i receptors tipus II. Aquests dos tipus són estructuralment molt similars: contenen un domini extracel·lular amb repeticions de cisteïnes molt conservades, un únic domini transmembrana i un domini citoplasmàtic constituït, quasi exclusivament, pel domini catalític quinasa. La diferència més important entre ells radica en el fet que els receptors tipus I presenten una regió rica en glicines i serines (regió GS) a la regió juxtamembrana (Attisano et al., 1993; Ebner et al. 1993; revisat a Ten Dijke et al., 1996). El mecanisme d activació d aquests receptors va ser definit en primer lloc pel sistema del TGFb. Aquest mecanisme inclou la capacitat del factor d unir-se al receptor tipus II específic, que presenta una activitat quinasa constitutiva. El receptor tipus I, incapaç per si sol d unir el factor, és captat en la formació d un complex hetero-
32 F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX
FIGURA 2. Representació dels diferents membres de la família dels Smad. Es mostra l esquema de la seqüència aminoacídica de les diferents isoformes i se n indiquen les característiques estructurals més importants. Les regions d homologia MH1 i MH2 es mostren de color més intens. Els llocs de fosforilació a l extrem carboxiterminal s indiquen amb un punt. A la dreta s indiquen les especificitats en la transducció de senyals de cada isoforma.
trimèric. La formació d aquest complex és suficient per tal que el receptor tipus II activi el receptor tipus I per fosforilació a la seva regió GS (Wrana et al, 1994; Ventura et al. 1994). Aquest model, més l observació que es poden generar receptors tipus I constitutivament actius per mutacions que imiten la fosforilació de la regió GS, suggereix que les dues subfamílies de receptors actuen en una seqüència ordenada, sent la quinasa del receptor tipus I l encarregada de transmetre el senyal als transductors intracel·lulars. La senyalització per BMP difereix en certs aspectes dins d aquest model. La unió dels BMP amb els seus receptors és cooperativa; ambdós receptors per si sols tenen capacitat d unir el factor amb baixa afinitat, i junts formen complexos d alta afinitat. A més, existeixen diversos receptors tipus I (a mamífers BMPR-IA, BMPR-IB i ActR-I) i diversos receptors tipus II (BMPR-II i ActR-II). Cada un dels membres de la superfamília s uneix amb alta afinitat a una combinació característica de receptors tipus I i II. A més, diferents tipus cel·lulars mostren patrons d expressió alternatius d aquests receptors, de manera que es poden generar diferents
respostes cel·lulars per un mecanisme combinatori (ten Dijke et al., 1996). La recerca dels substrats intracel·lulars d aquests receptors va conduir a identificar la família dels Smad com els transductors que connecten senyals iniciades a la membrana plasmàtica amb els efectes transcripcionals específics per a cada membre de la superfamília del TGFb. Aquesta identificació es va poder realitzar en aprofitar la versatilitat experimental dels models genètics de Drosophila i Caenorhabditis elegans. A Drosophila, Dpp és l homòleg de BMP2/4. En un screening per trobar potenciadors d un al·lel feble de Dpp, es van aïllar els gens Mad i Medea i es va comprovar que eren components de la via de transducció que actuaven a un nivell per sota dels receptors de Dpp (Raftery et al., 1995). De la mateixa manera es van aïllar els gens sma-2, sma-3 i sma-4 a C. elegans. Per simplificar la nomenclatura en aquesta família es va imposar la denominació híbrida Smad per als membres homòlegs d aquesta família aïllats a mamífers. En l actualitat s han aïllat almenys nou gens homòlegs a Mad i Sma i s ha comprovat la seva implicació en les vies de transducció dels receptors amb activitat serina/treonina quinasa. Els Smad estan compostos per dues regions amb alta homologia (situades als extrems amino i carboxiterminals i denominades MH1 i MH2 respectivament) que es troben connectades per una regió rica en prolines que és més divergent entre les diferents isoformes (figura 3). Diferents estudis han començat a aclarir les especificitats de senyalització dels diferents Smad. Els Smad 1, 2, 3 i 5 interaccionen i es fosforilen específicament per diferents receptors tipus I. Els Smad 1 i 5 són fosforilats per receptors tipus I activats per BMP2/4 (Hoodless et al., 1996) mentre els Smad 2 i 3 són fosforilats pels receptors d activina i TGFb tipus I. La fosforilació d aquests Smad té lloc en dues serines
REGULACIÓ DE LA DIFERENCIACIÓ CEL·LULAR PER PROTEÏNES MORFOGENÈTIQUES ÒSSIES (BMP) 33
situades a l extrem carboxiterminal amb la seqüència consensus SSXS (revisat a Heldin et al., 1997). Un cop fosforilats, aquests Smad s alliberen del receptor i formen heteroligòmers amb un altre membre de la família Smad4. L Smad4 presenta unes característiques que el fan especial en el seu mecanisme funcional: no presenta residus fosforilables pels receptors i les seves mutacions, tant en humans com en Drosophila (de fet va ser aïllat en primer lloc com un gen supressor tumoral a carcinomes pancreàtics humans), bloquegen la senyalització de tots els membres de la superfamília del TGFb. Això va suggerir que l Smad4 era un mitjancer comú de l acció dels altres Smad específics de cada factor i regulats per fosforilació (revisat a Heldin et al., 1997; Kretschmar et al., 1998). En l actualitat es treballa amb la hipòtesi que, en l estat inactiu, el domini MH1 interacciona amb el domini MH2 i impedeix la formació d heteroligòmers amb l Smad4; la fosforilació de l extrem carboxi desactivaria aquest mecanisme inhibitori. Estudis cristal·logràfics apunten la possibilitat que els homoligòmers siguin de fet homotrímers i que l heteroligomerització es produeixi per unió d aquests homotrímers i doni lloc a heterohexàmers. Aquesta heteroligomerització TRANSDUCCIÓ DE SENYALS PER BMP
FIGURA 3. Representació dels punts clau en el mecanisme de transducció de senyals mitjançada pels Smad. La seqüència inclou la fosforilació pels receptors de membrana, heteromerització amb l Smad4 (Dpc4), translocació al nucli i activació transcripcional dels promotors diana.
induïda per fosforilació produeix la translocació dels complexos cap al nucli cel·lular on s ha demostrat que els complexos actuen com a activadors transcripcionals. El panorama d acció dels Smad es completa amb el fet que se n han clonat tres membres (Smad 6, 7 i 8; Dad a Drosophila) que no presenten capacitat transductora sinó que actuen com a inhibidors dels receptors tipus I. Aquests Smad mostren una interacció estable amb aquests receptors i no són fosforilables, de manera que actuarien com a dominants negatius impedint la fosforilació dels Smad transductors. A més s ha observat que poden formar heteroligòmers inactius amb l Smad4, de manera que la seva funció inhibidora podria tenir lloc a dos nivells dins la cascada de transducció del senyal (revisat a Kretschmar et al., 1998). Existeixen nombroses proves que una bona part dels efectes dels membres de la superfamília del TGFb tenen lloc en l àmbit transcripcional. En alguns casos, s han identificat els elements de resposta en alguns gens diana d aquests factors, però en la majoria dels casos encara no hi ha prou dades per saber si els complexos dels Smad4 amb els Smad específics són els efectors directes d aquests elements. Els estudis realitzats en el gen Mix.2 de Xenopus han demostrat la implicació dels Smad com a factors de transcripció. En el cas de Mix.2, l activació transcripcional observada en resposta a activina és mitjançada per l acció de complexos Smad2/Smad4 que requereixen la proteïna Fast-1 per tal d unir-se a la seqüència promotora. Així Fast-1 és el principal component amb capacitat d unió al DNA. El domini carboxi terminal s uneix a l Smad 2 i el domini amino terminal s uneix a l Smad4, però només en presència de l Smad2. Dins d aquest complex, serien els dominis MH2 dels Smad els que mitjançarien l activació transcripcional (Chen et al., 1996). Les regions de resposta a activina d altres gens,
34 F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX
com goosecoid, Xlim-1 o XFKHI/XFD-1, s han caracteritzat però mostren poca homologia amb la de Mix.2. Això suggereix un mecanisme on es pot augmentar la diversitat de senyals per formació de complexos dels Smad amb diferents proteïnes amb capacitat d unió a diferents elements de resposta (Howell et al., 1997). Ben diferent és el cas descrit pel gen vg de Drosophila, on s ha observat que el domini amino terminal de l homòleg Mad de Drosophila és capaç d unir-se a l element de resposta de Dpp i és suficient per activar-lo. A més, recentment s han descrit, per mitjà d un screening d unió a oligonucleòtids degenerats, seqüències de DNA amb capacitat d unió directa als Smad 3 i 4 (Zawel et al., 1998). En conjunt, aquestes dades indiquen que la regulació transcripcional dels Smad comportarà la utilització de diversos components nuclears i que, probablement, diferents gens, amb diferents elements de resposta, respondran a diferents nivells d expressió dels factors, seguint el model d activació cel·lular en resposta a un gradient de morfogen postulat per aquesta família de factors. PAPER DE LES BMP DURANT EL DESENVOLUPAMENT EMBRIONARI La formació dels grups cel·lulars que generaran els futurs teixits a l embrió s inicia per l establiment d un programa regulat de compartimentació molecular i cel·lular. En models de Xenopus i Drosophila, les molècules que especifiquen la determinació dels eixos a l embrió són aportades maternalment i es mantenen segrestades en el citoplasma de l ou (Gurdon, 1987). Posteriorment, l embrió es divideix en diferents regions que interactuen per a la formació de l eix anteroposterior i l eix dorsiventral. A vertebrats, tant l ectoderm com el mesoderm i l endoderm resulten afectats i adopten destins
FIGURA 4. Representació del curs temporal en el mecanisme de diferenciació terminal dels osteoblasts. L expressió progressiva de col·lagen 1 (COL-1), fosfatasa alcalina (F. Alc.), osteopontina (OP) i osteocalcina (OC) indiquen els diferents estadis de progressió de la diferenciació osteoblàstica.
ventrals i dorsals. L ectoderm dóna lloc a l epidermis com a destí ventral i al sistema nerviós com a dorsal. En canvi el mesoderm forma el mesènquima i el sistema hematopoètic en la zona ventral i el notocordi i el múscul a la zona dorsal. Experiments d embriologia clàssica suggerien que el teixit ventral és produït per defecte i que són necessaris senyals addicionals per formar el teixit dorsal. Malgrat aquestes dades, estudis recents en l àmbit molecular semblen contradir aquests experiments clàssics. La zona ventral seria l estat actiu i el teixit dorsal resultaria de la inhibició del senyal ventral actiu. Aquests estudis s han centrat en bona part en el descobriment de la importància de les BMP en els primers estadis del desenvolupament embrionari en vertebrats i del seu paper com a morfogen. S han implicat les BMP en l establiment del patró dorsiventral i anteroposterior, en la formació i diferenciació del teixit nerviós i de les somites i en la morfogènesi del ronyó, el budell, els pulmons i de tots els elements del sistema esquelètic (revisat a Graff , 1997). Després del descobriment de les BMP2/4 com a potents osteoinductors en l orga-
REGULACIÓ DE LA DIFERENCIACIÓ CEL·LULAR PER PROTEÏNES MORFOGENÈTIQUES ÒSSIES (BMP) 35
nisme adult, es va poder comprovar com aquestes BMP2/4 podien complementar funcionalment mutacions del seu homòleg a Drosophila, el Dpp, que era responsable de la especificació dorsiventral. De la mateixa manera el Dpp presentava propietats osteoinductives, fet que suggeria que, salvant les diferències acusades d espècie, aquests factors podien estar implicats en funcions similars, la importància de les quals quedaria palesa per la seva conservació evolutiva. A partir d aquests resultats, es va iniciar l estudi de la funció dels BMP2/4 a diferents models de desenvolupament, en especial oòcits de Xenopus. L addició de BMP-4 exogen o del seu mRNA ventralitzava els embrions i eliminava l expressió de teixits dorsals; a més, és expressat endògenament per l embrió a la zona ventral en el temps apropiat per realitzar aquesta tasca. Això suggereix que actuaria com un senyal actiu ventralment i abolint el senyal dorsalitzador. Aquests assajos s han completat utilitzant formes dominants negatives dels receptors de BMP o del propi BMP (Suzuki et al., 1994). L absència de senyalització per BMP-4 indueix la dorsalització dels embrions, de manera que es pot suggerir que el BMP-4 indueix estímuls ventrals, i a més, bloqueja altres estímuls dorsalitzadors. Resultats recents indiquen que la capacitat d induir el fenotip dorsal es produeix per la inhibició de l efecte del BMP-4 per gens com noggin i chordin, que poden unir-se amb alta afinitat al BMP-4 i n inhibeixen la senyalització (Graff et al., 1997). A més dels seus efectes com a morfogen, les BMP han estat involucrades en la inducció d apoptosi en estadis més avançats del desenvolupament. Concretament, durant el desenvolupament de les extremitats de pollastre, s ha comprovat que les BMP indueixen l apoptosi dels teixits de les regions interdigitals, tant en assajos amb la introducció de matrius que difonen BMP (Macias
et al., 1997) com per sobreexpressió de receptors de BMP dominants negatius (Zou et al., 1996). També el BMP-4 s expressa i indueix l apoptosi de certes regions (rombòmers 3 i 5) de la cresta neural (Mehler et al., 1997). Tots aquests estudis han centrat l expectació sobre quins seran els papers dels diferents BMP durant el desenvolupament en mamífers. La majoria d abordatges per resoldre aquestes qüestions se centren en l estudi d animals knock out. Malgrat això, aquests estudis tenen l inconvenient que molts d aquests factors poden tenir efectes equivalents donada la seva similitud estructural i, a més, com que tenen efectes en etapes tan inicials del desenvolupament, si els animals presenten mort embrionària, aquests assajos no permetran indicar quins efectes poden tenir en etapes més avançades. Tot i així tenim dades sobre alguns d ells. Per exemple, el knock out de BMP-2 presenta aberracions en el desenvolupament del cor, mentre el de BMP-7 presenta una incompleta diferenciació dels glomèruls renals i la lent de l ull (Luo et al., 1995). Mutacions espontànies del GDF-5 (BMP-14) són responsables del fenotip braquipodisme (bp), caracteritzat per disminució de la mida dels ossos, mentre el fenotip orella curta (se) produït per mutacions al BMP-5 produeix orelles curtes i canvis a la morfologia de l estern (revisat a Vortkamp, 1997). La inactivació dels GDF-6 i 7 els implica en la morfogènesi de les articulacions mentre la disrupció del GDF-8, sigui en ratolins o a l atzar en races de vaques seleccionades durant segles, produeixen un augment de dues a tres vegades de la massa muscular (per aquest motiu aquest gen s ha anomenat miostatina) (McPherron et al., 1997). Els transductors del senyal dels membres d aquesta família donen fenotips molt més severs (la inactivació de l Smad-2 i l Smad-4 impedeix la formació dels teixits embriona-
36 F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX
ris, i la inactivació heterozigota de l Smad-4 incrementa la progressió tumoral del càncer colorectal) (Waldrip et al., 1998; Takaku et al, 1998). Tots aquests resultats són una mostra prou àmplia i indicativa de la importància i de les múltiples funcions, durant el desenvolupament de diferents teixits, dels membres d aquesta família. BMP I DESENVOLUPAMENT DEL TEIXIT NERVIÓS En el desenvolupament del teixit nerviós, els BMP 2 i 4 actuen en la creació del llinatge neuronal a partir de les cèl·lules de la cresta neural mijançant la inducció, entre d altres, del factor de transcripció específic de neurones Mash-1. L expressió de Mash-1 es produeix de manera contígua als llocs d expressió de BMP-2. Aquesta expressió es produeix en els moments adients durant la diferenciació de les neurones. S ha comprovat que diferents BMP presenten diferents efectes: els BMP 2 i 4 actuen durant el desenvolupament inicial a concentracions moderades mentre els efectes observats pel BMP-7 només es produeixen a altes concentracions. Posteriorment, el BMP-2 i el BMP-6 indueixen un patró diferent d expressió de diferents neurotransmissors i neuropèptids (revisat a Mehler et al., 1997). A més d aquests efectes durant les primeres etapes del desenvolupament nerviós les BMP exerceixen en etapes posteriors altres efectes per a la supervivència i diferenciació terminal dels diferents tipus neuronals. Aquestes observacions es basen en dades que indiquen que l expressió dels diferents BMP i dels seus receptors es mantenen fins a estadis adults seguint un complex patró regional d expressió. L addició de diferents BMP a cèl·lules neuronals poc diferenciades promou la supervivència i la diferenciació en diferents subtipus neuronals
segons el factor, la dosi i les subpoblacions assajades, la qual cosa suggereix que existeix especificitat i una jerarquia d efectes entre els diferents factors de la família (Paralkar et al., 1992). L addició de BMP, en molts casos, aconsegueix augmentar la supervivència de les neurones en cultiu i incrementa la longitud i complexitat de les dendrites de, per exemple, subpoblacions de neurones mesencefàliques dopaminèrgiques (Reiriz et al., manuscrit en preparació). De manera complementària als seus efectes en l especificació neuronal, els BMP tenen amplis efectes durant el desenvolupament del llinatge astroglial. Els BMP indueixen l expressió transitòria de la proteïna acídica fibril·lar glial (GFAP) en astròcits embrionaris amb la consegüent inhibició de la seva proliferació (Jordan et al., 1997). A més s ha observat que aquests factors indueixen la formació d astròcits per mitjà de la inducció de la diferenciació astrocitària. Un cop diferenciats, aquests astròcits no requereixen l exposició continuada a aquest factor per tal de mantenir el seu fenotip, de manera que se suposa que s activa un sistema autònom intracel·lular que manté aquest fenotip. Aquests efectes sobre glia també es confirmen en experiments amb cèl·lules bipotents (astroglials i oligodendroglials). Aquestes cèl·lules quan són cultivades en medi sense sèrum deriven cap a oligodendròcits, mentre que si es cultiven amb 10 % de sèrum donen lloc a astròcits tipus II. En aquest model s observa que quan es cultiven en medi sense sèrum però se ls addicionen BMP, aquestes cèl·lules diferencien, de manera dosidependent, cap a astròcits tipus II, i s inhibeix l expressió de marcadors neuronals i d oligodendròcits (Mehler et al., 1997). En conjunt aquestes dades indiquen que les BMP i els seus receptors s expressen i estan implicats en les primeres etapes de la neuralització. Posteriorment, aquests factors tenen papers en la diferen-
REGULACIÓ DE LA DIFERENCIACIÓ CEL·LULAR PER PROTEÏNES MORFOGENÈTIQUES ÒSSIES (BMP) 37
ciació terminal de precursors neuronals i astroglials i en l apoptosi de certes subpoblacions específiques. BMP I LA MORFOGÈNESI ÒSSIA Es poden definir dos tipus d os segons el seu tipus de desenvolupament: l os intramembranós que es forma directament per cèl·lules òssies a partir de teixit connectiu i forma els ossos del crani i la cara; l altre tipus d os, que constitueix la majoria de l esquelet, es forma a partir de l agregació i diferenciació de precursors condrogènics fins a formar un cartílag i, posteriorment, aquest model de cartílag és vascularitzat i substituït per cèl·lules òssies en un procés anomenat ossificació endocondral. Aquest os és derivat de les somites que contenen cèl·lules pluripotents mesenquimàtiques que tenen capacitat miogènica, adipogènica, condrogènica i osteogènica. Diferents tipus de senyals i interaccions extracel·lulars determinaran la diferenciació a cada un d aquests llinatges cel·lulars (revisat a Reddi 1997a). D entre aquests tipus de senyals, diferents abordatges i dades experimentals indiquen que la senyalització per BMP ocupa un lloc clau en el procés de l osteogènesi. Les primeres dades provenen del seu descobriment com a inductors de formació de cartílag i os quan s injectaven subcutàniament en múscul de rates i altres espècies (Wozney et al., 1988). Els BMP a més s expressen als llocs de formació de cartílag i os durant el desenvolupament embrionari (Hogan, 1996). En el model de desenvolupament d extremitats en pollastre, el BMP-4 és induït per sonic hedgehog, i és absolutament necessari per a la seva morfogènesi. Els BMP-3 i 4 estimulen la condrogènesi en aquest model, mesurada per marcadors com el col·lagen tipus II i caracterització dels tipus de proteo-
glicans (revisat a Reddi, 1994). Els BMP, i l expressió dels seus receptors, són també necessaris per al manteniment del fenotip diferenciat i per induir la hipertròfia d aquest condròcits, punt clau per a la seva substitució per osteoblasts (Enomoto-Iwamoto et al., 1998). Altres evidències són que receptors dominants negatius de BMP bloquegen l apoptosi interdigital (Zou et al., 1996) o bé que l addició de matrius contenint BMP recombinats és capaç de produir duplicacions dels dits de l extremitat en pollastre (Macias et al., 1997). Aquests factors també actuen induint i potenciant el fenotip de diferenciació terminal dels osteoblasts i són capaços, fins i tot, d inhibir i transdiferenciar cèl·lules prèviament compromeses a altres llinatges com el miogènic (Chalaux et al., 1998). Les BMP-2,
FIGURA 5. Efecte de la BMP-2 sobre la diferenciació de cèl·lules C2C12. L addició de BMP-2 o TGF-b bloqueja la diferenciació mioblàstica de les cèl·lules C2C12. A la il·lustració A es mostra una immunofluorescència realitzada amb anticossos contra el marcador muscular miosina de cèl·lules tractades durant 48 hores amb medi de diferenciació (DMEM + 2 % sèrum), o bé aquest medi amb addició de BMP-2 o TGF-b. En la il·lustració B es mostra l anàlisi de l activitat CAT de cèl·lules transfectades amb plàsmids reporter sota el control de promotors específics de múscul (a-actina i el receptor d acetilcolina). Les cèl·lules van ésser tractades com en la il·lustració anterior i l activitat es representa com a percentatge de l activitat en absència del factor. En la il·lustració C es mostren els efectes de BMP-2 o TGFb sobre la diferenciació osteoblàstica de les cèl·lules C2C12 utilitzant l activitat fosfatasa alcalina com a marcador.
38 F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX
3, 4, 6 i 7 indueixen l expressió de marcadors de diferenciació osteoblàstica com fosfatasa alcalina, osteocalcina o col·lagen tipus I en cèl·lules precursores (Reddi , 1994; Asahina et al., 1993). Els BMP poden també transdiferenciar altres tipus cel·lulars d origen mesinquimàtic, com els mioblasts, en osteoblasts. En aquests processos es produeix la regulació negativa dels factors de transcripció miogènics, com MyoD, miogenina, inducció d Id, així com la inducció de factors de transcripció com JunB (Katagiri et al., 1994; Chalaux et al., 1998). Recentment, s ha caracteritzat el factor de transcripció Cbfa1 com l activador essencial de la diferenciació osteoblàstica. Els animals knock out per Cbfa 1 moren al poc de néixer a causa de la impossibilitat de respirar deguda a la completa manca d ossos i a la retenció d un esquelet cartilaginós. L anàlisi cel·lular i molecular indicava l absència completa d osteoblasts i dels seus marcadors (revisat a Rodan et al., 1997). Mutacions en aquest gen s han associat amb la displàsia cleidocranial on s observa ossificació retardada. A cèl·lules precursores, els BMP els indueixen l expressió d aquest factor de forma anterior a l aparició del fenotip diferenciat; estableixen una connexió entre activació de BMP i desenvolupament de la diferenciació osteoblàstica (Ducy et al., 1997). La morfogènesi de les dents es produeix d una manera similar a l osteogènesi. És una combinació d interaccions inductives entre epiteli i mesènquima dental i factors solubles (revisat a Thesleff et al., 1996). Entre aquests factors implicats també es troben les BMP. L implant de BMP-2 o 4 en matrius d agarosa simula moltes d aquestes interaccions inductives, i produeix sobreexpressió de factors de transcripció com Msx-1, Msx-2 o Egr-1 que són necessaris per al desenvolupament dental (Vainio et al., 1993). BMP-2, 4 i 7 són fortament expressats en els punts de desenvolupament dentari. Recents estudis
indiquen que l addició de BMP-7 a babuins indueix lligaments periodontals correctament alineats. L os és un dels pocs teixits que es troba en un procés constant de remodelació i que té la capacitat de regeneració. Aquesta regeneració, a l igual de la formació ectòpica d os induïda de forma experimental per BMP, és un procés molt similar al desenvolupament endocondral embrionari. Cèl·lules indiferenciades migren al lloc de fractura, diferencien i creen un callus de cartílag que és substituït per osteoblasts que mineralitzen la matriu secretada i regeneren l estructura fracturada amb teixit idèntic a l original. Aquesta capacitat de les BMP d induir regeneració òssia ha posat una gran èmfasi en estudiar les possibles aplicacions terapèutiques d aquests factors en camps com la traumatologia, la periodontologia o la cirurgia reconstructiva. BMP expressats de forma recombinant i aplicats localment s han utilitzat de manera experimental en la regeneració de fractures greus i altres defectes a mandíbula, radi, tíbies i altres ossos de tipus llarg i regeneració de dentina i esmalt dental, a molt diverses espècies (revisat a Holliger, 1997; Reddi, 1997b; Lee, 1997). Altres experiments han utilitzat matrius amb vectors d expressió per aquests factors amb resultats similars (Fang et al., 1996). En l actualitat s estan realitzant els primers assajos clínics en humans sobre la capacitat del BMP-2 i 7 d accelerar la regeneració de fractures greus amb resultats inicials prometedors (Reddi, 1997b). Encara que les BMP es consideren factors de tipus local, és molt probable que també actuïn a nivell sistèmic, la qual cosa podria iniciar l estudi en la terapèutica de l osteoporosi, encara que a priori la seva utilització a nivell sistèmic pot presentar efectes indesitjables deguts a la multifuncionalitat d aquesta família de factors. L increment en la recerca dels mecanismes d acció i l aplicació clínica d aquests factors durant els
REGULACIÓ DE LA DIFERENCIACIÓ CEL·LULAR PER PROTEÏNES MORFOGENÈTIQUES ÒSSIES (BMP) 39
darrers anys probablement n ampliarà les aplicacions en terapèutica regenerativa. AGRAÏMENTS Els autors agraeixen al Dr. Ramon Bartrons i al Dr. José Luis Rosa el seu ajut inestimable. Els estudis del grup estan finançats per la DGICYT (PM-0171). L Elisabet Chalaux i la Mónica Espejo són becàries de la Fundació August Pi i Sunyer (CSIU Bellvitge). La Teresa López-Rovira és becària FPI (Ministeri d Educació i Cultura). BIBLIOGRAFIA ASAHINA, I.; K. SAMPATH; P. V. HAUSCHKA (1996). «Human OP-1 induces chondroblastic, osteoblastic, and/or adipocytic differentiation of clonal murine target cells». Exp. Cell Res., núm. 222, pàg. 38-47. ATTISANO, L.; J. CÁRCAMO; F. VENTURA; F. M. B. WEIS; J. MASSAGUÉ; J. L. WRANA (1993). «Identification of human activin anf TGF-b type I receptors that form heteromeric complexes with type II receptors». Cell, núm. 75, pàg. 671-680. AONO, A.; M. HAZAMA; K. NOTOYA; S. TAKETOMI; H. YAMASAKI; R. TSUKUDA; S. SASAKI; Y. FUJISAWA (1995). «Potent ectopic bone-inducing activity of bone morphogenetic protein-4/7 dimer». Biochem. Biophys. Res. Comm., núm. 210, pàg. 670-677. CHALAUX, E.; T. LÓPEZ-ROVIRA; J. L. ROSA; R. BARTRONS; F. VENTURA (1998). «JunB is involved in the inhibition of myogenic differentiation by bone morphogenetic protein 2». J. Biol. Chem., núm. 273, pàg. 537-543. CHEN, X.; M. RUBOCK; M. WHITMAN (1996). «A transcriptional partner for Mad proteins in TGF-b signalling». Nature, núm. 383, pàg. 691-696. DUCY, P.; R. ZHANG; V. GEOFFROY; A. RIDALL; G. KARSENTY (1997). «Osf2/Cbfa1: a transcriptional activator of osteoblast differentiation». Cell, núm. 89, pàg. 747-754. EBNER, R.; R. CHEN; L. SHUM; S. LAWLER; T. ZIONCHECK; A. LEE; A. LÓPEZ; R. DERYNCK (1993). «Cloning of a type I receptor and its effects on TGF-b binding to the type II receptor». Science, núm. 260, pàg. 1344-1348. ENOMOTO-IWAMOTO, M.; M. IWAMOTO; Y. MUKUDAI; Y. KAWAKAMI; T. NOHNO; Y. HIGUCHI [et al.] (1998). «BMP signalling is required for maintenance of differentiated phenotype, control of proliferation, and hypertrophy in chondrocytes». J. Cell. Biol., núm. 140, pàg. 409-418.
FANG, J.; Y. Y. ZHU; E. SMILEY; J. BONADIO; J. ROULEAU; S. GOLDSTEIN; L. MCCAULEY; B. DAVIDSON; B. ROESSLER (1996). «Stimulation of new bone formation by direct transfer of osteogenic plasmid genes». Proc. Natl. Acad. Sci. USA, núm. 93, pàg. 5753-5758. GELBART, W. M. (1989). «The dpp gene: a TGF-bhomologue controlling pattern formation in Drosophila». Development suppl., pàg. 65-74. GRAFF, J. M. (1997). «Embryonic patterning: to BMP or not to BMP, that is the question». Cell, núm. 89, pàg. 171-174. GRIFFITH, D. L.; P. C. KECK; K. SAMPATH; D. C. RUEGER; W. D. CARLSON (1996). «Three-dimensional structure of recombinant human osteogenic protein 1». Proc. Natl. Acad. Sci. USA, núm. 93, pàg. 878-883. GURDON, J. B. (1987). «Embryonic induction-molecular prospects». Development, núm. 99, pàg. 285-306. HELDIN C. H.; K. MIYAZONO; P. TEN DIJKE (1997). «TGF-b signalling from cell membrane to nucleus through SMAD proteins». Nature, núm. 390, pàg. 465-471. HOLLINGER, J. O. (1997). «What s new in bone biology». J. of Histotech., núm. 20, pàg. 235-240. HOGAN, B. L. M. (1996). «BMP: multifunctional regulators of vertebrate development». Genes Dev., núm. 10, pàg. 1580-1594. HOODLESS, P.; T. HAERRY; S. ABDOLLAH; M. STAPLETON; M. O CONNOR; L. ATTISANO; J. L. WRANA (1996). «Madr1, a Mad-related protein that functions in BMP-2 signalling pathways». Cell, núm. 85, pàg. 489-500. HOWELL, M.; C. HILL (1997). «Xmad2 directly activates the activin-inducible, dorsal mesoderm gene XFKH1 in Xenopus embryos». EMBO J., núm. 16, pàg. 7411-7421. JORDAN, J.; M. BÖTTNER; H. SCHLUESENER; K. UNSICKER; K. KRIEGLSTEIN (1997). «BMP: neurotrophic roles for midbrain dopaminergic neurons and implications of astroglial cells». European J. of Neuroscience, núm. 9, pàg. 1699-1710. KATAGIRI, T.; A. YAMAGUCHI; M. KOMAKI; E. ABE; N. TAKAHASHI; T. IKEDA; V. ROSEN; J. WOZNEY; A. FUJISAWA; T. SUDA (1994). «BMP-2 converts the differentiation pathway of C2C12 myoblasts into the osteoblast lineage». J. Cell. Biol., núm. 127, pàg. 17551766. KRETSCHMAR, M.; J. MASAGUÉ (1998). «Smad: mediators and regulators of TGF-b signalling». Curr. Op. Genet. and Develop., núm. 8, pàg. 103-111. LEE, M. B. (1997). «BMP: background and implications in oral reconstruction». J. Clin. Periodontol, núm. 24, pàg. 355-365. LUO, G.; C. HOFMANN; A. BRONCKERS; M. SOHOCKI; A. BRADLEY; G. KARSENTY (1995). «BMP-7 is an inducer of nephrogenesis, and is also required for eye development and skeletal patterning». Genes and Develop., núm. 9, pàg. 2808-2820.
40 F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX MACIAS, D.; Y. GAÑAN; K. SAMPATH; M. E. PIEDRA; M. A. ROS; J. M. HURLE (1997). «Role of BMP-2 and OP-1 (BMP-7) in programmed cell death and skeletogenesis during chick limb development». Development, núm. 124, pàg. 1109-1117. MCPHERRON, A; S. J. LEE (1997). «Double muscling cattle due to mutations in the myostatin gene». Proc. Natl. Acad. Sci. USA, núm. 94, pàg. 12457-12461. MEHLER, M. F.; P. C. MABIE; D. ZHANG; J. A. KESSLER (1997). «Bone morphogenetic proteins in the nervous system». Trends Neurosci., núm. 20, pàg. 309317. PARALKAR, V. M.; B. S. WEEKS; Y. YU; M. KLEINMAN; A. H. REDDI (1992). «Recombinant human BMP-2B stimulates PC12 cell differentiation». J. Cell Biol., núm. 119, pàg. 1721-1728. RAFTERY, L. A.; V. TWOMBLY; K. WHARTON; W. M. GELBART (1995). «Genetic screens to identify elements of the dpp signalling pathway in Drosophila». Genetics, núm. 139, pàg. 241-254. RAWLS, A.; E. N. OLSON (1997). «MyoD meets its maker». Cell, núm. 89, pàg. 5-8. REDDI, A. H. (1994). «Bone and cartilage differentiation». Curr. Op. Genet and Develop., núm. 4, pàg. 737-744. REDDI, A. H. (1997a). «Bone morphogenesis and modeling: soluble signals sculpt osteosomes in the solid state». Cell, núm. 89, pàg. 159-161. REDDI, A. H. (1997b). «BMP: Actions in flesh and bone». Nature Medicine, núm. 3, pàg. 837-839, RIPAMONTI, U.; A. H. REDDI (1994). «Periodontal regeneration, potential role of bone morphogenetic proteins ». J. of Periodontal Res., núm. 29, pàg. 225-235. RODAN, G. A.; S. HARADA (1997). «The missing bone». Cell, núm. 89, pàg. 677-680. SUZUKI, A.; R. S. THIES; N. YAMAJI; J. SONG; J. M. WOZNEY; K. MURAKAMI; N. UENO (1994). «A truncated BMP receptor affects dorso-ventral patterning in early Xenopus embryo». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 10255-10259.
TAKAKU, K.; M. OSHIMA; H. MIYOSHI; M. MATSUI; M. SELDIN; M. TAKETO (1998). «Intestinal tumorigenesis in compound mutant mice of both Dpc4 (Smad4) and Apc genes». Cell, núm. 92, pàg. 645-656. TEN DIJKE, P.; K. MIYAZONO; C. H. HELDIN (1996). «Signalling via heteroligomeric complexes of type I and II serine/threonine kinase receptors». Curr. Op. Cell. Biol., núm. 8, pàg. 139-145. THESLEFF, I.; P. NIEMINEN (1996). «Tooth morphogenesis and cell differentiation». Curr. Op. Cell Biol., núm. 8, pàg. 844-850. VAINIO, S.; I. KARAVANOVA; A. JOWET; I. THESLEFF (1993). «Identification of BMP-4 as a signal mediating secondary induction between epithelial and mesenchymal tissues during early tooth development». Cell, núm. 75, pàg. 45-58. VENTURA, F.; J. DOODY; F. LIU; J. L. WRANA; J. MASSAGUÉ (1994). «Reconstitution and transphosphorylation of TGF-b receptor complexes». EMBO J., núm. 13, pàg. 5581-5589. VORTKAMP, A. (1997). «Skeleton morphogenesis: defining skeletal elements». Curr. Biol., núm. 7, pàg. 104-107. WALDRIP, W. R.; E. BIKOFF; P. HOODLESS; J. L. WRANA; E. J. ROBERTSON (1998). «Smad2 signalling in extraembryonic tissues determines anterior-posterior polarity of the early mouse embryo». Cell, núm. 92, pàg. 797-808. WOLPERT, A.(1989). «Positional information revisited». Development, núm. 197, pàg. 3-12. WOZNEY, J. (1988). «Novel regulators of bone formation». Science, núm. 242, pàg. 1528-34. WRANA, J. L.; L. ATTISANO; R. WIESER; F. VENTURA, J. MASSAGUÉ (1994). «Mechanism of activation of the TGFb receptor». Nature, núm. 370, pàg. 341-347. ZAWEL, L.; J. L. DAI; P. BUCKHAULTS; S. ZHOU; K. M. KINZLER; B. VOGELSTEIN; S. E. KERN (1998). «Human Smad3 and Smad4 are sequence-specific transcription factors». Cell, núm. 1, pàg. 611-617. ZOU, H.; L. NISWANDER (1996). «Requirement for BMP siganlling in interdigital apoptosis and scale formation». Science, núm. 272, pàg. 738-741.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 41-52
ALTERACIONS DEL CONTROL DEL CICLE CEL·LULAR EN NEOPLÀSIES HUMANES ALFONS NADAL1, PEDRO JARES, PEDRO L. FERNÁNDEZ, M.ª JESÚS REY, MAGDA PINYOL, LLUÍS HERNÁNDEZ, SÍLVIA HERNÁNDEZ, MAITE CAZORLA, ANTONIO CARDESA, ELÍAS CAMPO Anatomia Patològica. Hospital Clínic i Provincial i 1Hospital Casa de Maternitat. Universitat de Barcelona. Adreça per a la correspondència: Alfons Nadal. Anatomia Patològica. Hospital Clínic. Villarroel 170. 08036 Barcelona. Adreça electrònica: anadal@medicina.ub.es. INTRODUCCIÓ Fins fa poc temps, els mecanismes que portaven un grup de cèl·lules de l organisme a abandonar el comportament ordenat que caracteritza els teixits dels organismes pluricel·lulars i donar origen al càncer eren desconeguts. El descobriment del oncogens virals (els v-onc) i les seves contrapartides cel·lulars (els c-onc) van donar les primeres pistes sobre les causes moleculars del càncer. En un primer moment es va creure que els c-onc eren gens inactius en el genoma normal i que la seva activació (per mutació o per inserció d un promotor viral) conduïa al desenvolupament del càncer. Més endavant es va poder demostrar que els pretesos oncogens cel·lulars són gens actius a les cèl·lules normals, sovint amb funcions fonamentals per al control de la proliferació cel·lular. Tot i que els oncogens més coneguts formen part de les vies de transducció de senyals de l ambient extracel·lular cap a l interior del nucli (EGFR, PDGF, ras) o són factors de
transcripció coneguts (c-myc, c-fos, c-jun), recentment s han acumulat evidències que les molècules directament implicades en el control del cicle cel·lular també participen en els processos de la transformació i la progressió neoplàstica (Hunter i Pines, 1994; Graña i Reddy, 1995; Hirama i Koeffler, 1995). EL CONTROL DEL CICLE CEL·LULAR El cicle cel·lular representa el conjunt de processos que condueixen una cèl·lula a dividir-se, per donar origen a dues cèl·lules amb idèntica dotació genètica. En els organismes pluricel·lulars, la divisió de cada cèl·lula implica de retruc el conjunt de l organisme. És per això que existeix un mecanisme de control molt fi que integra un conjunt de senyals, tant interns (de la pròpia cèl·lula) com externs (els factors de creixement, els nutrients, etc). Només si la resultant del conjunt de senyals és positiva, la
42 A. NADAL, ET AL.
cèl·lula pren el compromís de dividir-se. Aquest compromís implica la preparació seqüencial dels elements necessaris per a la duplicació del DNA (fase G1), la síntesi del DNA pròpiament dita (fase S), la preparació dels elements mitòtics (fase G2) i la mitosi en si mateixa (fase M), que constitueixen les parts en què es divideix el cicle cel·lular. El terme seqüencial significa que per iniciar una de les fases cal que l anterior s hagi completat satisfactòriament. D això se n encarreguen un seguit de punts de control. Hi ha, però, un punt de control previ, aquell on la cèl·lula pren el compromís de dividir-se (Hartwell i Unger, 1977). Aquest punt es troba en algun lloc de la fase G1 i està sota el control de la proteïna del gen del retinoblastoma (pRb) (Pardee, 1989). Un cop superat aquest punt, la cèl·lula completa el cicle fins arribar a la divisió mitòtica, sempre que no es produeixi un accident que dispari l alarma d algun dels punts de control a què hem fet referència abans (Hartwell i Weinert, 1989). A diferència de la cèl·lula normal, la cèl·lula neoplàstica resulta insensible als senyals ambientals, de manera que la seva divisió es produeix de forma autònoma. Ara bé, això no és perquè apareguin vies de control del cicle prèviament inexistents, sinó per les alteracions que es produeixen en els mecanismes existents. Retinoblastoma Ja hem dit que el punt crític per completar el cicle cel·lular es troba a la fase G1 i està sota el control de la proteïna del gen de la susceptibilitat del retinoblastoma. pRb és una fosfoproteïna intranuclear d entre 105115 kd que, ultra posseir una activitat com a factor de transcripció, exerceix el control sobre la progressió del cicle cel·lular mercès a la seva capacitat de «segrestar» factors de
transcripció necessaris per induir els elements que calen per a la síntesi del DNA. La seva estructura inclou una «butxaca d unió» (en anglès binding pocket) amb la qual pot unir i inactivar factors de transcripció com c-myc i E2F (Helin et al., 1992; Helin et al., 1993). Molts elements necessaris per a la proliferació cel·lular tenen seqüències d unió per E2F a les seves regions promotores (Dalton, 1992). La capacitat de pRb d unir i inactivar c-myc i E2F està regulada per fosforilació. pRb té diversos punts de fosforilació, alguns dels quals són a prop de la «butxaca d unió». La fosforilació d aquests punts inhibiria la capacitat d unió de pRb a c-myc i E2F, cosa que els permetria excercir la seva funció. Durant la major part de la fase G1, pRb es manté hipofosforilat i segresta c-myc i E2F. Només en el moment en què la cèl·lula ha de superar el punt de control de G1 i progressar cap a la fase S es produeix la fosforilació de pRb i l alliberament dels factors segrestats (Buchkovich et al., 1989). El gen del retinoblastoma va ser el primer gen supressor descrit. El 1971, Knudson, basant-se en les observacions fetes sobre les formes hereditària i esporàdica del retinoblastoma, va proposar la hipòtesi dels dos impactes necessaris per anul·lar la funció dels gens supressors (Knudson, 1971). Segons aquest model, els malalts de retinoblastoma hereditari heretaven d un dels seus progenitors un al·lel alterat del gen. La manca d un al·lel de Rb no representa cap inconvenient per al desenvolupament embrionari. Durant la vida postembrionària, un accident genètic lesionaria l al·lel sa (particularment a les cèl·lules retinals) i això causaria l aparició del tumor. En les formes esporàdiques cal que els dos al·lels es lesionin abans que es pugui desenvolupar el retinoblastoma. Els carcinomes de paratiroide no expressen pRb, a diferència del que passa en els adenomes (els tumors benignes) (Cryns et al., 1994).
ALTERACIONS DEL CONTROL DEL CICLE CEL·LULAR EN NEOPLÀSIES HUMANES 43
Complexos ciclines/cdk De la fosforilació de pRb se n encarreguen els complexos ciclines/cinases dependents de ciclines (ciclina/cdk), particularment els complexos ciclina D/cdk4 i ciclina E/cdk2. Aquests complexos es poden considerar holoenzims en què la subunitat catalítica és la cinasa i la subunitat reguladora és la ciclina (Matsushime et al., 1992). L activitat de la cinasa també es controla per fosforilació. CAK (Cdk activating kinase) fosforila la cdk per activar-la, mentre que Wee-1 i Mik-1 la fosforilen per inhibir-la. L activitat fosfatasa de Cdc25 (de la qual es coneixen tres formes en mamífers, A, B i C) és necessària per a la seva activació, particularment per eliminar els fosfats incorporats per l acció de Wee-1 o Mik-1 (Hirama i Koeffler, 1995). En cèl·lules normals, els complexos ciclina/cdk inclouen altres elements, com PCNA i p21WAF1, mentre que en línies transformades es produeix una redistribució dels elements que els constitueixen que implica la desaparició de p21WAF1 (Xiong et al., 1993). CCND1 és un oncogèn dèbil que es troba a la regió cromosòmica 11q13 i codifica la ciclina D1, que va ser identificada durant l estudi de la inversió cromosòmica 11(q13;p15) característica dels adenomes de paratiroide (Motokura et al., 1991). La regió 11q13 i el propi gen CCND1 estan amplificats en diversos tumors humans, entre els quals s inclouen carcinomes de mama i de la regió cervicofacial (Zhou et al., 1988; Leonard et al., 1991), i la translocació t(11;14)(q13;q32) s havia identificat en alguns limfomes de fenotipus B (Tsujimoto et al., 1984b). Al seu torn, els complexos ciclina/cdk es regulen negativament per l acció dels inhibidors de les cinases dependents de ciclines, dels quals se n coneixen dues grans famílies, la de p21WAF1, que inclou p27Kip1 i p57Kip2 (El-Deiry et al., 1993; Harper et al.,
1993; Polyak et al., 1994; Lee et al., 1995), i la de p16INK4a, que es completa amb p15INK4b, p18INK4c i p19INK4d. Mentre que els primers formen part dels complexos actius i produeixen la inhibició per un canvi en l estequiometria (augmentant el nombre de molècules d inhibidors per complex), els segons s uneixen a les cdk i n impedeixen la unió a la subunitat reguladora, la ciclina (Serrano et al., 1993; Hannon i Beach, 1994; Guan et al., 1994; Guan et al., 1996). p16INK4a es troba junt amb p15INK4b a 9p21, una regió delecionada freqüentment en tumors humans. p16INK4a s ha vist mutat, delecionat o anul·lat per hipermetilació del seu promotor en un nombre important de tumors (Hunter i Pines, 1994; Hirama i Koeffler, 1995). Anant més lluny en els mecanismes de control del cicle, trobem els elements que poden regular els inhibidors de les cdk. Mentre que no es coneixen gaire els mecanismes de regulació de la familia INK4, se sap que p21WAF1 respon a la inducció per p53 nadiua, però no mutant, i que participa en l aturada de cicle que es produeix després de lesions del DNA (El-Deiry et al., 1993; El-Deiry et al., 1994), i tant p21WAF1 com p27Kip1 responen a la inducció pel TGFb (Reynisdottir et al., 1995; Datto et al., 1995). p53 és el gen supressor alterat amb més freqüència en els càncers humans (Hollstein et al., 1991), normalment per mutació associada o no a la deleció de l al·lel normal. Sovint, la presència de mutació s acompanya d una acumulació intranuclear de la proteïna que en permet la detecció per tècniques immunohistoquímiques (Iggo et al., 1990).
44 A. NADAL, ET AL.
ALTERACIONS MOLECULARS DE REGULADORS DEL CICLE CEL·LULAR EN NEOPLÀSIES HUMANES Càncer de laringe El càncer de laringe és una malaltia amb una elevada morbimortalitat, freqüent a la conca mediterrània (el nostre país pateix de les incidències més altes del món en càncer de laringe) i al sud del Brasil (World Health Organization, 1996). L anàlisi de l expressió immunohistoquímica de p53 en els carcinomes de laringe demostra positivitat en més de la meitat dels casos (Maestro et al., 1992; Boag et al.,
1993; Nadal et al., 1995), encara que no s associa a diferències ni en la supervivència, ni en l interval lliure de malaltia després de la cirurgia, ni en el grau histològic del tumor, l estadi de la malaltia, la ploïdia del DNA ni la fracció proliferativa (Nadal et al., 1995). L epiteli respiratori normal no mostra positivitat per p53, mentre que la positivitat augmenta progressivament en les mostres de metaplàsia escamosa (el teòric substrat d origen del carcinoma escamós de la laringe), les displàsies de baix grau i els carcinomes in situ (Shin et al., 1994; Pavelic et al., 1994; Nadal et al., 1995). Aquesta progressió indica que p53 participa en els mecanismes inicials del desenvolupament d aquest ti-
FIGURA 1. Model de la progressió del carcinoma escamós de laringe. A cada pas hi ha indicats els elements que pateixen alteracions. Les puntes de fletxa cap amunt indiquen que es produeix un augment ja sigui en el nombre de casos que mostren alteracions (p53: mutacions i/o sobreexpressió de p53; LOHp16: LOH de 9p21-23 on es troba p16; p16: mutacions de p16; CCND1: amplificació i sobreexpressió de CCND1) o bé en el nombre de cèl·lules que expressen un producte determinat (p21: expressió de p21WAF1). La punta de fletxa cap avall indica una disminució en el nombre de cèl·lules que expressen el producte.
ALTERACIONS DEL CONTROL DEL CICLE CEL·LULAR EN NEOPLÀSIES HUMANES 45
pus de neoplàsies, però que un cop desenvolupat el carcinoma infiltrant no sembla participar a la progressió de la malaltia (figura 1). Tot i que l anàlisi immunohistoquímica de p53 s ha considerat sovint útil per determinar l existència de mutacions (Iggo et al., 1990), aquest podria no ser el cas dels carcinomes escamosos de laringe, en els quals la sobreexpressió de p53 és més freqüent del que ho son les mutacions (Xu et al., 1994; Nadal et al., 1997). Això és encara més dramàtic si es té en compte que una bona part de les mutacions de p53 en els carcinomes de laringe no s acompanyen de sobreexpressió proteica, ja que produeixen mutacions sense sentit o de canvi en el patró de lectura que són immunohistoquímicament negatives (Nadal et al., 1997). El possible paper de p53 en la progressió d aquests tumors no sembla mitjançat per p21WAF1. L expressió (proteica i de l mRNA) d aquest gen està relacionada amb la diferenciació escamosa, ja que els tumors pobrament diferenciats són característicament negatius per p21WAF1. En canvi, la resta de casos mostra nivells iguals o superiors d expressió de mRNA i de proteïna de p21WAF1 en els tumors respecte de l epiteli escamós normal. En aquest, el compartiment que expressa p21WAF1 es troba a la zona que separa el compartiment proliferatiu de les capes superiors més diferenciades. No hi ha relació entre l expressió de p21WAF1 i l existència de mutacions de p53, ja que tumors amb expressió de p21WAF1 tenen mutacions de p53, mentre que no es detecten mutacions de p53 en els exons cinc a nou en casos que no expressen p21WAF1 (Nadal et al., 1997). En els carcinomes escamosos de laringe p21WAF1 no ha demostrat un efecte supressor, cosa lògica si tenim en compte la important expressió d aquesta proteïna que es troba a la majoria dels tumors (Clayman et al., 1996).
p21WAF1 forma part dels complexos de ciclina D1/cdk4. L amplificació gènica (entre 2 i 17 vegades la del teixit normal) de CCND1 es detecta en el 37 % dels carcinomes laringis, particularment en casos avançats (invasió local extensa, presència de metàstasis limfàtiques regionals i estadi avançat dels tumors). La sobreexpresió del mRNA de CCND1 es detecta en el 35 % dels casos i també es mostra associada a la invasió local avançada i a l estadi avançat. En els carcinomes de laringe hi ha una molt bona correlació entre l amplificació gènica i la sobreexpressió del mRNA de CCND1, de què es desprèn que CCND1 és la diana involucrada en l amplificació de la regió 11q13 en els tumors humans (Jares et al., 1994). Donada l associació entre amplificació i sobreexpressió d una banda i els estadis avançats de malaltia de l altra, alguns autors han proposat que la detecció d amplificació i/o sobreexpressió de CCND1 pot tenir valor de pronòstic en aquests tumors, encara que aquest valor potser no sigui independent, sinó degut a l associació amb l estadi avançat de la malaltia (Bellacosa et al., 1996). Es detecten mutacions de p16INK4a en un 22 % dels carcinomes. Aquestes mutacions s acumulen majoritàriament a l exó 2 de p16INK4a, encara que també se n poden detectar a l exó 1. Ultra les mutacions, es detecta hipermetilació del promotor de p16INK4a en alguns casos, mecanisme que pot explicar l absència d expressió de la proteïna. Tots els casos amb mutació gènica o hipermetilació del promotor mostren simultàniament pèrdua de l heterozigosi (LOH) de la regió 9p21-23, que es detecta en gairebé la meitat del total dels casos. Alguns d aquests casos podrien representar, de fet, delecions homozigòtiques de la regió on es troba p16INK4a (Reed et al., 1996). La LOH de 9p21-23 s associa a l estadi avançat de la malaltia i a l amplificació i/o sobreexpressió de CCND1. Com que la LOH és més freqüent que la mu-
46 A. NADAL, ET AL.
Càncer de mama
(nivells inferiors al 50 % de l expressió del teixit no tumoral, figura 2) (Jares et al., 1997b). La manca d expressió de pRb es detecta en un 25 % dels tumors, i aquesta negativitat s associa a una superior capacitat proliferativa mesurada segons la fracció de cèl·lules en fase S i també a una regulació a la baixa de CCND1 entre els casos sense sobreexpressió, fet que confirma l existència in vivo del loop regulador demostrat in vitro entre CCND1 i Rb (Bartkova et al., 1994; Lukas et al., 1994; Muller et al., 1994; Bates et al., 1994). L expressió de p21WAF1 només es detecta en la meitat dels carcinomes de mama (particularment els de tipus ductal) mentre que els lobel·lars són característicament negatius. L expressió de p21WAF1 es troba ja en lesions intraductals, mentre que els epitelis normals són negatius o, com a molt, mostren alguna cèl·lula positiva aïllada. Entre els carcinomes ductals infiltrants, l expressió de p21WAF1 s associa a la pitjor diferenciació histològica i, particularment, a l escassa formació d estructures pròpiament ductals. L expressió de p21WAF1 s associa també a una proliferació cel·lular superior, encara que
El càncer de mama presenta algunes diferències amb els carcinomes laringis. Per una part, el tipus histològic és diferent (diferenciació glandular en lloc d escamosa), a què s afegeix que és una lesió sensible a l estímul hormonal. Així no ens ha d estranyar que trobem algunes diferències en les alteracions dels elements reguladors del cicle cel·lular entre les dues neoplàsies. La sobreexpressió de CCND1 es pot detectar en el 40 % dels carcinomes (tant en l àmbit proteic com de mRNA) i aquesta expressió s associa a l expressió de receptors estrogènics en els tumors. Aquesta relació es reforça pel fet que, entre els casos en què no es detecta sobreexpressió de CCND1, la manca d expressió de receptors estrogènics s acompanya d una important regulació a la baixa de CCND1
FIGURA 2. Relacions entre els elements implicats en el control del cicle cel·lular en el càncer de mama. Les fletxes indiquen associació per inducció, mentre que els cercles indiquen associació directament relacionable a través d altres elements presents a l esquema (línies contínues) o no (línies discontínues). En particular, a la dreta es representa el bucle de regulació existent entre Rb i CCND1, que desapareix quan es negativitza pRb. Els caps de fletxa cap amunt indiquen augment d expressió, cap avall indiquen disminució de l expressió. RE: receptors estrogènics; CDI: Carcinoma ductal infiltrant; CLI: Carcinoma lobel·lar infiltrant.
tació i/o la hipermetilació del promotor de p16INK4a i, encara que estigui associada als estadis avançats de la malaltia, també es veu en tumors en estadis inicials, àdhuc en lesions preinvasives, sembla que la LOH de 9p21-23 precedeix la mutació o hipermetilació del promotor de p16INK4a (Van der Riet et al., 1994). L associació entre LOH de 9p2123, amplificació i sobreexpressió de CCND1 i estadi avançat de la malaltia, suggereix una possible cooperació entre els dos fenòmens (alteració de p16INK4a i sobreexpressió de CCND1) en la progressió dels carcinomes de laringe. A més, les alteracions de p16INK4a combinades amb les de CCND1 passen en tumors en què no hi ha evidència d alteracions de pRb, mentre que en els inhabituals casos amb pèrdua d expressió de pRb no hi ha alteracions dels altres elements. En conjunt, doncs, la major part dels carcinomes de laringe mostren alteracions d algun dels elements reguladors de la via Rb/CCND1/ p16INK4a (Jares et al., 1997a).
ALTERACIONS DEL CONTROL DEL CICLE CEL·LULAR EN NEOPLÀSIES HUMANES 47
aquest fet pot estar relacionat amb la mala diferenciació histològica (els tumors més pobrament diferenciats són més proliferants). L anàlisi de la sobreexpressió immunohistoquímica de p53 demostra independència entre les dues proteïnes i suggereix que en els carcinomes de mama, tal i com passava en els de laringe, l expressió de p21WAF1 està regulada per mecanismes independents de p53. L expressió de p21WAF1 també s associa a l expressió de CCND1, cosa que suggereix que pot participar a la modulació d aquesta ciclina (Rey et al., 1998). Síndromes limfoproliferatives Els reordenaments cromosòmics són alteracions freqüents en els limfomes, ja que el procés de reordenament dels gens de les immunoglobulines i del receptor de les cèl·lules T implica el trencament i la unió en punts diferents de la molècula del DNA (Potter, 1992). El resultat d aquest reordenament és sovint l aposició d un gen amb activitat oncogènica junt amb la regió reguladora del gen de les cadenes pesades de les immunoglobulines. D aquesta manera, en els limfomes de Burkitt és freqüent la translocació t(8;14)(q24;q32) que activa l oncogèn c-myc (Dalla-Favera et al., 1982), mentre que en els limfomes fol·liculars és característica la translocació t(14;18)(q32;q21) que activa bcl2 (Tsujimoto et al., 1984a). La translocació t(11;14)(q13;q32) i també el reordenament de la regió bcl-1 (que és la contrapartida molecular de l alteració citogenètica representada per aquesta translocació) havien estat identificades en un petit percentatge de limfomes de cèl·lules B (Tsujimoto et al., 1984b). La caracterització de l anomenat limfoma de cèl·lules del mantell (MCL, Mantle Cell Lymphoma), un limfoma de cèl·lules B originat en limfòcits que encara no han tingut
contacte amb l antigen (els limfòcits naive en anglès) va permetre associar aquesta translocació amb aquesta entitat clinicopatològica. Ja que CCND1 es troba a 11q13, no ha d estranyar ningú que es pensés que la translocació t(11;14) induís la sobreexpressió de CCND1 en aquells casos de MCL en què s identifica el reordenament i/o la translocació, cosa que passa fins en el 55 % dels casos. La sobreexpressió del mRNA de CCND1 és un fenomen molt específic dels MCL, mentre que és excepcional en altres tipus de processos limfoproliferatius (figura 3). Només la leucèmia de cèl·lules piloses mostra expressió de CCND1 amb nivells inferiors als dels MCL, i sense mostrar la translocació t(11;14) (Bosch et al., 1994; Bosch et al., 1995). Dins dels MCL es poden distingir dues formes (típica i blàstica) segons la morfologia, capacitat proliferativa i curs de la malaltia. Sorprenentment, els nivells de sobreexpressió de CCND1 en els MCL no mostren relació ni amb la capacitat proliferativa dels tumors ni amb el curs clínic de la malaltia. Sabent que pRb és la diana d actuació dels com-
FIGURA 3. Els diferents tipus de limfomes B s originen de diferents compartiments del fol·licle limfoide normal. El centre germinal (blanc) dóna origen als limfomes fol·liculars (LF) caracteritzats per la translocació t(14;18) i l expressió de Bcl-2, mentre que el mantell fol·licular (gris) dóna lloc als limfomes de cèl·lules del mantell (MCL) portadors de la translocació t(11;14) i amb sobreexpressió de CCND1 i a les leucèmies limfocítiques cròniques (LLC) i leucèmies de cèl·lules piloses (HCL), aquestes darreres amb menor sobreexpressió de CCND1, no associada a la translocació. Alteracions en p53, p21WAF1 o p16INK4a, o en Cdc25B i c-myc participen en la transformació cap a formes més agressives com les variants blàstiques (B), la síndrome de Richter o els limfomes de cèl·lules grans (LCG).
48 A. NADAL, ET AL.
plexos ciclina D1/cdk4, es podria plantejar l hipòtesi que en les formes blàstiques (amb una capacitat proliferativa superior i un curs clínic molt més agressiu) s afegís una lesió de pRb que expliqués per què unes formes de MCL proliferaven més sense mostrar nivells superiors de CCND1, però aquest no sembla el cas, ja que l anàlisi immunohistoquímica de l expressió de pRb resulta positiva en tots els casos, amb una important correlació positiva amb la proliferació tumoral. Les formes blàstiques mostren les positivitats més altes (amb una mitjana del 31 % de cèl·lules positives en comparació al 10 % de les formes típiques). Tampoc es detecten alteracions genètiques estructurals de Rb. Així, en els MCL, a diferència del que passa en diferents tumors sòlids, l expressió de pRb està regulada normalment en relació amb l activitat proliferativa dels tumors i la sobreexpressió de CCND1 pot participar en la superació del fre proliferatiu produït per pRb en aquests tumors (Jares et al., 1996). L absència de relació entre els nivells de CCND1 i la fracció proliferativa dels MCL es pot explicar per alteracions en altres elements implicats en el control del cicle cel·lular. Les mutacions de p53 en limfomes es detecten sobretot en limfomes d alt grau (formes agressives) (Villuendas et al., 1993; Adamson et al., 1995) i també estan descrites associades a la progressió tumoral en limfomes centrefol·liculars i limfocítics. La sobreexpressió immunohistoquímica de p53 es detecta exclusivament en les formes agressives de MCL, sovint associada a mutacions de sentit erroni. Els casos amb p53 mutant mostren una supervivència inferior a la dels casos sense mutació, encara que no és diferent de la resta de formes agressives. Per tant, tot i que les mutacions de p53 no són un fenomen freqüent entre els MCL (representen un 7 % dels casos), estan associades a les formes més agressives de la malaltia (Hernandez et al., 1996).
Les alteracions de p21WAF1 i p16INK4a en els MCL es troben entre les formes agressives, per pèrdua d expressió associada o no a deleció gènica. L expressió de p21WAF1 és independent de la presència de mutacions de p53, ja que casos amb mutacions de p53 expressen normalment tant p21WAF1 com p16INK4a, mentre que els casos amb alteracions d aquests dos gens tenen p53 nadiua. Les formes típiques expressen ambdós gens, sense evidència de delecions ni mutacions. En resum, la progressió a formes agressives dels LCM s associa a alteracions (en aparença mútuament excloents) de p53, p21WAF1 i p16INK4a (Pinyol et al., 1997). L associació entre alteracions de p53, p21WAF1 i p16INK4a i formes agressives de limfoma no és exclusiva dels MCL, sinó que es pot identificar també en la transformació de limfomes fol·liculars o de leucèmies limfocítiques cròniques. La participació en la transformació a formes agressives també es veu en les fosfatases activadores de cdk. L expressió alta de Cdc25B és més freqüent entre els limfomes més agressius (limfomes de cèl·lules grans, síndrome de Richter, limfomes de Burkitt o limfomes limfoblàstics) que en les formes més indolents (leucèmia limfocítica crònica, limfomes fol·liculars, leucèmia de cèl·lules piloses, MCL) i s associa a la capacitat proliferativa dels tumors. També s associa a la sobreexpressió de c-myc, fet que suggereix una possible cooperació entre aquests dos elements en el fenomen de la transformació a formes agressives de limfoma (Hernández et al., 1998). En resum, es troben evidències d alteracions en els mecanismes reguladors del cicle cel·lular en diferents tipus de càncers humans, encara que participin en el desenvolupament o la progressió de manera diferent per a cada tumor. Les alteracions de p53 i p16INK4a poden representar fenòmens inicials en la progressió del carcinoma de laringe, mentre que en els limfomes B es re-
ALTERACIONS DEL CONTROL DEL CICLE CEL·LULAR EN NEOPLÀSIES HUMANES 49
lacionen amb l adquisició d un fenotipus més agressiu de la malaltia. A l inrevés, l increment d expressió de CCND1 que sembla implicat en la patogènesi dels MCL com a mecanisme inicial, es troba en els carcinomes laringis com un fenomen tardà, propi de malaltia avançada. La sobreexpressió de CCND1 respon a mecanismes diferents en els diferents tumors; mentre en el càncer de laringe és deguda a l amplificació gènica, en els MCL és deguda al reordenament genètic. En canvi, en el càncer de mama, múltiples mecanismes (amplificació gènica, acció de pRb i dels receptors d estrògens, però no el reordenament) contribueixen a la sobreexpressió de CCND1. p21WAF1, a diferència dels inhibidors de cinases de la família INK4, sembla relacionat més directament amb la diferenciació cel·lular dels carcinomes que amb la pròpia proliferació, encara que costa de creure que els dos fenòmens no estiguin íntimament relacionats. Així, podem concloure que les alteracions dels elements implicats en el control del cicle cel·lular participen de manera general en el desenvolupament i la progressió de la majoria de les neoplàsies humanes, però la seva participació específica en cada procés és diferent a causa de les diferències intrínseques als tipus de teixit i a l ambient en què s originen els diferents tumors. AGRAÏMENTS Els treballs recollits en aquesta revisió han estat finançats en part pels ajuts SAF 96/61 de la CICYT, Marató TV3-Càncer, 1996SGR 00056 de la Generalitat de Catalunya i la Fundació Rius i Virgili.
BIBLIOGRAFIA ADAMSON, D. J.; W. D. THOMPSON; A. A. DAWSON; B. BENNETT; N. E. HAITES (1995). «P53 mutation and expression in lymphoma.» Br. J. Cancer, núm. 72, pàg. 150-154. BARTKOVA, J.; J. LUKAS; H. MULLER; D. LUTZHOFT; M. STRAUSS; J. BARTEK (1994). «Cyclin D1 protein expression and function in human breast cancer». Int. J. Cance, núm. 57, pàg. 353-361. BATES, S.; D. PARRY; L. BONETTA; K. VOUSDEN; C. DICKSON; G. PETERS (1994). «Absence of cyclin D/cdk complexes in cells lacking functional retinoblastoma protein». Oncogene, núm. 9, pàg. 1633-1640. BELLACOSA, A.; G. ALMADORI; S. CAVALLO; G. CADONI; J. GALLI; G. FERRANDINA; G. SCAMBIA; G. NERI (1996). «Cyclin D1 gene amplification in human laryngeal squamous cell carcinomas: Prognostic significance and clinical implications». Clin Cancer Res, núm. 2, pàg. 175-180. BOAG, G.; C. S. LEE; D. CHARALAMBOUS; J. RODE (1993). «p53 expression in laryngeal carcinoma». Pathology, núm. 25, pàg. 394-397. BOSCH, F.; P. JARES; E. CAMPO; A. LÓPEZ-GUILLERMO; M. A. PIRIS; N. VILLAMOR; D. TASSIES; E. S. JAFFE; E. MONTSERRAT; C. ROZMAN; et al. (1994). «PRAD-1/cyclin D1 gene overexpression in chronic lymphoproliferative disorders: a highly specific marker of mantle cell lymphoma». Blood, núm. 84, pàg. 2726-2732. BOSCH, F.; E. CAMPO; P. JARES; S. PITTALUGA; J. MUNOZ; I. NAYACH; M. A. PIRIS; C. DEWOLF-PEETERS; E. S. JAFFE; C. ROZMAN; et al. (1995). «Increased expression of the PRAD-1/CCND1 gene in hairy cell leukaemia». Br. J. Haematol., núm. 91, pàg. 1025-1030. BUCHKOVICH, K.; L. A. DUFFY; E. HARLOW (1989). «The retinoblastoma protein is phosphorylated during specific phases of the cell cycle». Cell, núm. 58, pàg. 1097-1105. CLAYMAN, G. L.; T. J. LIU; S. M. OVERHOLT; S. R. MOBLEY; M. WANG; F. JANOT; H. GOEPFERT (1996). «Gene therapy for head and neck cancer. comparing the tumor suppressor gene p53 and a cell cycle regulator waf1/cip1 (p21)». Arch. Otolaryngol. Head. Neck Surg., núm. 122, pàg. 489-493. CRYNS, V. L.; A. THOR; H. J. XU; S. X. HU; M. E. WIERMAN; A. L. Jr. VICKERY; W. F. BENEDICT; ARNOLD, A. (1994). «Loss of the retinoblastoma tumor-suppressor gene in parathyroid carcinoma». N. Engl. J. Med., núm. 330, pàg. 757-761. DALLA-FAVERA, R. M. BREGNI; J. ERIKSSON; D. PATTERSON; R. C. GALLO; C. M. CROCE (1982). «Human c-myc oncogene is located on the region of chromosome 8 that is translocated in Burkitt lymphoma cells». Proc. Natl. Acad. Sci. U. S. A., núm. 79, pàg. 7824-7827. DALTON, S. (1992). «Cell cycle regulation of the human cdc2 gene». EMBO J., núm. 11, pàg. 1797-1804.
50 A. NADAL, ET AL. DATTO, M. B.; Y. Li; J. F. PANUS; D. J. HOWE; Y. XIONG; X. F. WANG (1995). «Transforming growth factor beta induces the cyclin-dependent kinase inhibitor p21 through a p53-independent mechanism». Proc. Natl. Acad. Sci. U. S. A., núm. 92, pàg. 5545-5549. EL-DEIRY, W.; J. W. HARPER; P. M. O CONNOR; V. E. VELCULESCU; C. E. CANMAN; J. JACKMAN; J. A. PIETENPOL; M. BURRELL; D. E. HILL; Y. WANG; K. G. WIMAN; W. E. MERCER; M. B. KASTAN; K. W. KOHN; S. J. ELLEDGE; K. W. KINZLER; B. VOGELSTEIN (1994). «WAF1/CIP1 is induced in p53-mediated G1 arrest and apoptosis». Cancer Res, núm. 54, pàg. 1169-1174. EL-DEIRY, W. S.; T. TOKINO; V. E. VELCULESCU; D. B. LEVY; R. PARSONS; J. M. TRENT; D. LIN; W. E. MERCER; K. W. KINZLER; B. VOGELSTEIN (1993). «WAF1, a potential mediator of p53 tumor supression». Cell, núm. 75, pàg. 817-825. GRAÑA, X; E. P. REDDY (1995). «Cell cycle control in mammalian cells: role of cyclins, cyclin dependent kinases (CDKs), growth suppressor genes and cyclin-dependent kinase inhibitors (CKIs)». Oncogene, núm. 11, pàg. 211-219. GUAN, K. L.; C. W. JENKINS; Y. LI; M. A. NICHOLS; X. WU; C. L. O KEEFE; A. G. MATERA; Y. XIONG (1994). «Growth suppression by p18, a p16INK4/MTS1 and p14INK4b/MTS2 related CDK6 inhibitor, correlates with wild-type pRb function». Genes Dev., núm. 8, pàg. 2939-2952. GUAN, K. L.; C. W. JENKINS; Y. LI; C. L. O KEEFE; S. NOH; X. WU; M. ZARIWALA; A. G. MATERA; Y. XIONG (1996). «Isolation and characterization of p19INK4d, a p16-related inhibitor specific to CDK6 and CDK4». Mol. Biol. Cell, núm. 7, pàg. 57-70. HANNON, G. J.; D. BEACH (1994). «p15INKB is a potential effector of TGF-?-induced cell cycle arrest». Nature, núm. 371, pàg. 257-261. HARPER, J. W.; G. R. ADAMI; N. WEI; K. KEYOMARSI; S. J. ELLEDGE (1993). «The p21 Cdk-interacting protein Cip1 is a potent inhibitor of G1 cyclin-dependent kinases». Cell, núm. 75, pàg. 805-816. HARTWELL, L. H.; M. W. UNGER (1977). «Unequal cell division in Saccharomyces cerevisiae and its implications for the control of cell division». J. Cell Biol., núm. 75, pàg. 422-435. HARTWELL, L. H.; T. A. WEINERT (1989). «Checkpoints: controls that ensure the order of cell cycle events». Science, núm. 246, pàg. 629-633. HELIN, K.; J. A. LEES; M. VIDAL; N. DYSON; E. HARLOW; A. FATTAEY (1992). «A cDNA encoding a pRb-binding protein with properties of the transcription factor E2F». Cell, núm. 70, pàg. 337-350. HELIN, K; E. HARLOW; A. FATTAEY (1993). «Inhibition of E2F-1 transactivation by direct binding of the retinoblastoma protein». Mol. Cell Biol., núm. 13, pàg. 6501-6508. HERNÁNDEZ, L.; T. FEST; M. CAZORLA; J. TERUYA-FELDSTEIN;
F. BOSCH; M. A. PEINADO; M. A. PIRIS; E. MONTSERRAT; A. CARDESA; E. S. JAFFE; E. CAMPO; M. RAFFELD (1996). «p53 gene mutations and protein overexpression are associated with aggressive variants of mantle cell lymphomas». Blood, núm. 87, pàg. 3351-3359. HERNÁNDEZ, S.; L. HERNÁNDEZ; S. BEÀ; M. CAZORLA; P. L. FERNÁNDEZ; A. NADAL; J. MUNTANÉ; C. MALLOFRÉ; E. MONTSERRAT; A. CARDESA; E. CAMPO (1998). «Cdc25 cell cycle activating phosphatases and c-myc expression in human non-Hodgkin s lymphomas». Cancer Res, núm. 58, pàg. 1762-1767. HIRAMA, T.; H. P. KOEFFLER (1995). «Role of the cyclindependent kinase inhibitors in the development of cancer». Blood, núm. 86, pàg. 841-854. HOLLSTEIN, M.; D. SIDRANSKY; B. VOGELSTEIN; C. C. HARRIS (1991). «p53 mutations in human cancers». Science, núm. 253, pàg. 49-53. HUNTER, T.; J. PINES (1994). «Cyclins and cancer II: cyclin D and CDK inhibitors come of age». Cell, núm. 79, pàg. 573-582. IGGO, R.; K. GATTER; J. BARTEK; D. LANE; A. L. HARRIS (1990). «Increased expression of mutant forms of p53 oncogene in primary lung cancer». Lancet, núm. 335, pàg. 675-679. JARES, P.; E. CAMPO; M. PINYOL; F. BOSCH; R. MIQUEL; P. L. FERNÁNDEZ; M. SÁNCHEZ-BEATO; F. SOLER; A. PÉREZLOSADA; I. NAYACH; C. MALLOFRÉ; M. A. PIRIS; E. MONTSERRAT; A. CARDESA (1996). «Expression of retinoblastoma gene product (pRb) in mantle cell lymphomas. Correlation with cyclin D1 (PRAD1/CCND1) mRNA levels and proliferative activity». Am. J. Pathol., núm. 148, pàg. 1591-1600. JARES, P.; P. L. FERNÁNDEZ; A. NADAL; M. CAZORLA; L. HERNÁNDEZ; M. PINYOL; S. HERNÁNDEZ; J. TRASERRA; A. CARDESA; E. CAMPO (1997a). «P16MTS1/CDK4I mutations and concomitant loss of heterozygosity at 9p21-23 are frequent events in squamous cell carcinoma of the larynx». Oncogene, núm. 15, pàg. 1445-1453. JARES, P.; M. J. REY; P. L. FERNÁNDEZ; E. CAMPO; A. NADAL; M. MUÑOZ, C. MALLOFRÉ; J. MUNTANÉ; I. NAYACH; J. ESTAPÉ; A. CARDESA (1997b). «Cyclin D1 and retinoblastoma gene expression in human breast carcinoma: correlation with tumour proliferation and oestrogen receptor status». J. Pathol., núm. 182, pàg. 160-166. JARES, P.; P. L. FERNÁNDEZ; E. CAMPO; A. NADAL; F. BOSCH; G. AIZA; I. NAYACH; J. TRASERRA; A. CARDESA (1994). «PRAD-1/Cyclin D1 gene amplification correlates with messenger RNA overexpression and tumor progression in human laryngeal carcinomas». Cancer Res, núm. 54, pàg. 4813-4817. KNUDSON, A. G. (1971). «Mutation and cancer: Statistical study of retinoblastoma». Proc Natl Acad Sci USA, núm. 68, pàg. 820-823. LEE, M. H.; I. REYNISDOTTIR; J. MASSAGUÉ (1995). «Cloning
ALTERACIONS DEL CONTROL DEL CICLE CEL·LULAR EN NEOPLÀSIES HUMANES 51 of p57kip2, a cyclin-dependent kinase inhibitor with unique domain structure and tissue distribution». Genes Dev., núm. 9, pàg. 639-649. LEONARD, J. H.; KEARSLEY; G. CHENEVIX-TRENCH; et al. (1991). «Analysis of gene amplification in headand-neck squamous-cell carcinomas». Int J Cancer, núm. 48, pág. 511-515. LUKAS, J.; H. MULLER; J. BARTKOVA; D. SPITKOVSKY; A. A. KJERULFF; P. JANSEN-DURR; M. STRAUSS; J. BARTEK (1994). «DNA tumor virus oncoproteins and retinoblastoma gene mutations share the ability to relieve the cell s requirement for cyclin D1 function in G1». J. Cell Biol., núm. 125, pàg. 625-638. MAESTRO, R.; R. DOLCETTI; D. GASPAROTTO; C. DOGLIONI; S. PELUCCHI; L. BARZAN; E. GRANDI; M. BOIOCCHI (1992). «High frequency of p53 gene alterations associated with protein overexpression in human squamous cell carcinoma of the larynx». Oncogene, núm. 7, pàg. 1159-1166. MATSUSHIME, H.; M. E. EWEN; D. K. STROM; J. Y. KATO; S. K. HANKS; M. F. ROUSSEL; C. J. SHERR (1992). «Identification and properties of an atypical catalytic subunit (p34PSK-J3/CDK4) for mammalian D type G1 cyclins». Cell, núm. 71, pàg. 323-334. MOTOKURA, T.; T. BLOOM; H. G. KIM; H. JUPPNER; J. V. RUDERMAN; H. M. KRONENBERG; A. ARNOLD (1991). «A novel cyclin encoded by BCL1-linked candidate oncogene». Nature, núm. 350, pàg. 512-515. MULLER, H.; J. LUKAS; A. SCHNEIDER; P. WARTHOE; J. BARTEK; M. EILERS; M. STRAUSS (1994). «Cyclin D1 expression is regulated by the retinoblastoma protein». Proc. Natl. Acad. Sci. U. S. A., núm. 91, pàg. 2945-2949. NADAL, A.; E. CAMPO; J. PINTO; C. MALLOFRÉ; A. PALACÍN; C. ARIAS; J. TRASERRA; A. CARDESA (1995). «p53 expression in normal, dysplastic, and neoplastic laryngeal epithelium. Absence of a correlation with prognostic factors». J Pathol., núm. 175, pàg. 181-188. NADAL, A.; P. JARES; M. CAZORLA; P. L. FERNÁNDEZ; X. SANJUAN; L. HERNÀNDEZ; M. PINYOL; M. ALDEA; C. MALLOFRÉ; J. MUNTANÉ; E. CAMPO; J. TRASERRA; A. CARDESA (1997). «p21WAF1/Cip1 expression is associated with cell differentiation but not with p53 mutations in squamous cell carcinoma of the larynx». J. Pathol., núm. 183, pàg. 156-163. PARDEE, A. B. (1989). «G1 events and regulation of cell proliferation». Science, núm. 246, pàg. 603-608. PAVELIC, Z. P.; Y. LI; P. J. STAMBROOK; J. S. MCDONALD; E. MUNK-WINKLAND; K. PAVELIC; S. DACIC; Z. DANILOVIC; L. PAVELIC; R. E. MUGGE; K. WILSON; C. NGUYEN; J. L. GLUCKMAN (1994). «Overexpression of p53 protein is common in premalignant head and neck lesions». Anticancer Res, núm. 14, pàg. 22592266. PINYOL, M.; L. HERNÁNDEZ; M. CAZORLA; M. BALBÍN; P. JA-
RES; P. L. FERNÁNDEZ; E. MONTSERRAT; A. CARDESA; C.
LÓPEZ-OTÍN; E. CAMPO (1997). «Deletion and loss of expression of p16INK4a and p21Waf1 genes are associated with aggressive variants of mantle cell lymphomas». Blood, núm. 89, pàg. 272-280. POLYAK, K.; M. H. LEE; H. ERDJUMENT-BROMAGE; A. KOFF; J. M. ROBERTS; P. TEMPST; J. MASSAGUÉ (1994). «Cloning of p27Kip1, a cyclin-dependent kinase inhibitor and a potential mediator of extracellular antimitogenic signals». Cell, núm. 78, pàg. 59-66. POTTER, M. (1992). «Pathogenetic mechanisms in B-cell non-Hodgkin s lymphomas in humans». Cancer Res., núm. 52, pàg. 5522s-5528s. REED, A. L.; J. CALIFANO; P. CAIRNS; W. H. WESTRA; R. M. JONES; W. KOCH; S. AHRENDT; Y. EBY; D. SEWELL ; H. NAWROZ; J. BARTEK; D. SIDRANSKY (1996). «High frequency of p16 (CDKN2/MTS-1/INK4a) inactivation in head and neck squamous cell carcinoma». Cancer Res., núm. 56, pàg. 3630-3633. REY, M. J.; P. L. FERNÁNDEZ; P. JARES; M. MUÑOZ; A. NADAL; N. PEIRÓ; I. NAYACH; C. MALLOFRÉ; J. MUNTANÉ; E. CAMPO; J. ESTAPÉ; A. CARDESA (1998). «p21WAF1/Cip1 is associated with cyclin D1CCND1 expression and tubular differentiation but is independent of p53 overexpression in human breast carcinoma». J. Pathol., núm. 184, pàg. 265-271. REYNISDOTTIR, I.; K. POLYAK; A. IAVARONE; J. MASSAGUÉ (1995). «Kip/Cip and INK4 CDK inhibitors cooperate to induce cell cycle arrest in response to TGFbeta». Genes Dev., núm. 9, pàg. 1831-1845. SERRANO, M.; G. J. HANNON; D. BEACH (1993). «A new regulatory motif in cell-cycle control causing specific inhibition of cyclin D/cdk4». Nature, núm. 366, pàg. 704-707. SHIN, D. M.; J. KIM; J. Y. RO; J. HITTELMAN; J. A. ROTH; W. K. HONG; W. N. HITTELMAN (1994). «Activation of p53 gene expression in premalignant lesions during head and neck tumorigenesis». Cancer Res., núm. 54, pàg. 321-326. TSUJIMOTO, Y.; L. R. FINGER; J. YUNIS; P. C. NOWELL; C. M. CROCE (1984a). «Cloning of the chromosome breakpoint of neoplastic B cells with the t(14;18) chromosome translocation». Science, núm. 226, pàg. 10971099. TSUJIMOTO, Y.; J. YUNIS; L. ONORATO-SHOWE; J. ERIKSSON; P. C. NOWELL; C. M. CROCE (1984b). «Molecular cloning of the chromosomal breakpoint of B-cell lymphomas and leukemias with the t(11;14) chromosome translocation». Science, núm. 224, pàg. 1403-1406. VAN DER RIET, P.; H. NAWROZ, R. H. HRUBAN; R. CORIO; K. TOKINO; W. KOCH; D. SIDRANSKY (1994). «Frequent loss of chromosome 9p21-22 early in head and neck cancer progression». Cancer Res., núm. 54, pàg. 1156-1158. VILLUENDAS, R.; M. A. PIRIS; P. ALGARA; M. SÁNCHEZ-BEA-
52 A. NADAL, ET AL. TO; L. SÁNCHEZ-VERDE; J. C. MARTÍNEZ; J. L. ORRADRE; P. GARCÍA; C. LÓPEZ; P. MARTÍNEZ (1993). «The expression of p53 protein in non-Hodgkin s lymphomas is not always dependent on p53 gene mutations». Blood, núm. 82, pàg. 3151-3156. WORLD HEALTH ORGANIZATION (1996). World Health Statistics Annual 1995. Genève: World Health Organization. XIONG, Y.; H. ZHANG; D. BEACH (1993). «Subunit rearrangement of the cyclin-dependent kinases is associa-
ted with cellular transformation». Genes and Dev., núm. 7, pàg. 1572-1583. XU, L.; Y. CHEN; A. G. HUVOS; I. M. ZLOTOLOW; W. J. RETTIG; L. J. OLD; P. GARIN-CHESA (1994). «Overexpression of p53 protein in squamous cell carcinomas of head and neck without apparent gene mutations». Diagn Mol Pathol., núm. 3, pàg. 83-92. ZHOU, D. J.; G. CASEY; M. J. CLINE (1988). «Amplification of human int-2 in breast cancers and squamous carcinomas». Oncogene, núm. 2, pàg. 279-282.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 53-70
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA JOSEP M. ARGILÉS, NEUS CARBÓ I FRANCISCO J. LÓPEZ-SORIANO Departament de Bioquímica i Biologia Molecular. Facultat de Biologia. Universitat de Barcelona Adreça per a la correspondència: Josep M. Argilés. Unitat de Bioquímica i Biologia Molecular B. Departament de Bioquímica i Biologia Molecular. Facultat de Biologia. Universitat de Barcelona. Diagonal 645. 08071-Barcelona. Telèfon: 34-3-4021002. Telefax: 34-3-4021559. Adreça electrònica: argiles@porthos.bio.ub.es. Paraules clau: Caquèxia cancerosa / Desgast muscular / Canvis metabòlics / Citocines INTRODUCCIÓ La caquèxia cancerosa és una síndrome complexa que es presenta a més del 65 % dels pacients que moren de càncer avançat i, segons Warren (1932), és responsable de la mort del 22 % dels pacients afectats per tumors. En aquest sentit, el grau de caquèxia és inversament proporcional a la supervivència del pacient i, a més, implica sempre una prognosi molt desfavorable (Harvey et al., 1979; De Wys, 1985). Etimològicament, el terme caquèxia deriva del grec kakos i hexis, amb el significat de dolenta i condició respectivament. Efectivament, la síndrome caquèctica es caracteritza per una marcada pèrdua de pes, anorèxia, astènia i anèmia. Potser una de les característiques més comunes de la caquèxia és l astènia, paraula procedent també del grec (a i stenos, significant sense i força respectivament), i que reflecteix
molt bé un dels factors més interessants involucrats a la caquèxia cancerosa: la pèrdua de massa muscular (veure Argilés et al., 1992, per a revisió del tema). Certament, l astènia es caracteritza per una debilitat generalitzada, així com per una fatiga mental i física (Adams i Victor, 1981). En aquest sentit, la pèrdua de massa corporal magra és una de les característiques principals de la caquèxia, i implica alteracions no només a la massa muscular esquelètica, sinó que també afecta la massa cardíaca i, per tant, el funcionament del cor. Houten i Reilley (1980), després d examinar més de 4.000 informes d autòpsies, arribaren a la conclusió que els problemes cardíacs poden ésser responsables de més del 20 % de la mortalitat associada al càncer. A més, McBride et al. (1990) han descrit que més del 50 % dels pa-
54 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO
FIGURA 1. Principals canvis metabòlics associats al creixement tumoral
cients afectats per mieloma múltiple experimenten problemes cardíacs. Per tal de donar raó del fenomen cardíac, hom troba diferents explicacions. La presència del tumor està invariablement associada a malnutrició deguda a la inducció d anorèxia i, per tant, a una disminució de la ingesta. A més, la competició pels nutrients que s estableix entre el tumor i l hoste genera un estat de dejuni «accelerat» (Argilés i Azcón-Bieto, 1988) que promou importants canvis metabòlics en aquest (figura 1). La presència de factors tumorals i humorals (principalment citocines) s associa tant a la depleció de reserves lipídiques com de massa muscular. El present ca-
pítol discutirà els principals factors implicats en l aparició i el manteniment de l estat caquèctic i com el tumor influencia la maquinària metabòlica del pacient portador. ANORÈXIA L anorèxia o disminució de la ingesta podria ésser més aviat un efecte que la causa principal de la massiva pèrdua de pes associada als estats cancerosos. Aquesta suposició recolza en sòlides bases experimentals. En aquest sentit, la nutrició parenteral total (la qual implica un alt cost clínic) ha portat a
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 55
resultats molt controvertits, en alguns casos beneficiosos (Copeland et al., 1976), mentre que en d altres no ha dut a cap millora en el temps de supervivència dels pacients (Heber et al., 1988). A més, fins i tot en aquells casos on ha portat a una millora del pes corporal, aquesta no ha estat necessàriament associada a canvis en la massa corporal magra sinó més aviat a la retenció hídrica i s ha manifestat amb edema perifèric i disminució de l hematòcrit (Evans et al., 1985). En segon lloc, en diferents models experimentals els animals sotmesos a la mateixa restricció calòrica que afecta els portadors de tumors no experimenten la mateixa pèrdua de pes o canvis metabòlics que els animals portadors de tumor. De fet, la presència del tumor indueix canvis que s assemblen més als que es troben en situacions d infecció que als característics dels estats de restricció calòrica (Lowry, 1991). En tercer lloc, de vegades la presència del tumor afecta el tracte gastrointestinal, la qual cosa pot provocar una disminució de la ingesta com a conseqüència de l obstrucció mecànica o del dolor (Balducci i Hardy, 1985). A més, el tractament antitumoral (quimioteràpia, radioteràpia) pot induir nàusees i vòmits i, conseqüentment, anorèxia. També es produeixen alteracions a la percepció de les característiques organolèptiques dels aliments (gust i olor), com també problemes psicològics (depressió), factors que contribueixen definitivament a la disminució de la ingesta (Balducci i Hardy, 1985). En relació al possible mecanisme molecular responsable de l estat anorèctic, cal tenir en compte que la ingestió d aliments és una funció complexa, resultant de la integració de senyals perifèrics i centrals en l àmbit de l hipotàlem ventral (Davis i Levina, 1977; De Wys, 1979). En aquest sentit, l estimulació del nucli hipotalàmic medial inhibeix la ingesta, mentre que l estimulació del nucli lateral la potencia. L estimula-
ció mitjançant olors agradables afavoreix la ingesta, mentre que la distensió gastrointestinal la inhibeix. D altra banda, s han trobat diferents factors que poden actuar generant impulsos inhibitoris que es transmeten a l hipotàlem per estimulació de fibres serotoninèrgiques i catecolaminèrgiques. A més, alts nivells circulants de lactat (Argilés i López-Soriano, 1991) o canvis a les concentracions circulants d aminoàcids (Rivera et al., 1987; Argilés i López-Soriano, 1990a) podrien participar en la resposta anorèctica enfront del càncer. Una altra molècula que hi podria estar involucrada és la interleucina-1 (IL-1), produïda com a resposta a la secreció de factor necròtic tumoral-a (TNF) durant la invasió tumoral. En aquest sentit, s ha vist que la IL-1 és capaç d induir anorèxia en diferents models experimentals (Mrosovsky et al., 1989). Per concloure, l anorèxia sembla ésser més l efecte que la causa de la pèrdua de pes lligada al càncer. D aquesta manera, l estat caquèctic es perpetua i s agreuja mitjançant un mecanisme que involucra l anorèxia en una espècie de sistema de retroacció positiu, que en molts casos porta a la mort del pacient. EFICIÈNCIA ENERGÈTICA El manteniment del pes corporal requereix que la ingesta i la despesa calòriques siguin equivalents. De fet, aquestes dues variables estan sovint interconnectades, ja que quan augmenta la ingesta també s incrementa la despesa i a l inrevés. Per exemple, en situacions de dejuni hi ha una important disminució del consum d oxigen (Felig, 1979), mentre que la sobreingesta de carbohidrats s associa amb un augment de la termogènesi (Stock i Rothwell, 1986). Aquesta relació entre ingesta i despesa constitueix un mecanisme encaminat a es-
56 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO
talviar calories quan l ingesta és baixa, i a prevenir l obesitat quan es consumeix un excés de calories. A l estat caquèctic, però, la disminució de la ingesta no s acompanya d una reducció en la despesa. De fet, Hyltander et al. (1991) han demostrat que molts pacients afectats per càncer presenten una més alta despesa energètica basal que individus sans. Existeixen diferents mecanismes que podrien estar involucrats en l augment de la despesa energètica. Així, la termogènesi no tremolosa té lloc al teixit adipós marró (TAM), graciès al fet que les cèl·lules d aquest teixit disposen d una proteïna de 32 kDa anomenada termogenina o
proteïna desacobladora (UCP) (Nicholls, 1983), la qual desacobla la fosforilació oxidativa i el transport electrònic mitocondrial. Conseqüentment, l energia associada a l oxidació de substrats no s utilitza per a la síntesi d ATP, sinó que s allibera en forma de calor. S ha vist que la injecció perifèrica o intracerebral de baixes dosis de TNF provoca un ràpid increment en la taxa metabòlica associat a un augment de l activitat desacobladora del TAM (Rothwell, 1993). Tanmateix, en situacions de caquèxia s han trobat augments a la termogènesi en el TAM tant en humans (Bianchi et al., 1989) com en models experimentals (Oudart et al.,
FIGURA 2. Interaccions metabòliques entre el tumor i l hoste. Les alteracions més importants associades a la caquèxia cancerosa són: 1) el reciclatge de lactat associat amb un augment de la gluconeogènesi hepàtica i activitat de cicle de Cori; 2) la mobilització lipídica, fruit de l augment lipolític i de la inhibició de la LPL, i 3) la pèrdua de massa muscular com a resultat de l augment de degradació proteica associada a un fort alliberament d aminoàcids per part del múscul.
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 57
1995). D altres mecanismes que podrien contribuir a l augment de la taxa metabòlica en situacions canceroses es basen en l activitat dels anomenats cicles fútils, com el cicle de Cori (glucosa-lactat-glucosa) o reciclatge de lactat que té lloc entre el tumor i l hoste (figura 2). Efectivament, la utilització gluconeogènica del lactat procedent del tumor és un procés metabòlicament molt ineficient, que consumeix sis molècules d ATP per volta però que és essencial per tal de compensar l acidosi tumoral. Un altre exemple de cicle fútil és el que involucra un funcionament anòmal de la Na+-K+ATPasa, complex multienzimàtic que funciona bombejant ATP cap a l exterior de la cèl·lula amb un cost energètic considerable, ja que es tracta d un transport actiu. Alteracions en l estequiometria del procés (més ATP per Na+ translocat) han estat observades en cèl·lules del tumor ascític d Ehrlich (Racker, 1976). Per concloure, el pacient afectat per càncer té un comportament metabòlic amb un grau més elevat d ineficiència metabòlica, la qual cosa, unida a la disminució de la ingesta, té un paper fonamental en l aparició de la síndrome caquèctica. CANVIS ASSOCIATS AL METABOLISME LIPÍDIC La pèrdua de teixit adipós associada a la presència del tumor és deguda a tres processos metabòlics diferents. En primer lloc, hi ha un important augment en l activitat lipolítica al teixit adipós (Thompson et al., 1981), amb un massiu alliberament de glicerol i àcids grassos lliures (figura 2). El glicerol és captat principalment pel fetge, on actua com a substrat gluconeogènic, mentre que els àcids grassos lliures són utilitzats per altres teixits com a substrats alternatius a la glucosa. És interessant destacar que l o-
xidació dels àcids grassos no s inhibeix per glucosa (Shaw i Wolfe, 1987), tal i com s observa durant el dejuni. Malgrat que els àcids grassos no semblen un important substrat per a les cèl·lules tumorals molt desdiferenciades (les més agressives), alguns estudis han demostrat que els àcids poliinsaturats (linoleic i araquidònic) són capaços d estimular el creixement tumoral en activar la mitosi (Imagawa et al., 1989). En segon lloc, es produeix una important disminució de l activitat lipoproteïna lipasa (LPL) (l enzim responsable del trencament hidrolític dels triacilglicerols de les lipoproteïnes) al teixit adipós (Thompson et al., 1981; Lanza-Jacoby et al., 1984; Noguchi et al., 1991), la qual cosa porta a una important disminució de l entrada de lípids al teixit. En tercer lloc, es produeix una important disminució de la lipogènesi de novo en el teixit adipós en situacions tumorals (Thomson et al., 1981), la qual cosa es tradueix en una menor esterificació i, per tant, deposició de triacilglicerols. Un altre aspecte interessant que afecta el metabolisme lipídic en pacients portadors de diferents tipus de tumors és la clara hiperlipèmia, manifestada especialment com una elevació dels nivells circulants de triacilglicerols, encara que el colesterol sovint es troba també augmentat. Aquesta hipertrigliceridèmia és, en part, conseqüència de la disminuïda activitat LPL, fet que provoca una reducció de l aclariment de les lipoproteïnes amb alt contingut de triacilglicerols, fonamentalment els quilomicrons i les lipoproteïnes de molt baixa densitat (VLDL). Muscaritoli et al. (1990) han demostrat clarament aquest fet després de l administració intragàstrica d una càrrega oral de triacilglicerols a pacients cancerosos. En animals portadors de tumors experimentals inductors de caquèxia també s ha trobat una important associació entre la disminució de l activitat LPL i la hipertrigliceridè-
58 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO
mia (Evans i Williamson, 1988a; López-Soriano et al., 1996). Un últim factor que també podria contribuir a l elevació dels triacilglicerols circulants és l augment de la lipogènesi hepàtica (Mulligan i Tisdale, 1991). Com hem assenyalat anteriorment, tant en humans com en animals experimentals afectats per tumors s observa un cert grau d hipercolesterolèmia (Dessi et al., 1991, 1992). Les pertorbacions que afecten el metabolisme del colesterol en estats cancerosos inclouen canvis en els patrons lipoproteics, en particular una important disminució de la quantitat de colesterol transportat en la fracció de lipoproteïnes d alta densitat (HDL) (Dessi et al., 1991). Les HDL tenen un paper molt important en el transport del colesterol excendentari dels teixits extrahepàtics cap al fetge, on serà reutilitzat o excretat per via biliar. Aquests baixos nivells de colesterol presents en la fracció de HDL podrien estar parcialment relacionats amb una més gran utilització i/o acumulació per part del teixit hiperproliferatiu, en aquest cas el tumor. De totes maneres, posat que es pensa que les partícules precursores de HDL deriven de la hidròlisi de les lipoproteïnes riques en triacilglicerols (quilomicrons i VLDL) (Eisenberg, 1984), i donada la correlació positiva trobada entre les HDL plasmàtiques i l activitat LPL (Eisenberg, 1984), s ha de considerar la possibilitat que els baixos nivells de colesterol presents a les HDL en estadis tumorals siguin secundaris a la disminució de l aclariment dels triacilglicerols de les lipoproteïnes plasmàtiques, com a resultat de la citada inhibició de l activitat LPL. Conseqüentment, l elevació dels nivells circulants de lípids sembla una de les característiques més generals dels estats tumorals i, de fet, alguns autors han suggerit que els nivells circulants d aquests compostos podrien ésser utilitzats com a marcador tumoral (Fanelli et al., 1995).
DESGAST MUSCULAR La musculatura esquelètica, que gairebé representa la meitat de la massa proteica corporal, es veu greument afectada en estats caquèctics (Lawson et al., 1982; Tisdale, 1992), en part com a conseqüència dels canvis a les taxes de recanvi proteic (Kien i Camitta, 1987; Tessitore et al., 1987; Melville et al., 1990). Com que aquesta pèrdua de massa muscular es produeix en estadis avançats del procés tumoral, la seva prevenció és d un gran interès clínic. El balanç nitrogenat negatiu en l àmbit muscular es pot explicar com a conseqüència d un augment en la taxa de degradació o d una disminució en la taxa de síntesis proteiques, o bé de les dues coses alhora (Tessitore et al., 1987; Emery et al., 1982; Pain et al., 1984). Rennie et al. (1983) defensen que durant la caquèxia cancerosa són els processos de síntesi els que queden afectats, mentre que els canvis en la taxa de degradació foren secundaris. Contràriament, altres autors suggereixen que l augment en la degradació proteica és fonamental (Lundholm et al., 1982). El nostre grup de recerca, utilitzant diversos models experimentals, ha demostrat clarament que mentre que la síntesi proteica està molt poc alterada, hi ha un important augment de la degradació tant in vivo (Costelli et al., 1993) com in vitro (García-Martínez et al., 1995). A més, hem identificat el mecanisme proteolític responsable dels canvis musculars associats a la caquèxia cancerosa: es tracta d un mecanisme no lisosomal i dependent d ATP i d ubiquitina (Llovera et al., 1994, 1995; Argilés i López-Soriano, 1996). El resultat de l augmentada proteòlisi és un fort alliberament d aminoàcids per part de la massa muscular, fonamentalment en forma d alanina i glutamina (figura 2). L alliberament d aquests aminoàcids es veu potenciat per una inhibició de la captació d aquests compostos (García-Martínez et al.,
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 59
1995). L alanina es dirigeix principalment al fetge, on és utilitzada sobretot per al manteniment de la gluconeogènesi i de la síntesi proteica. És interessant destacar que la taxa fraccional de síntesi proteica hepàtica es troba augmentada en els animals portadors de tumor, la qual cosa es relaciona amb la síntesi de les anomenades proteïnes de fase aguda, mentre que es presenta una disminució de la síntesi d altres proteïnes com l albúmina, que dóna lloc a hipoalbuminèmia (Kern i Norton, 1988). D altra banda, la glutamina és utilitzada bàsicament pel tumor com a font d energia i de nitrogen (Medina et al., 1992) (figura 2). Resulta particularment interessant destacar el que succeeix amb un altre grup d aminoàcids: els anomenats aminoàcids de cadena ramificada (valina, leucina i isoleucina). Les concentracions d aquests compostos són elevades en situacions de creixement tumoral, i el seu recanvi es troba fortament alterat més per causa de la demanda tumoral que de la pròpia oxidació muscular (Argilés i López-Soriano, 1990b). De fet, aquests aminoàcids són dels pocs que poden ésser degradats en l àmbit muscular, i sembla que podrien actuar estimulant la síntesi de proteïnes i inhibint-ne la
degradació tant in vitro (Buse i Reid, 1975; Tischler et al., 1982; Mitch i Clark, 1984) com in vivo (Blomstrand et al., 1991; Smith et al., 1992). Especulant es podria dir, doncs, que durant la caquèxia cancerosa la resposta del múscul al control per part d aquests aminoàcids es troba alterada. És interessant destacar també que els agonistes adrenèrgics de tipus b2 (clenbuterol, salbutamol), els quals són capaços de revertir l activació del sistema proteolític dependent d ubiquitina durant el creixement tumoral (Costelli et al., 1995a), inhibeixen també l augment de l oxidació muscular dels aminoàcids de cadena ramificada que s observa en estats tumorals (Costelli et al., 1995b). MEDIADORS DE LA CAQUÈXIA Encara que la recerca del(s) factor(s) inductor(s) de la caquèxia va començar fa ja bastants anys, i malgrat que s hi hagin destinat molts esforços tant científics com econòmics, encara som força lluny de conèixer totalment la veritat. S ha avançat molt, però, i els possibles mediadors reponsables de la pèrdua tant de massa adiposa com muscular es poden dividir en dues categories: els d origen tumoral (produïts i alliberats pel neoplasma) i els humorals (principalment citocines) (figura 3). a Factor necròtic tumoral-a
FIGURA 3. Possibles mediadors de l estat caquèctic.
Ja el segle passat Coley (1893) introduí la idea que en determinats casos es podia aconseguir una regressió tumoral si els pacients eren exposats a l acció de toxines bacterianes. Molt més tard, Old (1985) identificà una proteïna al serum d animals tractats amb endotoxina bacteriana que era la responsable de la necrosi hemorràgica dels tumors: s anomenà factor necròtic tumoral
60 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO
(TNF). De manera més o menys coincident Kawakami i Cerami (1981) identificaren una molècula responsable de la síndrome caquèctica associada a la infecció crònica i l anomenaren caquectina. Més tard es va demostrar que el TNF i la caquectina eren la mateixa molècula (Beutler et al., 1985a). El TNF és sintetitzat principalment pels macròfags en resposta a estímuls invasius, en forma d una proteïna precursora de 26 kDa lligada a membrana, i que és transformada per proteòlisi en una forma madura de 17 kDa (Jue et al., 1990). El pèptid és bioactiu com un trímer de 51 kDa, que pot ésser reconegut per dos tipus diferents de receptors, el TNFR1 o p55 (55 kDa) i el TNFR2 o p75 (75 kDa). El TNF és un factor pleotròpic que exerceix tota una variada sèrie d efectes com, per exemple, estimulació o inhibició del creixement, angiogènesi, citotoxicitat, inflamació i immunomodulació (Aggarwal i Natarajan, 1996). Encara que l administració episòdica de TNF no és capaç d induir caquèxia (Socher et al., 1988a; Mullen et al., 1990) per causa de fenòmens de taquifilàxia (Tracey et al., 1988), la implantació de cèl·lules CHO que expressen constitutivament el gen del TNF humà (incorporat per transfecció) a ratolins immunodeprimits comporta una massiva pèrdua de pes (Oliff et al., 1987). D altra banda, s han trobat concentracions augmentades de TNF en aproximadament la meitat dels pacients amb infeccions parasítiques (Scuderi et al., 1986; Grau et al., 1987) i en pacients amb septicèmia (Waage et al., 1986), situacions en què es troba un fort estat caquèctic. L augment de la concentració de TNF en aquesta darrera situació patològica es deu als elevats nivells d endotoxina bacteriana, compost que estimula la producció de TNF (Beutler et al., 1985b; Tracey et al., 1987; Michie et al., 1988). Malgrat això, les concentracions circulants de TNF en pacients cancerosos són més variables. Així,
mentre que Balkwill et al. (1987) trobaren alts nivells de TNF en el 50 % dels 226 pacients analitzats, i mentre que també s han observat altes concentracions de TNF en nens afectats per leucèmia linfoblàstica aguda (Saarinen et al., 1990), altres autors no han trobat cap tipus d augment (Waage et al., 1986; Socher et al., 1988b). De manera semblant, mentre que en certs casos no s ha trobat en alguns tumors experimentals (Moldawer et al., 1988), en d altres les concentracions circulants de TNF són molt altes (Costelli et al., 1993; Stovroff et al., 1988). Aquests resultats contradictoris poden ésser conseqüència, entre altres coses, de les diferents sensitivitats dels assaigs utilitzats, de l estabilitat del TNF durant la conservació de les mostres, de la vida mitjana relativament curta del TNF in vivo o, fins i tot, de la producció paracrina d aquesta citocina. En l àmbit del metabolisme del teixit adipós, s ha vist que el TNF és capaç de disminuir l activitat (Price et al., 1986) i els nivells de mRNA (Cornelius et al., 1988) de la LPL en cèl·lules 3T3-L1 cells. Fried i Zechner (1989) han demostrat que el TNF produeix una important supressió de la LPL en teixit adipós humà en cultiu. Tanmateix, l administració de TNF provoca una disminució de l activitat LPL del teixit adipós en diferents tipus d animals experimentals (Semb et al., 1987; Cornelius et al., 1988; Fried i Zechner, 1989). La disminució de l activitat LPL es relaciona amb una davallada en la captació de lípids exògens per part del teixit adipós blanc, lligada a un augment de la concentració circulant de triacilglicerols (Evans i Williamson, 1988b). Aquesta hipertrigliceridèmia pot, en part, ésser el resultat d una augmentada producció hepàtica de VLDL (Feingold i Grunfeld, 1987; Kraus et al., 1990). De manera oposada a aquestes observacions, la citocina no influencia ni l activitat ni els nivells de la LPL en cultius primaris d adipòcits humans (Kern, 1988). Per
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 61
altra banda, l addició de TNF a cèl·lules 3T3L1 provoca un augment de la lipòlisi (Kawakami et al., 1987), fet que ha estat confirmat per altres autors utilitzant adipòcits completament diferenciats (Feingold et al., 1992). Tant el TNF com la IL-1 inhibeixen el transport de glucosa en adipòcits (Hauner et al., 1995) i disminueixen conseqüentment la disponibilitat de substrats lipogènics. De manera oposada, no s ha trobat cap efecte
del TNF sobre la lipogènesi de novo en teixit adipós de rates dejunades (Feingold i Grunfeld, 1987). Malgrat això, el TNF disminueix l activitat d un dels enzims clau en el procés lipogènic, l acetil-CoA carboxilasa, durant la diferenciació preadipocitària mitjançant canvis en el seu mRNA, encara que aquest fet no s observa en adipòcits completament diferenciats (Pape i Kim, 1988). Hi ha un gran nombre d evidències expe-
FIGURA 4. Activació de la proteòlisi dependent d ubiqüitina en múscul esquelètic A) Sistemes proteolítics presents al múscul esquelètic. B) L augment de la degradació proteica muscular s associa amb una activació del sistema proteolític depenent d ATP i ubiqüitina (adaptat de Llovera et al., 1995).
62 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO
rimentals a favor d un paper del TNF en la pèrdua de proteïna muscular associada a l estat caquèctic. En aquest sentit, el tractament crònic d animals amb TNF dóna lloc a una depleció de proteïnes corporals que afecta principalment el múscul esquelètic (Fong et al., 1989). Tanmateix, l administració de TNF a pacients amb càncer disseminat provocà un augment de la mobilització de nitrogen muscular (Warren et al., 1987; Flores et al., 1989, mitjançant la infusió de leucina-14C a rates, han demostrat que el tractament crònic amb TNF augmenta la taxa de degradació proteica muscular. Resultats similars han estat trobats amb músculs aïllats incubats amb presència de TNF (Goodman, 1991). Estudis realitzats al nostre laboratori han permès concloure que el tractament crònic amb TNF provoca una pèrdua de massa muscular associada a un fort augment de la taxa fraccional de degradació proteica muscular (Llovera et al., 1993). A més, l activació del sistema proteolític dependent d ubiqüitina que s observa en situacions de caquèxia tumoral (Llovera et al., 1994, 1995) (figura 4) sembla mitjançat pel TNF (García-Martínez et al., 1993a, 1993b, 1994a). En aquest tipus de proteòlisi, les proteïnes s uneixen a diverses molècules d ubiqüitina (un pèptid de 8,6 kDa) i són posteriorment reconegudes i degradades pel sistema proteasòmic dependent d ATP (Hershko et al., 1980; Ciechanover et al., 1984; Finley i Chan, 1991; Peters, 1994). Tanmateix, el nostre grup de recerca ha pogut demostrar que l administració de TNF a animals experimentals provoca un fort augment tant de la ubiqüitinització de proteïnes com de l expressió dels diferents gens d ubiqüitina (García-Martínez et al., 1993b, 1994a). L acció del TNF sobre aquest sistema proteolític no sembla mitjançada ni per glucocorticoides (Llovera et al., 1996) ni per IL-1 (Costelli et al., 1995c), sinó que és directa (Llovera et al., 1997), donada la presència de receptors pel TNF en l àmbit muscular
(Tartaglia i Goeddel, 1992). Podem concloure, doncs, que el TNF, sol o en combinació amb altres citocines, és el responsable de la major part dels canvis observats en el metabolisme nitrogenat del múscul esquelètic. Altres citocines Strassman et al., utilitzant un adenocarcinoma de còlon murí, han vist que el tractament amb un anticòs anti-IL-6 és satisfactori per tal de revertir els paràmetres associats a l estat caquèctic que presenten els animals (Strassmann et al., 1993). Malauradament, altres estudis no han pogut corroborar aquests resultats (Soda et al., 1994). A més, estudis in vitro utilitzant múscul esquelètic de rata han demostrat que la IL-6 no té un efecte directe sobre la proteòlisi (GarcíaMartínez et al., 1994b). Una altra citocina a considerar és l interferó-g (IFN-g). En aquest sentit, s ha pogut veure que, de la mateixa manera que en el cas del TNF, l IFN-g pot inhibir tant l activitat LPL a cèl·lules 3T3L1 com la taxa lipogènica en adipòcits (Patton et al., 1986). A més, Matthys et al. (1991a), utilitzant un anticòs monoclonal anti-IFN-g, han pogut demostrar una important reversió de l estat caquèctic en el model experimental del carcinoma pulmonar de Lewis en ratolí. El mateix grup d investigadors ha descrit que la implantació a ratolins nude de cèl·lules CHO que produeixen constitutivament IFN-g (com a conseqüència de la transfecció del gen corresponent) provoca un fort estat caquèctic (Matthys et al., 1991b). Altres citocines, com el factor inhibidor de leucemia (LIF) (Mori et al., 1991) o el factor de creixement transformant (TGF-b) (Zugmaier et al., 1991) o la IL-1 (Moldawer et al., 1987) també han estat proposades com a molècules mediadores de la caquèxia. En relació a aquesta darrera citocina, i malgrat que els
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 63
seus efectes anorèctics (Mrosovsky et al., 1989) i pirogènics (Hashimoto, 1991) són molt coneguts, l administració de l antagonista del receptor (IL-1ra) no va resul-tar en cap millora de l estat caquèctic en rates portadores de tumor Yoshida AH-130 (Costelli et al., 1995c), la qual cosa suggereix que el seu paper en estats caquèctics (si realment el té) pot ésser secundari en l acció d altres mediadors. Tenint en compte tota aquesta informació, es pot concloure que encara que el TNF sembla que té un paper molt important en l aparició de l estat caquèctic, els canvis metabòlics associats amb aquest estat patològic poden també estar influenciats per l acció d altres citocines, o fins i tot per canvis en l ambient hormonal, com a conseqüència de l activació del sistema immunitari en resposta a la invasió tumoral. Altres factors No es vol pas donar la idea que les citocines són les úniques molècules involucrades en l aparició de la caquèxia. Hi ha diferents estudis que suggereixen la participació d altres
molècules mediadores. En aquest sentit, el descobriment d una de les primeres derivà dels estudis fets amb cèl·lules del carcinoma Krebs-2 de ratolí: extractes inactius d aquestes cèl·lules eren capaços d induir caquèxia en ésser injectats a animals no portadors de tumors (Costa i Holland, 1966). De manera semblant, l anomenada toxohormona L, aïllada a partir del fluid ascític de pacients amb hepatoma i també de ratolins portadors de sarcomes (Masuno et al., 1981), indueix mobilització lipídica com també immunosupressió i involució tímica (Kitada et al., 1980, 1981, 1982). Una menció especial mereixen els estudis de Todorov et al. (1996), els quals, utilitzant un adenocarcinoma de còlon murí fortament caquèctic, han pogut purificar un proteoglicà de 24 kDa (també present a l orina de pacients cancerosos caquèctics) que sembla responsable de la mobilització tant lipídica com proteica. ESTRATÈGIES TERAPÈUTIQUES Com ja s ha comentat anteriorment, les estratègies nutricionals (alimentació oral,
FIGURA 5. Estratègies terapèutiques utilitzades contra la caquèxia.
64 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO
enteral o parenteral) no han donat bons resultats en el tractament de la caquèxia. És potser per això que les principals estratègies tenen una vessant farmacològica i es poden dividir en dos tipus: les destinades a estimular la gana i les que actuen revertint les anormalitats metabòliques relacionades amb el creixement tumoral (figura 5). Entre les drogues utilitzades per tal de contrarestar l anorèxia trobem compostos progestacionals com l acetat de megestrol, compost que estimula la gana i, per tant, millora l estat nutricional del pacient amb càncer; malgrat això, els estudis duts a terme amb animals de laboratori han demostrat que l augment de pes s associa amb un important augment de la massa tumoral (Beck i Tisdale, 1990). A més, sembla que l augment de pes es deu més a un augment d aigua corporal que de massa magra corporal, almenys en animals experimentals. Els corticosteroides també s han utilitzat per augmentar la ingesta dels pacients amb càncer i, com han demostrat diferents estudis, sembla que el seu ús pot mitigar lleugerament l anorèxia i l astènia que pateixen aquests pacients. Malgrat que el seu efecte es basa tant en el fet de produir un cert grau d eufòria com en la inhibició del metabolisme de les prostaglandines, la seva utilització clínica no aconsegueix reduir la mortalitat associada a diverses patologies tumorals (Vigano et al., 1994). Tanmateix, la ciproheptadina és un antagonista de la serotonina amb propietats antihistamíniques i que és utilitzat en el tractament de les alèrgies. Malgrat que certes dades clíniques indiquen que el seu ús podria donar lloc a un augment de la ingesta i de la massa corporal, no resulta efectiva en pacients amb estadis avançats de la malaltia (Kardinal et al., 1990). Per altra banda, Plasse et al. han dut a terme un estudi clínic amb cannabinoides (marihuana i derivats) i han comprovat que l augment de la gana i de l estat emocional provocava, almenys
parcialment, una reducció de la pèrdua de pes. De totes maneres, calen més proves clíniques per treure conclusions definitives (Plasse et al., 1991). Entre els compostos utilitzats per contrarestar els canvis metabòlics trobem el sulfat d hidrazina, un inhibidor de la gluconeogènesi. Aquest compost va ésser introduït per Gold com un agent que, en bloquejar el reciclatge de lactat, podria contrarestar parcialment la ineficiència metabòlica del pacient cancerós (Gold, 1975). De fet, els estudis duts a terme amb pacients afectats per carcinoma pulmonar han aconseguit demostrar que la droga perllonga la supervivència (Chlebowski et al., 1990). Encara que sembla que l administració d insulina pot contrarestar parcialment l estat caquèctic, almenys en models experimentals, aquesta millora va acompanyada d un increment en el creixement tumoral (Beck i Tisdale, 1989). Els àcids grassos poliinsaturats de la sèrie w3, presents en grans quantitats en l oli de peix, han demostrat ésser molt eficients a l hora d atenuar algunes de les alteracions metabòliques relacionades amb l estat caquèctic, particularment en l àmbit del teixit adipós (Tisdale, 1993). De fet, en aquelles poblacions del món on el consum de peix és molt alt, la incidència de càncer és relativament baixa. El grup de M. Tisdale ha demostrat que l administració d àcid icosanpentaenoic (EPA) a ratolins portadors d un tumor fortament caquèctic resultava en una reversió de l estat caquèctic sense canvis importants a la ingesta (Beck et al., 1991). Malauradament, estudis duts a terme al nostre laboratori amb altres models tumorals no han aconseguit demostrar els efectes beneficiosos de l EPA sobre el desenvolupament de l estat caquèctic (Costelli et al., 1995d). Els agonistes adrenèrgics de tipus b2 (per exemple, clenbuterol) són drogues molt interessants per al futur tractament de la caquèxia, atesos els seus efectes en el meta-
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 65
bolisme proteic muscular. En aquest sentit, el nostre grup de recerca ha descrit que aquests compostos són capaços d impedir l activació del sistema proteolític muscular responsable de la pèrdua de musculatura esquelètica (Costelli et al., 1995a). Finalment, i basant-nos en la importància que el TNF sembla tenir com a mediador de la caquèxia, la utilització d inhibidors de la seva síntesi (pentoxifilina, rollipram) podria resultar una molt bona estratègia terapèutica. AGRAÏMENTS Fondo de Investigaciones Sanitarias de la Seguridad Social (FIS) (97/2059), DGICYT (PB94-0938) i Fundació Pi i Sunyer (E00667).
BIBLIOGRAFIA ADAMS, R.; M. VICTOR (1981). «Asthenia». A: Adams, R.; Victor, M. Principles of Neurology, New York: McGraw-Hill. pàg. 341-345. AGGARWAL, B. B.; K. NATARAJAN (1996). «Tumor necrosis factors: developments during last decade». Eur. Cytokin Netw., núm. 7, pàg. 93-124. ARGILÉS, J. M.; J. AZCÓN-BIETO (1988). «The metabolic environment of cancer». Mol. Cell. Biochem., núm. 81, pàg. 3-17. ARGILÉS, J. M.; F. J. LÓPEZ-SORIANO (1990a). «The effects of tumour necrosis factor-a (cachectin) and tumour growth on hepatic amino acid utilization in the rat». Biochem. J., núm. 266, pàg. 123-126. ARGILÉS, J. M.; F. J. LÓPEZ-SORIANO (1990b). «The oxidation of leucine in tumour-bearing rats». Biochem. J., núm. 268, pàg. 241-244. ARGILÉS, J. M.; F. J. LÓPEZ-SORIANO (1991). «The energy state of tumor-bearing rats». J. Biol. Chem., núm. 266, pàg. 2978-2982. ARGILÉS, J. M.; C. GARCÍA-MARTÍNEZ; M. LLOVERA; F. J. LÓPEZ-SORIANO (1992). «The role of cytokines in muscle wasting: its relation with cancer cachexia». Med. Res. Rev., núm. 12, pàg. 637-652. ARGILÉS, J. M.; F. J. LÓPEZ-SORIANO (1996). «The ubiquitin-dependent proteolytic pathway in skeletal muscle: its role in pathological states». Trends Pharmacol. Sci., núm. 17, pàg. 223-226.
BALDUCCI, L.; C. HARDY (1985). «Cancer and malnutrition: a critical interaction. A review». Am. J. Hematol., núm. 18, pàg. 91-103. BALKWILL, F.; F. BURKE; D. TALBOT; J. TAVERNIER; R. OSBORNE; S. NAYLOR; H. DURBIN; W. FIERS (1987). «Evidence for tumour necrosis factor/cachectin production in cancer». Lancet, núm. 2, pàg. 1229-1232. BECK, S. A.; M. J. TISDALE (1989). «Effect of insulin on weight loss and tumour growth in a cachexia model». Br. J. Cancer, núm. 59, pàg. 677-681. BECK, S. A.; M. J. TISDALE (1990). «Effect of megestrol acetate on weight loss induced by tumour necrosis factor-a and a cachexia-inducing tumour(MAC-16) in NMRI mice». Br. J. Cancer, núm. 62, pàg. 420-424. BECK, S. A.; K. L. SMITH; M. J. TISDALE (1991). «Anticachectic and antitumour effect of eicosapentaenoic acid and its effect on protein turnover». Cancer Res., núm. 51, pàg. 6089-6093. BEUTLER, B.; D. GREENWALD; J. D. HULMES; M. CHANG; Y. C. PAN; J. MATHISON; R. ULEVITCH; A. CERAMI (1985a). «Identity of tumor necrosis factor and the macrophage-secreted factor cachectin». Nature, núm. 316, pàg. 552-554. BEUTLER, B.; I. V. MILSARK; A. CERAMI (1985b). «Passive immunization against cachectin/tumor necrosis factor protects mice from lethal effect of endotoxin». Science, núm. 229, pàg. 869-871. BIANCHI, A.; J. BRUCE; A. L. COOPER; C. CHILDS; M. KOHLI; I. D. MORRIS; P. MORRIS-JONES; N. J. ROTHWELL (1989). «Increased brown adipose tissue activity in children with malignant disease». Horm. Metab. Res., núm. 21, pàg. 640-641. BLOMSTRAND, E.; P. HASSMEN; B. EKBLOM; E. A. NEWSHOLME (1991). «Administration of branched-chain amino acids during sustained exercise: effects on performance and on plasma concentration of some amino acids». Eur. J. Appl. Physiol., núm. 63, pàg. 83-88. BUSE, M. G.; S. S. REID (1975). «Leucine: a possible regulator of protein turnover in muscle». J. Clin. Invest., núm. 56, pàg. 1250-1261. CHLEBOWSKI, R. T.; L. BULCAVAGE; M. GROSVENOR; E. OKTAY; J. B. BLOCK; J. S. CHLEBOWSKI; I. ALI; R. ELASHOFF (1990). «Hydrazine sulphate influence of nutritional status and survival in non-small cell lung cancer». J. Clin. Oncol., núm. 8, pàg. 9-15. CIECHANOVER, A.; D. FINLEY; A. VARSHAVSKI (1984). «The ubiquitin-dependent pathway and mechanisms of energy-dependent intracellular protein degradation». J. Cell. Biochem., núm. 24, pàg. 27-53. COLEY, W. B. (1893). «The treatment of malignant tumours by repeated inoculations of erysipelas; with a report of ten original cases». Am. J. Med. Sci., núm. 105, pàg. 487-511. COPELAND, E. M.; B. V. MACFAYDER; S. J. DUDRICK (1976). «Effect of hyperalimentation in established dela-
66 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO yed hypersensibility in the cancer patient». Ann. Surg., núm. 184, pàg. 60-64. CORNELIUS, P.; S. ENERBACK; G. BJURSELL; T. OLIVECRONA; P. H. PEKALA (1988). «Regulation of lipoprotein lipase mRNA content in 3T3-L1 cells by tumour necrosis factor». Biochem. J., núm. 249, pàg. 765-769. COSTA, G.; J. F. HOLLAND (1966). «Effects of Krebs-2 carcinoma on the lipid metabolism of male Swiss mice». Cancer Res., núm. 22, pàg. 1081-1083. COSTELLI, P.; N. CARBÓ; L. TESSITORE; G. J. BAGBY; F. J. LÓPÈZ-SORIANO; J. M. ARGILÉS; F. M. BACCINO (1993). «Tumour necrosis factor-a mediates changes in muscle protein turnover in a cachectic rat tumour model». J. Clin. Invest., núm. 92, pàg. 27832789. COSTELLI, P.; C. GARCÍA-MARTÍNEZ; M. LLOVERA; N. CARBO; F. J. LÓPEZ-SORIANO; N. AGELL; L. TESSITORE; F. M. BACCINO; J. M. ARGILÉS (1995a). «Muscle protein waste in tumor-bearing rats is effectively antagonized by a b2-adrenergic agonist (clenbuterol)». J. Clin. Invest., núm. 95, pàg. 2367-2372. COSTELLI, P.; M. LLOVERA; C. GARCÍA-MARTÍNEZ; N. CARBO; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1995b). «Enhanced leucine oxidation in rats bearing an ascites hepatoma (Yoshida AH-130) and its reversal by clenbuterol». Cancer Lett., núm. 91, pàg. 73-78. COSTELLI, P.; M. LLOVERA; N. CARBO; C. GARCÍA-MARTÍNEZ; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1995c). «Interleukin-1 receptor antagonist (IL-1ra) is unable to reverse cachexia in rats bearing an ascites hepatoma (Yoshida AH-130)». Cancer Lett., núm. 95, pàg. 3338. COSTELLI, P.; M. LLOVERA; J. LÓPEZ-SORIANO; N. CARBO; L. TESSITORE; F. J. LÓPEZ-SORIANO; F. M. BACCINO; J. M. ARGILÉS (1995d). «Lack of effect of eicosapentaenoic acid in preventing cancer cachexia and inhibiting tumour growth». Cancer Lett., núm. 97, pàg. 25-32. DAVIS, J. D.; M. W. LEVINE (1977). «A model for the control of ingestion». Psychol. Rev., núm. 84, pàg. 379412. DESSI, S.; B. BATETTA; D. PULISCI; P. ACCOGLI; P. PANI; G. BROCCIA (1991). «Total and HDL cholesterol in human and hematologic neoplasms». Int. J. Hematol., núm. 54, pàg. 483-486. DESSI, S.; B. BATETTA; C. ANCHISI; P. PANI; P. COSTELLI; L. TESSITORE; F. M. BACCINO (1992). «Cholesterol metabolism during the growth of a rat ascites hepatoma (Yoshida AH-130)». Br. J. Cancer, núm. 66, pàg. 787793. DE WYS, W. D. (1979). «Anorexia as a general effect of cancer». Cancer, núm. 43, pàg. 2013-2019. DE WYS, W. D. (1985). «Management of cancer cachexia». Semin. Oncol., núm. 12, pàg. 452-460. EISENBERG, S. (1984). «High density lipoprotein metabolism». J. Lipid Res., núm. 25, pàg. 1017-1058.
EMERY, P. W.; A. M. NEVILLE; R. H. T. EDWARDS; M. J. RENNIE (1982). «Increased myofibrillar degradation and decreased protein synthesis in tumor-bearing mice». Eur. J. Clin. Invest., núm. 12, pàg. 10. EVANS, R. D.; D. H. WILLIAMSON (1988a). «Tissue-specific effects of rapid tumour growth on lipid metabolism in the rat during lactation and on litter removal». Biochem. J., núm. 252, pàg. 65-72. EVANS, R. D.; D. H. WILLIAMSON (1988b). «Tumour necrosis factor-a (cachectin) mimics some of the effects of tumour growth on the disposal of a [14C]lipid load in virgin, lactating and litter-removed rats». Biochem. J., núm. 256, pàg. 1055-1058. EVANS, W. K.; R. MAKUCH; G. H. CLAMON; R. FELD; R. S. WEINER; E. MORAN; R. BLUM; F. A. SHEPHERD; K. N. JEEJEEBHOY; W. D. DE WYS (1985). «Limited impact of total parenteral nutrition on nutritional status during treatment for small cell lung cancer». Cancer Res., núm. 45, pàg. 3347-3353. FANELLI, F. R.; C. CANGIANO; M. MUSCARITOLI; L. CONVERSANO; G. F. TORELLI; A. CASCINO (1995). «Tumor-induced changes in host metabolism: a possible marker of neoplastic disease». Nutrition, núm. 11, pàg. 595-600. FEINGOLD, K. R.; C. GRUNFELD (1987). «Tumor necrosis factor-a stimulates hepatic lipogenesis in the rat in vivo». J. Clin. Invest., núm. 80, pàg. 1384-1389. FEINGOLD, K. R.; W. DOERRLER; C. A. DINARELLO; W. FIERS; C. GRUNFELD (1992). «Stimulation of lipolysis in cultured fat cells by tumor necrosis factor, interleukin1, and interferons is blocked by inhibition of prostaglandins synthesis». Endocrinology, núm. 130, pàg. 10-16. FELIG, P. (1979). «Starvation». A: Endocrinology. New York: Grune & Stratton. Vol. 3, pàg. 1927-1940. FINLEY, D.; V. CHAN (1991). «Ubiquitination». Annu. Rev. Cell. Biol., núm. 7, pàg. 25-69. FLORES, E. A.; B. R. BISTRIAN; J. J. POMPOSELLI; C. A. DINARELLO; G. L. BLACKBURN; N. W. ISTFAN (1989). «Infusion of tumor necrosis factor/cachectin promotes muscle catabolism in the rat. A synergistic effect with interleukin-1». J. Clin. Invest., núm. 83, pàg. 1614-1622. FONG, Y.; L. L. MOLDAWER; M. MORANO; H. WEI; A. BARBER; K. MANOGUE; K. J. TRACEY; G. KUO; D. A. FISCHMAN; A. CERAMI; S. F. LOWRY (1989). «Cachectin/TNF or IL-1a induces cachexia with redistribution of body proteins». Am. J. Physiol., núm. 256, pàg. R659-R665. FRIED, S. K.; R. ZECHNER (1989). «Cachectin/tumor necrosis factor decreases human adipose tissue lipoprotein lipase mRNA levels, synthesis, and activity». J. Lipid Res., núm. 30, pàg. 1917-1923. GARCÍA-MARTÍNEZ, C.; N. AGELL; M. LLOVERA; F. J. LÓPEZSORIANO; J. M. ARGILÉS (1993a). «Tumour necrosis factor-a increases the ubiquitinization of rat skele-
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 67 tal muscle proteins». FEBS Lett., núm. 323, pàg. 211-214. GARCÍA-MARTÍNEZ, C.; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1993b). «Acute treatment with tumour necrosis factor-a induces changes in protein metabolism in rat skeletal muscle». Mol. Cell. Biochem., núm. 125, pàg. 11-18. GARCÍA-MARTÍNEZ, C.; M. LLOVERA; N. AGELL; F. J. LÓPEZSORIANO; J. M. ARGILÉS (1994a). «Ubiquitin gene expression in skeletal muscle is increased by tumour necrosis factor-a». Biochem. Biophys. Res. Commun., núm. 201, pàg. 682-686. GARCÍA-MARTÍNEZ, C.; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1994b). «Interleukin-6 does not activate protein breakdown in rat skeletal muscle». Cancer Lett., núm. 76, pàg. 1-4. GARCÍA-MARTÍNEZ, C.; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1995). «Amino acid uptake in skeletal muscle of rats bearing the Yoshida AH-130 ascites hepatoma». Mol. Cell. Biochem., núm. 148, pàg. 17-23. GOLD, J. (1975). «Use of hydrazine sulphate in terminal and pre-terminal cancer patients: results of investigation of new drug (IND) study in 84 evaluable patients». Oncology, núm. 32, pàg. 1-10. GOODMAN, M. N. (1991). «Tumor necrosis factor induces skeletal muscle protein breakdown in rats». Am. J. Physiol., núm. 260, pàg. E727-E730. GRAU, G. E.; L. F. FAJARDO; P. F. PIGUET; B. ALLET; P. H. LAMBERT; P. VASSALLI (1987). «Tumor necrosis factor (cachectin) as an essential mediator in murine cerebral malaria». Science, núm. 237, pàg. 1210-1212. HAUNER, H.; T. PETRUSCHKE; M. RUSS; K. ROHRIG; J. ECKEL (1995). «Effects of tumour necrosis factor-alpha (TNFa) on glucose transport and lipid metabolism of newly-differentiated human fat cells in cell culture». Diabetologia, núm. 38, pàg. 764-771. HARVEY, K. B.; A. BOTHE; G. L. BLACKBURN (1979). «Nutritional assessment and patient outcome during oncological therapy». Cancer, núm. 43, pàg. 20652069. HASHIMOTO, M. (1991). «Characterization and mechanism of fever induction by interleukin-1-beta». Pflügers Arch., núm. 419, pàg. 616-621. HEBER, D.; L. O. BYERLEY; J. CHI; M. GROSVENOR; R. N. BERGMAN; N. COLEMAN; R. T. CHLEBOWSKI (1988). «Pathophysiology of malnutrition in the adult cancer patient». Cancer, núm. 58, pàg. 1867-1873. HERSHKO, A.; A. CIECHANOVER; H. HELLER; A. L. HASS; I. A. ROSE (1980). «Proposed role of ATP in protein breakdown: conjugation of proteins with multiple chains of polypeptide of ATP-dependent proteolysis». Proc. Natl. Acad. Sci. USA, núm. 77, pàg. 17831786. HOUTEN, L.; A. A. REILLEY (1980). «An investigation of the cause of death from cancer». J. Surg. Oncol., núm. 13, pàg. 111-116.
HYLTANDER, A.; C. DROTT; V. KORNER (1991). «Elevated energy expenditure in cancer patients with solid tumors». Eur. J. Cancer, núm. 27, pàg. 9-15. IMAGAWA, W.; G. BANDYOPADHYAY; D. WALLACE; S. NADI (1989). «Phospholipids containing polyunsaturated acyl groups are mitogenic for normal mouse mammary epithelial cells in serum free primary cell culture». Proc. Natl. Acad. Sci. USA, núm. 86, pàg. 4122-4126. JUE, D. M.; B. SHERRY; C. LUEDKE; K. R. MANOGUE; A. CERAMI (1990). «Processing of newly synthesized cachectin/tumor necrosis factor in endotoxin-stimulated macrophages». Biochemistry, núm. 29, pàg. 8371-8377. KARDINAL, C. G.; C. L. LOPRINZI; D. J. SCHAID; A. C. HASS; A. M. DOSE; L. M. ATHMANN; J. A. MAILLIARD; G. W. MCCORMACK; J. B. GERSTNER; M. F. SCHRAY (1990). «A controlled trial of cyproheptadine in cancer patients with anorexia». Cancer, núm. 65, pàg. 26572662. KAWAKAMI, M.; A. CERAMI (1981). «Studies of endotoxininduced decrease in lipoprotein lipase activity». J. Exp. Med., núm. 154, pàg. 631-637. KAWAKAMI, M.; T. MURASE; H. OGAWA; S. ISHIBASHI; N. MORI; F. TAKAKU; S. SHIBATA (1987). «Human recombinant TNF suppresses lipoprotein lipase activity and stimulates lipolysis in 3T3-L1 cells». J. Biochem., núm. 101, pàg. 331-338. KERN, P. A. (1988). «Recombinant human tumor necrosis factor does not inhibit lipoprotein lipase in primary cultures of isolated human adipocytes». J. Lipid Res., núm. 29, pàg. 909-914. KERN, K. A.; J. A. NORTON (1988). «Cancer cachexia». J. Parent. Enteral Nutr., núm. 12, pàg. 286-298. KIEN, C. L.; B. M. CAMITTA (1987). «Close association of accelerated rates of whole body protein turnover (synthesis and breakdown) and energy expenditure in children with newly diagnosed acute lymphocytic leukaemia». J. Parent. Enteral Nutr., núm. 11, pàg. 129-134. KITADA, S.; E. F. HAYS; J. F. MEAD (1980). «A lipid mobilizing factor in serum of tumor-bearing mice». Lipids, núm. 15, pàg. 168-174. KITADA, S.; E. F. HAYS; J. F. MEAD (1981). «Characterization of a lipid mobilizing factor from tumors». Prog. Lipid Res., núm. 20, pàg. 823-826. KITADA, S.; E. F. HAYS; J. F. MEAD (1982). «Lipolysis induction in adipocytes by a protein from tumour cells». J. Cell. Biochem., núm. 20, pàg. 409-416. KRAUSS, R. M.; C. GRUNFELD; W. T. DOERRLER; K. R. FEINGOLD (1990). «Tumor necrosis factor acutely increases plasma levels of very low density lipoproteins of normal size and composition». Endocrinology, núm. 127, pàg. 1016-1021. LANZA-JACOBY, S.; S. C. LANSEY; E. E. MILLER; M. P. CLEARY (1984). «Sequential changes in the activities of lipo-
68 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO protein lipase and lipogenic enzymes during tumor growth in rats». Cancer Res., núm. 44, pàg. 5062-5067. LAWSON, D. H.; A. RICHMOND; D. W. NIXON; D. RUDMAN (1982). «Metabolic approaches to cancer cachexia». Annu. Rev. Nutr., núm. 2, pàg. 277-301. LLOVERA, M.; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1993). «Effects of tumour necrosis factor-a on muscle protein turnover in vivo in female rats». J. Natl. Cancer Inst., núm. 85, pàg. 1334-1339. LLOVERA, M.; C. GARCÍA-MARTÍNEZ; N. AGELL; M. MARZABAL; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1994). «Ubiquitin gene expression is increased in skeletal muscle of tumour-bearing rats». FEBS Lett., núm. 338, pàg. 311-318. LLOVERA, M.; C. GARCÍA-MARTÍNEZ; N. AGELL; F. J. LÓPEZSORIANO; J. M. ARGILÉS (1995). «Muscle wasting associated with cancer cachexia is linked to an important activation of the ATP-dependent ubiquitinmediated proteolysis». Int J. Cancer, núm. 61, pàg. 138-141. LLOVERA, M.; C. GARCÍA-MARTÍNEZ; P. COSTELLI; N. AGELL; N. CARBÓ; F. J. LÓPEZ-SORIANO; J. M. ARGILÉS (1996). «Muscle hypercatabolism during cancer cachexia is not reversed by the glucocorticoid receptor antagonist RU 38486». Cancer Lett., núm. 99, pàg. 7-14. LLOVERA, M.; C. GARCÍA-MARTÍNEZ; N. AGELL; F. J. LÓPEZSORIANO; J. M. ARGILÉS (1997). «TNF can directly induce the expression of ubiquitin-dependent proteolytic system in rat soleus muscles». Biochem. Biophys. Res. Commun., núm. 230, pàg. 238-241. LÓPEZ-SORIANO, J.; J. M. ARGILÉS; F. J. LÓPEZ-SORIANO (1996). «Lipid metabolism in rats bearing the Yoshida AH-130 ascites hepatoma». Mol. Cell. Biochem., núm. 165, pàg. 17-23. LOWRY, S. F. (1991). «Cancer cachexia revisited: old problems and new perspectives». Eur. J. Cancer, núm. 27, pàg. 1-3. LUNDHOLM, K.; K. BENNEGARD; E. EDEN; G. SVANINGER; P. W. EMERY; M. J. RENNIE (1982). «Efflux of 3-methylhistidine from the leg in cancer patients who experience weight loss». Cancer Res., núm. 42, pàg. 48074811. MASUNO, H.; N. YAMASAKI; H. OKUDA (1981). «Purification and characterization of a lipolytic factor (toxohormone L) from cell free fluid of ascites sarcoma 180». Cancer Res., núm. 41, pàg. 284-288. MATTHYS, P.; H. HEREMANS; G. OPDENAKKER; A. BILLIAU (1991a). «Anti-interferon-g antibody treatment, growth of Lewis lung tumours in mice and tumour-associated cachexia». Eur. J. Cancer, núm. 27, pàg. 182-187. MATTHYS, P.; R. DUKMANS; P. PROOST; J. VAN DAMME; H. HEREMANS; H. SOBIS; A. BILLIAU (1991b). «Severe cachexia in mice inoculated with interferon-g-producing tumor cells». Int. J. Cancer, núm. 49, pàg. 77-82.
MCBRIDE, W.; J. D. JACKMAN; P. A. GRAYBURN (1990). «Prevalence and clinical characteristics of a high cardiac output state in patients with multiple myeloma». Am. J. Med., núm. 89, pàg. 21-242. MEDINA, M. A.; F. SÁNCHEZ-JIMÉNEZ; J. MÁRQUEZ; A. RODRÍGUEZ-QUESADA; I. NÚÑEZ DE CASTRO (1992). «Relevance of glutamine metabolism to tumor cell growth». Mol. Cell. Biochem., núm. 113, pàg. 1-15. MELVILLE, S.; M. A. MCNURLAN; A. GRAHAM CALDER; P. J. GARLICK (1990). «Increased protein turnover despite normal energy metabolism and responses to feeding in patients with lung cancer». Cancer Res., núm. 50, pàg. 1125-1131. MICHIE, H. R.; K. R. MANOGUE; D. R. SPRIGGS; A. REVHAUG; S. O DWYER; C. A. DINARELLO; A. CERAMI; S. M. WOLFF; D. W. WILMORE (1988). «Detection Of Circulating Tumor Necrosis Factor after endotoxin administration». N. Engl. J. Med., núm. 318, pàg. 14811486. MITCH, W. E.; A. S. CLARK (1984). «Specificity of the effects of leucine and its metabolites on protein degradation in skeletal muscle». Biochem. J., núm. 222, pàg. 579-586. MOLDAWER, L. L.; M. GEORGIEFF; K. LUNDHOLM (1987). «Interleukin-1, tumour necrosis factor-a/cachectin and the pathogenesis of cancer cachexia». Clin. Physiol., núm. 7, pàg. 263-274. MOLDAWER, L. L.; C. DROTT; K. LUNDHOLM (1988). «Monocytic production and plasma bioactivities of interleukin-1 and tumour necrosis factor in human cancer». Eur. J. Clin. Invest., núm. 18, pàg. 486-492. MORI, M.; K. YAMAGUCHI; S. HONDA; K. NAGASAKI; M. UEDA; O. ABE; K. ABE (1991). «Cancer cahexia syndrome developed in nude mice bearing melanoma cells producing leukemia-inhibitor factor». Cancer Res., núm. 51, pàg. 6656-6659. MROSOVSKY, N.; L. A. MOLONY; C. A. CONN; M. J. KLUGER (1989). «Anorexic effects of interleukin 1 in the rat». Am. J. Physiol., núm. 257, pàg. R1315-R1321. MULLEN, B. J.; R. B. S. HARRIS; J. S. PATTON; R. J. MARTIN (1990). «Recombinant tumor necrosis factor-a chronically administered in rats: lack of cachectic effect». Proc. Soc. Exp. Biol. Med., núm. 193, pàg. 318325. MULLIGAN, H. D.; M. J. TISDALE (1991). «Lipogenesis in tumour and host tissues in mice bearing colonic adenocarcinomas». Br. J. Cancer, núm. 63, pàg. 719722. MUSCARITOLI, M.; C. CANGIANO; A. CASCINO; F. CECI; L. GIACOMELLI; P. CARDELLICANGIANO; M. MULIERI; F. ROSSIFANELLI (1990). «Plasma clearance of exogenous lipids in patients with malignant disease». Nutrition, núm. 6, pàg. 147-151. NICHOLLS, D. G. (1983). «The thermogenic mechanism of brown adipose tissue». Biosci. Rep., núm. 3, pàg. 431-441.
MECANISMES MOLECULARS ASSOCIATS A LA CAQUÈXIA CANCEROSA 69 NOGUCHI, Y.; N. A. VYDELINGUM; R. N. YOUNES; S. K. FRIED; M. F. BRENNAN (1991). «Tumor-induced alterations in tissue lipoprotein lipase activity and mRNA levels». Cancer Res., núm. 51, pàg. 863-869. OLD, L. J. (1985). «Tumor necrosis factor (TNF)». Science, núm. 230, pàg. 630-632. OLIFF, A.; D. DEFEO-JONES; M. BOYER; D. MARTÍNEZ; D. KIEFER; G. VUOCOLO; A. WOLFE; S. H. SOCHER (1987). «Tumors secreting human TNF/cachectin induce cachexia in mice». Cell, núm. 50, pàg. 555-563. OUDART, H.; C. CALGARI; M. ANDRIAMAMPANDRY; Y. LEMAHO; A. MALAN (1995). «Stimulation of brown adipose tissue activity in tumor-bearing rats». Can. J. Physiol. Pharmacol., núm. 73, pàg. 1625-1631. PAIN, V. M.; D. P. RANDALL; P. J. GARLICK (1984). «Protein synthesis in liver and skeletal muscle of mice bearing an ascites tumor». Cancer Res., núm. 44, pàg. 1054-1057. PAPE, M. E.; K. H. KIM (1988). «Effect of tumor necrosis factor on acetyl-coenzyme A carboxylase gene expression and pre-adipocyte differentiation». Mol. Endocrinol., núm. 2, pàg. 395-403. PATTON, J. S.; H. M. SHEPARD; H. WILKING; G. LEWIS; B. B. AGGARWAL; T. E. EESSALU; L. A. GAVIN; C. GRUNFELD (1986). «Interferons and tumor necrosis factor have similar catabolic effects on 3T3L1 cells». Proc. Natl. Acad. Sci. USA, núm. 83, pàg. 8313-8318. PETERS, J. M. (1994). «Proteasomes: protein degradation machines of the cell». Trends Biochem. Sci., núm. 19, pàg. 377-382. PLASSE, T. F.; R. W. GORTER; S. H. KRASNOW; M. LANE; K. Y. SHEPHARD; R. G. WADLEIGH (1991). «Recent clinical experience with dronabinol». Pharmacol. Biochem. Behav., núm. 40, pàg. 695-700. PRICE, S. R.; T. OLIVECRONA; P. H. PEKALA (1986). «Regulation of lipoprotein lipase synthesis by recombinant tumor necrosis factor: the primary regulatory role of the hormone in 3T3-L1 adipocytes». Arch. Biochem. Biophys., núm. 251, pàg. 738-746. RACKER, E. (1976). «Why do tumor cells have a high aerobic glycolysis?». J. Cell. Physiol., núm. 89, pàg. 697-700. RENNIE, M. J.; R. H. T. EDWARDS; P. W. EMERY; D. HALLIDAY; K. LUNDHOLM; D. J. MILLWARD (1983). «Depressed protein synthesis is the dominant characteristic of wasting and cachexia». Clin. Physiol., núm. 3, pàg. 387-398. RIVERA, S.; F. J.: LÓPEZ-SORIANO; J. AZCÓN-BIETO; J. M. ARGILÉS (1987). «Blood amino acid compartmentation in mice bearing Lewis lung carcinoma». Cancer Res., núm. 47, pàg. 5644-5646. ROTHWELL, N. J. (1993). «Cytokines and thermogenesis». Int. J. Obesity, núm. 17, pàg. S98-S101. SAARINEN, U. M.; E. K. KOSFELO; A. M. TEPPO; M. A. SIMES (1990). «Tumor necrosis factor in children with malignancies». Cancer Res., núm. 50, pàg. 592-595.
SCUDERI, P.; K.S. LAM; K. J. RYAN; E. PETERSEN; K. E. STERLING; P. R. FINLEY; C. G. RAY; D. J. SLYMEN; S. E. SALMON (1986). «Raised serum levels of tumour necrosis factor in parasitic infections». Lancet, núm. 2, pàg. 1364-1365. SEMB, H.; J. PETERSON; J. TAVERNIER; T. OLIVECRONA (1987). «Multiple effects of tumor necrosis factor on lipoprotein lipase in vivo». J. Biol. Chem., núm. 262, pàg. 8390-8394. SHAW, J. H. F.; R. R. WOLFE (1987). «Fatty acid and glycerol kinetics in septic patients and in patients with gastrointestinal cancer. The response to glucose infusion and parenteral feeding». Ann. Surg., núm. 205, pàg. 368-376. SMITH, K.; J. M. BARUA; P. W. WATT; C. M. SCRIMGEOUR; M. J. RENNIE (1992). «Flooding with L-[1-13C]leucine stimulates human muscle protein incorporation of continuously infused [1-13C]valine». Am. J. Physiol., núm. 262, pàg. E372-E376. SOCHER, S. H.; A. FRIEDMAN; D. MARTÍNEZ (1988a). «Recombinant human tumor necrosis factor induces acute reductions in food intake and body weight in mice». J. Exp. Med., núm. 167, pàg. 1211-1227. SOCHER, S. H.; D. MARTÍNEZ; J. B. CRAIG; J. G. KUHN; A. OLIFF (1988b). «Tumour necrosis factor nondetectable in patients with cancer cachexia». J. Natl. Cancer Inst., núm. 80, pàg. 595-598. SODA, K.; M. KAWAKAMI; A. KASHII; M. MIYATA (1994). «Characterization of mice bearing subclones of colon 26 adenocarcinoma disqualifies interleukin-6 as the sole inducer of cachexia». Jpn. J. Cancer Res., núm. 85, pàg. 1124-1130. STOCK, M. J.; N. J. ROTHWELL (1986). «Brown adipose tissue and the response to overfeeding». Biochem. Soc. Trans., núm. 14, pàg. 239-240. STOVROFF, M. C.; D. L. FRAKER; J. A. NORTON (1988). «Cachectin activity in the serum of cachectic, tumorbearing rats». Arch. Surg., núm. 124, pàg. 94-99. STRASSMANN, G.; M. FONG; C. E. FRETER; S. WINDOSR; F. D ALESSANDRO; R. P. NORDAN (1993). «Suramin interfers with interleukin-6 receptor binding in vitro and inhibits colon-26-mediated experimental cancer cachexia in vivo». J. Clin. Invest., núm. 92, pàg. 2152-2159. TARTAGLIA, L. A.; D. V. GOEDDEL (1992). «Two TNF receptors». Immunol. Today, núm. 13, pàg. 151-153. TESSITORE, L.; G. BONELLI; F. M. BACCINO (1987). «Early development of protein metabolic perturbations in the liver and skeletal muscle of tumour-bearing rats». Biochem. J., núm. 241, pàg. 153-159. THOMPSON, M. P.; J. E. KOONS; E. T. H. TAN; M. R. GRIGOR (1981). «Modified lipoprotein lipase activities, rates of lipogenesis, and lipolysis as factors leading to lipid depletion in C57BL mice bearing the preputial gland tumor, ESR-586». Cancer Res., núm. 41, pàg. 3228-3232.
70 J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO TISCHLER, M. E.; M. DESAUTELS; A. L. GOLDBERG (1982). «Does leucine, leucyl-tRNA, or some metabolite of leucine regulate protein synthesis and degradation in skeletal and cardiac muscle?». J. Biol. Chem., núm. 257, pàg. 1613-1621. TISDALE, M. J. (1992). «Cancer cachexia». Br. J. Cancer, núm. 63, pàg. 337-342. TISDALE, M. J. (1993). «Mechanism of lipid mobilization associated with cancer cachexia: interaction between the polyunsaturated fatty acid, eicosapentaenoic acid, and inhibitory guanine nucleotide-regulatory protein». Prostagl. Leukotr. Essen. Fatty Acids, núm. 48, pàg. 105-109. TODOROV, P.; P. CARIUK; T. MCDEVITT; B. COLES; K. FEARON; M. J. TISDALE (1996). «Characterization of a cancer cachectic factor». Nature, núm. 22, pàg. 739-742. TRACEY, K. J.; Y. FONG; D. G. HESSE; K. R. MANOGUE; A. T. LEE; G. C. KUO; S. F. LOWRY; A. CERAMI (1987). «Anticachectin/TNF monoclonal antibodies prevent septic shock during lethal bacteraemia». Nature, núm. 330, pàg. 662-664. TRACEY, K. L.; H. WEI; K. R. MANOGUE; Y. FONG; D. G. HESSE; H. T. NGUYEN; G. C. KUO; B. BEUTLER; R. S. COTRAN;
A. CERAMI; S. F. LOWRY (1988). «Cachectin/tumor necrosis factor induces cachexia, anemia and inflammation». J. Exp. Med., núm. 167, pàg. 1211-1227. VIGANO, A.; S. WATANABE; E BRUERA (1994). «Anorexia and cachexia in advanced cancer patients». Cancer Surv., núm. 21, pàg. 99-115 WAAGE, A.; T. ESPEVIK; J. LAMVIK (1986). «Detection of tumor necrosis factor-like cytotoxicity in serum from patients with septicaemia but not from untreated cancer patients». Scan. J. Immunol., núm. 24, pàg. 739-743. WARREN, S. (1932). «The inmediate cause of death in cancer». Am. J. Med. Sci., núm. 184, pàg. 610-613. WARREN, R. S.; H. F. STARNES JR.; J. L. GABRILOVE; H. F. OETTGEN; M. F. BRENNAN (1987). «The acute metabolic effects of tumor necrosis factor administration in humans». Arch. Surg., núm. 122, pàg. 1396-1400. ZUGMAIER, G.; S. PAIK; G. WILDING; K. KNABBE; M. BANO; R. LUPU; B. DESCHAUER; S. SIMPSON; R. B. DICKSON; M. LIPPMAN (1991). «Transforming growth factor b1 induces cachexia and systemic fibrosis without an antitumor effect in nude mice». Cancer Res., núm. 51, pàg. 3590-3594.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 71-83
BASES MOLECULARS DE LA LEUCÈMIA LIMFÀTICA CRÒNICA I LA SEVA TERÀPIA DOLORS COLOMER1, 2, BEATRIZ BELLOSILLO1, 2, GABRIEL PONS2 I JOAN GIL2 1 2
Unitat Hematopatologia. Hospital Clínic. *IDIBAPS. Departament de Ciències Fisiològiques II. Campus de Bellvitge. Universitat Barcelona.
Adreça per a la correspondència: Unitat de Bioquímica. Feixa Llarga, s/n. 08907. L Hospitalet de Llobregat. RESUM La leucèmia limfàtica crònica de tipus B (LLC-B) representa el 30-40 % de les leucèmies en els països occidentals i es caracteritza per l acumulació de limfòcits B CD5+, que expressen uns alts nivells de Bcl-2. Anàlegs a les purines i inhibidors de la topoisomerasa II, han estat utilitzats com a agents quimioterapèutics en el tractament de la LLC-B. S ha observat que tots ells actuen induint l apoptosi de les cèl·lules de la LLC-B a través de l activació de les caspases. També s ha observat que l aspirina i el salicilat poden induir l apoptosi de les cèl·lules de la LLC-B mitjançant l activació de les caspases i per mecanismes independents de la ciclooxigenasa. SUMMARY B-chronic lymphocytic leukemia (B-CLL) accounts for 30 40 % of all the leukemias in Western countries and is characterized by the accumulation of monoclonal CD5+ B lymphocytes that express high levels of Bcl-2. Purine analogues and inhibitors of the topoisomerase II have been used as a chemotherapeutic agents in the treatment of the B-CLL. All of them induce the apoptosis of B-CLL cells by activation of caspases. Aspirin and salicylate, also induce apoptosis of B-CLL cells by activation of caspases and this activation involves cyclooxygenase-independent mechanisms. Keywords: B-chronic lymphocytic leukemia, apoptosis, caspases, bcl-2, chemotherapy. * IDIBAPS: Institut d Investigacions Biomèdiques August Pi i Sunyer.
72 D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL
INTRODUCCIÓ La leucèmia limfàtica crònica de tipus B (LLC-B) es caracteritza per l acumulació de limfòcits B d aparença madura (petits amb un citoplasma escàs, nucli rodó, cromatina densa i nuclèols no visibles), però biològicament immadurs, i que presenten una vida mitjana molt prolongada (O Brien et al., 1995; Rozman et al., 1995; Montserrat et al.,1997). Tenen una producció d anticossos deficient, per la qual cosa aquests malalts tenen una propensió a patir processos infecciosos. En els països occidentals la LLC-B representa el 30 % de tots els casos de leucèmia i el 75 % de les leucèmies cròniques; en canvi en els països asiàtics només constitueix el 35 % de les leucèmies. Quant a sexes, la incidència és més alta en homes que en dones i es manifesta bàsicament en adults: l edat mitjana és de 65 anys (Finch et al., 1992). Els malalts amb LLC-B presenten una malaltia estable durant molts anys. Ara bé, en un 10 % de malalts la malaltia progressa a formes més agressives: Síndrome de Richter, transformació prolimfocítica, leucèmia
aguda limfoblàstica i mieloma múltiple. (Foon et al., 1988, 1990). BIOLOGIA Els limfòcits B de la LLC expressen la majoria dels antígens de superfície que presenten les cèl·lules B madures (CD19, CD20, CD21, CD24, i CD37, receptors Fc per a les immunoglobulines (Ig), l antigen de classe II de l HLA-DR) i alguns marcadors característics de cèl·lules immadures (receptors per a les hematies de ratolí i receptors per a la fracció C3dr del complement). La característica més important pel que fa al fenotipus és l expressió de CD5, i l expressió de nivells baixos d Igs de superfície. Aquestes Igs acostumen a ser IgM o bé IgM i IgD. Estan constituïdes per una única cadena pesada (m o d) i per una única cadena lleugera (k o l). L anàlisi molecular de la cadena pesada del gen de les Ig, tant per Southern blot com per la reacció en cadena de la polimerasa (PCR), demostra la presència de clonalitat (figura 1). La pèrdua de la banda germinal mitjançant Southern blot està
FIGURA 1. Anàlisi de clonalitat en la cadena pesada de les Ig. A. Anàlisi de clonalitat mitjançant Southern blot. El DNA s ha digerit amb Eco RI i s ha hibridat amb una sonda de la regió d unió de la cadena pesada de les Ig. Carrils 1, 8, 9: controls normals; carrils 2-7: LLC-B. B. Anàlisi de clonalitat mitjançant la reacció en cadena de la polimerasa (PCR) de la regió CDRIII de la cadena pesada de les Ig. Carrils 1-3: LLC-B; carrils 4, 5: controls normals.
BASES MOLECULARS DE LA LEUCÈMIA LIMFÀTICA CRÒNICA I LA SEVA TERÀPIA 73
associada amb un estadi avançat de la malaltia (Hakim et al., 1993). Molts casos de LLC-B expressen també antígens d activació, com CD23, CD25 i receptors per a IL-2. Recentment s ha descrit que la tirosina quinasa específica de cèl·lules T Lck s expressa en les cèl·lules de LLC-B (Majolini et al., 1998). Aquest patró d expressió és semblant a les cèl·lules B CD5+, anomenades B1, de les zones del mantell dels teixits limfoides, de la cavitat peritoneal i del cordó umbilical. Tot i que no ha estat demostrat, es pensa que les cèl·lules de LLC-B s originen per transformació de les cèl·lules normals B1 (Montserrat et al., 1995, 1997; Jurlander, 1998). La majoria de les cèl·lules es troben en fase G0 del cicle cel·lular i responen poc als estímuls mitogènics. Això representa un asincronisme entre el fenotipus de les cèl·lules, que és propi de cèl·lules activades, i la situació al cicle cel·lular totalment quiescent (Caligaris-Capio et al., 1993). Així, són cèl·lules difícils de transformar amb el virus d Epstein-Barr (EBV), tot i que n expressen el receptor (Rickinson et al., 1982). A més tenen una marcada disminució del transportador Na+/K+ que és necessari per a la proliferació induïda per lipopolisacàrids (LPS) a les cèl·lules B normals. També es troben alteracions en les vies de transducció de senyals a través del receptor de l antigen, i no presenten proliferació en resposta a anticossos anti-m. Aquestes cèl·lules també tenen una resposta de calci defectuosa i una alteTAULA 1.
ració del patró de fosforilació de proteïnes (Foon et al., 1990). L activació de la proteïna quinasa C (PKC) amb esters de forbol indueix la diferenciació d aquestes cèl·lules (Tötterman et al., 1980). Els esters de forbol indueixen un ràpid desenvolupament d Ig citoplasmàtiques i les cèl·lules experimenten canvis morfològics propis de les cèl·lules plasmacitoides, a més de presentar un gran nombre de canvis funcionals (Polliak, 1990; Colomer, 1990; Colomer et al., 1991; Carballo, 1994; Carballo et al., 1995, 1996). ALTERACIONS GENÈTIQUES En més del 50 % dels casos s observen anomalies cromosòmiques (taula 1); les més freqüents són les delecions del cromosoma 13 a la banda q14 (Reed, 1998). El gen que queda afectat per aquesta deleció es desconeix, però es creu que és un gen supressor de tumors inactivat en la LLC-B. Es postula que aquest gen hauria de codificar alguna proteïna proapoptòtica que, quan es perd, augmenta la supervivència d aquestes cèl·lules. Encara que el gen del retinoblastoma es localitza en aquesta zona i que en alguns malalts està delecionat, no sembla pas el gen involucrat en aquesta deleció (Bullrich et al., 1996). Recentment s han clonat dos gens candidats, anomenats Leu1 i Leu2, que codifiquen proteïnes de 8 kD i 10 kD sense homologia amb cap proteïna coneguda (Liu et al., 1997).
Alteracions genètiques més significatives en la LLC-B Alteració
Incidència
Efecte
Delecions 13q14 Trisomia 12 Translocacions 18q21 t(14;18); t(2;18); t(8;22) Translocacions 11q23* Alteracions 17p
» 50 % » 35 %
Inactivació d algun gen supressor de tumors Protooncogens?
»1-4% »0-5% »5%
Sobreexpressió Bcl-2 Sobreexpressió Bcl-1 Inactivació p53
* Poden tractar-se de limfomes de cèl·lules del mantell leucemitzats
74 D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL
La segona anomalia més freqüent és la trisomia 12. Es postula que el cromosoma 12 conté un protooncogèn dominant o codominant que està actiu a la LLC-B i que codifica una proteïna antiapoptòtica. D altra banda, la trisomia 12 està associada amb una progressió de la malaltia, amb una morfologia atípica i amb un pitjor pronòstic (Gahn et al., 1997), per la qual cosa podria ser un gen relacionat amb el cicle cel·lular. L oncogen ras es troba al cromosoma 12, però no s han trobat mutacions de ras en cap pacient amb LLC-B. També són molt comunes les addicions de material genètic al braç llarg d alguns cromosomes (14q+, 13q+ i 11q+). A més, s han descrit delecions del cromosoma 6 i del cromosoma 11 que apareixen en els estadis avançats de la malaltia (Juliusson et al., 1993). Recentment s ha observat que la del(11)q té un pitjor pronòstic (Neilson et al., 1997). Aquesta zona de deleció 11q22.311q23 conté el gen ATM (atàxia telangièctasi), el gen RDX (radixina) i el gen FDX1 (ferredoxina 1), però sembla que podria estar associada amb un locus d algun nou gen supressor de tumors (Döhner et al., 1997). La del(6) (q21q23) i les anomalies del cromosoma 14 (14q+) estan associades a un augment del nombre de prolimfòcits. S han trobat mutacions de p53 (17p) en un 5 % dels malalts i en un 43 % en transformació de Richter (Newcomb et al., 1995). Un 5 % de casos presenten la t(11;14) (q14;q32), involucrant el gen bcl-1 (PRAD-1) en el cromosoma 11 i la cadena pesada de les Ig (Rosenberg et al., 1991). El gen bcl-1 codifica la ciclina D1, un membre de la família de les ciclines que participa en el cicle cel·lular. La ciclina D1 interacciona amb la cdk4 quinasa i la cdk6 i forma un complex que activa la quinasa i permet l activació i desactivació del retinoblastoma (Rb). Així la t(11;14) dóna lloc a una disregulació del gen bcl-1 i una alteració en la proliferació d aquestes
cèl·lules. En l actualitat es creu que aquestes formes de LLC-B podrien ser realment limfomes de cèl·lules del mantell (LCM), que es caracteritzen per la presència de la t(11;14) i per ser molt més agressius que la LLC-B. En un 1 % a 4 % dels casos s observen translocacions entre la zona q21 del cromosoma 18, on es troba el gen bcl-2, amb un dels locus del gen de les Ig, al cromosoma 2 (cadena kappa), al cromosoma 14 (cadena pesada) o al cromosoma 22 (cadena lambda) (Raghoebier et al., 1991). A la LLC-B les translocacions més freqüents són aquelles en què intervenen les cadenes lleugeres (kappa o lambda) (Adachi et al., 1990). Això pot explicar-se pel fet que els reordenaments de les cadenes lleugeres tenen lloc en una fase més tardana que els de la cadena pesada, i les cèl·lules de la LLC-B poden considerar-se en un estat més madur que les cèl·lules dels limfomes fol·liculars (LF) caracteritzats per la presència de la t(14,18). ALTERACIONS EN L EXPRESSIÓ D ONCOGENS S han descrit diferents anomalies en l expressió d oncogens en la LLC-B. En el 85 % dels casos s observa una sobreexpressió de la ciclina D2 (CCND2) (Delmer et al., 1995). També s han descrit expressions anòmales dels protooncogens lck i c-fgr. Aquests protooncogens codifiquen proteïnes amb activitat tirosina quinasa, per la qual cosa també poden estar relacionats amb la patogènesi d aquesta malaltia. S ha estudiat que els limfòcits de la LLC-B presenten una gran heterogeneïtat en la resposta al receptor de cèl·lules B (BCR). Les cèl·lules amb molt poca resposta presenten un defecte en la fosforilació de residus de tirosina de molts substrats, especialment de fosfolipasa Cg. L oncogen A-myb es troba sobreexpressat en
BASES MOLECULARS DE LA LEUCÈMIA LIMFÀTICA CRÒNICA I LA SEVA TERÀPIA 75
un 25 % dels casos (Golay et al., 1996). En casos de progressió de la malaltia s ha pogut observar sobreexpressió de l oncogèn c-myc. (Montserrat et al., 1997). BCL-2 I APOPTOSI EN LES CÈL·LULES DE LLC-B El gen bcl-2 fou descobert en els limfomes no-Hodgkin s fol·liculars (LF) i codifica un potent inhibidor de l apoptosi (Meijerink, 1997). En aquest aspecte els LF i la LLC-B són molt semblants; ambdues malalties es caracteritzen per una acumulació de cèl·lules B madures, en fase G0. Tant en els LF com en la LLC-B s observa una sobreexpressió del gen bcl-2 tant en l àmbit de RNA com de la proteïna. En més del 85 % dels casos de LF la t(14;18)(q32;q28) és la responsable de la disregulació del gen bcl-2 i de la sobreexpressió de la proteïna. En la LLC-B, un mecanisme implicat en aquesta sobreexpressió podria ser un augment de la transcripció degut a una hipometilació del gen (Hanada et al., 1993), però ha d haver-hi altres mecanismes ja que no hi ha una correlació entre el grau d hipometilació i els nivells de proteïna. Tot i així, no es coneix si els alts nivells de Bcl-2 observats en la LLC-B són deguts a la patogènesi de la malaltia o si és una característica de les cèl·lules CD5+. Així, les cèl·lules CD5+ de les zones del mantell tenen nivells alts de Bcl-2; en canvi les cèl·lules B fetals de cordó CD5+ tenen uns nivells inferiors de Bcl-2 que les cèl·lules leucèmiques (Schena et al., 1992). Moltes limfocines i factors de creixement poden regular els nivells de Bcl-2 (Jurlander, 1998). Un gran nombre de citoquines han estat implicades en la patogènesi de la LLC-B. Així, el TNF-a (Reittie et al., 1996), la IL-2 (Carlsson et al., 1989) i la IL-15 (Trentin et al., 1996) actuen com a factors de creixement; l IFN-a, l IFN-g (Buschle et al., 1993),
la IL-4 (Pu et al., 1997) i el BFGF actuen com a inhibidors de l apoptosi; la IL-5 i la IL-10 promouen l apoptosi (Mainou-Fowler et al., 1994; Kitabayashi et al., 1995), i la IL-13 actua per ambdós mecanismes (Chaouchi et al., 1996). La forma en què el gen bcl-2 promou la supervivència de les cèl·lules no es coneix. La proteïna Bcl-2 és una proteïna integral de membrana que té almenys dues possibles funcions: d una banda podria actuar com un canal o proteïna transportadora, participant en el transport d ions i de proteïnes, i d altra banda té capacitat d unir-se a proteïnes que estan relacionades directament o indirectament en la regulació de la mort cellular. Així, és capaç de captar proteïnes des del citosol a la membrana intracel·lular per inactivar-les o per posar-les en contacte amb altres proteïnes que es troben a la membrana (Reed, 1997). Bàsicament la seva funció principal és impedir l activació d unes proteïnes efectores de l apoptosi, les cisteïna proteases que degraden les proteïnes en residus d aspartat (Cysteinyl Aspartate-specific proteases: caspases), i aquesta funció la realitza impedint l alliberament d activadors de proteases des dels mitocondris o segrestant la proteïna activadora de proteases CED-4/Apaf-1 que es troba al citosol (Salvensen et al., 1997). La família del Bcl-2 consta de 14 proteïnes. Algunes són inductores d apoptosi (Bax, Bak, Bcl-XS, Bad, Bid, Bik, Hrk) i les altres són inhibidores d apoptosi (Bcl-2, BclXL, Bcl-w, Bfl-1, Brag-1, Mcl-1 i A1)(Reed, 1997). D aquesta manera, la funció de la proteïna Bcl-2 és oposada a la d altres proteïnes que tenen una gran homologia quant a la seqüència d aminoàcids, com és el Bax. La proteïna Bax estructuralment és similar a Bcl-2 i pot formar heterodímers amb Bcl-2, encara que el significat d aquest fet es desconeix (Zha et al., 1997). Es postula que la proporció Bcl-2/Bax té un paper important
76 D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL
en l homeòstasi de la LLC (McConkey et al., 1996) i en la sensibilitat o resistència de la LLC-B als estímuls apoptòtics (Simonian et al., 1997). Molt recentment s han estudiat vuit proteïnes relacionades amb la regulació de l apoptosi en la LLC-B i s ha observat que Bcl-2, Mcl-1, BAG-1, Bax, Bak i Caspasa-3 s expressen en la LLC-B, mentre que el BclXL i el BAD no s expressen (Kitada et al., 1998). Fins al moment es coneix poc l expressió i el mecanisme d activació de les caspases a la LLC-B. El nostre grup ha analitzat la implicació de les caspases en l apoptosi de les cèl·lules de la LLC-B. S ha analitzat l efecte de diferents factors que indueixen l apoptosi en les cèl·lules de la LLC-B (dexametasona i fludarabina) sobre la proteòlisi de la Poli(ADP-ribosa)-polimerasa (PARP), un substrat de les caspases que s utilitza com a marcador de la seva activació (Bellosillo et al., 1997). La dexametasona va induir la proteòlisi de PARP en funció de la dosi i del temps d incubació i es va observar que existia una correlació entre l efecte citotòxic de la dexametasona i la degradació de la PARP. La fludarabina també va induir la proteòlisi de la PARP. La incubació de les cèl·lules amb TPA o amb IL-4, agents que inhibeixen l apoptosi de les cèl·lules de LLC-B, va bloquejar la proteòlisi de la PARP induïda tant per dexametasona com per fludarabina (figura 2). Finalment, un inhibidor general de caspases, el Z-VAD.fmk, va inhibir tant la proteòlisi de la PARP com la fragmentació del DNA espontània i induïda per la dexametasona, a més de revertir l efecte citotòxic d aquest fàrmac. Aquests resultats i altres publicats posteriorment (Chandra et al., 1997) demostren un paper important de les caspases en la inducció de l apoptosi en cèl·lules de LLC-B. També s ha vist que l apoptosi dels limfòcits B és regulada pels lligands dels receptors de la família de TNF a, que inclou
FIGURA 2. Inhibició de la proteòlisi de la PARP per TPA i IL-4. A. Inhibició per TPA de la proteòlisi de la PARP induïda per la dexametasona. Les cèl·lules de la LLC-B es varen incubar amb TPA 100 nmol/L en la presència o absència de 10 mmol/L de dexametasona durant 48 hores. B. Inhibició de la proteòlisi espontània de la PARP. Les cèl·lules de la LLC-B es varen incubar durant 48 hores sense cap factor (C), amb 100 nmol/L de TPA o 10 ng/mL de IL-4. C. Inhibició per TPA de la proteòlisi de la PARP induïda per fludarabina. Les cèl·lules de la LLC-B es varen incubar amb TPA 100 nmol/L en la presència o absència de 5 mg/mL de fludarabina durant 24 hores.
Fas i CD40. En el sistema Fas/FasL, la unió del lligand produeix la trimerització del receptor; a continuació hi ha la unió de les molècules adaptadores (FADD) i la unió de FLICE o caspasa-8. Aquesta, en ser activada, activarà a la vegada la cascada de les caspa-
BASES MOLECULARS DE LA LEUCÈMIA LIMFÀTICA CRÒNICA I LA SEVA TERÀPIA 77
ses. Tot i que Fas s expressa en nivells baixos a la superfície dels limfòcits de LLC-B, l activació de Fas indueix l apoptosi d aquestes cèl·lules (Mapara et al., 1993; Panayioditits et al., 1995). CD40 s expressa en limfòcits B activats, i el lligand de CD40 (CD40L) s expressa en els limfòcits T auxiliars. La interacció entre CD40L i CD40 evita l apoptosi dels limfòcits B activats i regula la proliferació de les cèl·lules B, la producció d Ig i la generació de limfòcits B memòria. Tant CD40 (Gruss et al., 1995) com CD40L (Schattner et al. 1998) s expressen en les cèl·lules de LLC-B i poden fer un paper important en la inhibició de l apoptosi d aquestes cèl·lules. Una observació molt interessant publicada recentment és que les cèl·lules de LLCB, però no les CD5+ de cordó umbilical, són rescatades de l apoptosi per contacte amb les cèl·lules estromals normals (Lagneaux et al., 1998).
lan, prednisona), CHOP (ciclofosfamida, doxorubicina, vincristina, prednisona), però no milloren la supervivència observada amb el clorambucil (Montserrat et al., 1997). Els anàlegs de nucleòsids han demostrat una gran eficàcia en el tractament de la LLCB. La fludarabina és un anàleg de la desoxiadenosina que presenta un àtom de fluor a la posició 2. El tractament amb fludarabina in vivo ha produït un gran nombre de respostes parcials i totals, bàsicament en malalts no tractats (Keating et al., 1989; Sorensen, et al., 1997). La fludarabina s administra com a derivat monofosfat i es defosforila ràpidament en el plasma, entra a la cèl·lula per algun transportador i allí es fosforila mitjançant la desoxicitidina quinasa a la forma F-ara-adenosina trifosfat (F-ara-ATP), que és el metabòlit actiu. El F-ara-ATP és resistent a la desaminació produïda per l adenosina desaminasa, i això fa que s acumuli a la cèl·lula i doni lloc a la supressió de la síntesi de DNA deguda a la inhibició de la ribonu-
TERÀPIA Els pacients en els primers estadis de LLC-B generalment no són tractats, i els estudis realitzats mostren que els tractaments realitzats indueixen un retard en la progressió de la malaltia, però no se n obté un benefici quant a la supervivència. Malalts en risc intermedi de la malaltia o bé els pacients en un estadi avançat de la malaltia necessiten tractament (Montserrat et al., 1997). Tots els agents quimioterapèutics emprats i la irradiació per raigs X sembla que actuen induint l apoptosi de les cèl·lules (Reed, 1995). Els agents quimoterapèutics més utilitzats en el tractament de la LLC-B són el clorambucil (CLB) i la prednisona. També s han utilitzat règims de poliquimioteràpia: COP (ciclofosfamida, vincristina, prednisona), CAP (ciclofosfamida, doxorubicina, prednisona), CMP (ciclofosfamida, melfa-
80
60
40
20
0
Control
Mitoxantrona
Fludarabina
M+F
FIGURA 3. Efecte citotòxic de la mitoxantrona i la fludarabina en la LLC-B. Les cèl·lules de la LLC-B es varen incubar a 37 ºC durant 48 hores en absència de cap factor (control), amb mitoxantrona (0,5 mg/mL), amb fludarabina (5 mg/mL) o amb la combinació de les dues (M +F).
78 D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL
cleòtid reductasa i la DNA polimerasa a. En les síndromes limfoproliferatives cròniques, l índex de proliferació és molt baix, per la qual cosa no es coneix bé quin és el mecanisme d acció pel qual s indueix citotoxicitat. La fludarabina indueix l apoptosi de les cèl·lules de LLC (Robertson et al., 1993), possiblement com a conseqüència de la inhibició de la reparació del DNA i de la síntesi de RNA. La mitoxantrona és una antracenodiona que s intercala amb el DNA i inhibeix la topoisomerasa II. La topoisomerasa II és l en-
100
80
Viabilitat (%)
FIGURA 4. Inducció de l apoptosi per mitoxantrona en la LLC-B. A. Efecte de la mitoxantrona (MIT) en la fragmentació del DNA. Cèl·lules de tres pacients amb LLC-B foren incubades durant 24 hores amb 0,5 mg/mL de mitoxantrona. B. Efecte de la mitoxantrona (MIT) en la proteòlisi de la PARP. Cèl·lules de tres pacients amb LLC-B foren incubades durant 48 hores amb 0,5 mg/mL de mitoxantrona.
zim encarregat de canviar la topologia del DNA mitjançant la unió covalent de l enzim al DNA i la formació de talls en la doble cadena del DNA. La mitoxantrona bloqueja aquest enzim en el moment que s han produït els talls en la cadena de DNA. Hem estudiat l efecte de la mitoxantrona sobre les cèl·lules de la LLC-B (Bellosillo et al., 1998), i hem observat un efecte citotòxic. D altra banda, es va observar un efecte additiu en combinar la mitoxantrona amb la fludarabina (5 mg/mL), i també un efecte sinèrgic en alguns malalts (figura 3). La mitoxantrona va produir la degradació del DNA i la proteòlisi de la PARP en tots els malalts estudiats i va demostrar que l efecte citotòxic observat era degut a una inducció de l apoptosi (figura 4). També s ha observat que la doxorubicina, un altre inhibidor de la topoisomerasa II, produïa els mateixos efectes que la mitoxantrona. La ciclofosfamida és un agent alquilant que es metabolitza en el fetge per la citocrom P-450 i genera el derivat hidroxilat 4OH-ciclofosfamida. In vitro s utilitza la ma-
60
40
20
0
C
F
M
Mf
M+Mf
F+Mf
F+M F+M+Mf
FIGURA 5. Efecte citotòxic de la combinació fludarabina, ciclofosfamida, mitoxantrona en la LLC-B. Les cèl·lules de la LLC-B varen ser incubades a 37ºC durant 48 hores sense cap factor (control), amb fludarabina (F) (1 mg/ml), mitoxantrona (M) (0,5 mg/ml), mafosfamida (Mf) (1 mg/ml) o amb la combinació d aquestes drogues. La viabilitat està expressada en tant per cent respecte a la viabilitat de cèl·lules control a l inici del cultiu. Les dades mostren la mitjana ± SD de tres cultius independents.
BASES MOLECULARS DE LA LEUCÈMIA LIMFÀTICA CRÒNICA I LA SEVA TERÀPIA 79
fosfamida, un derivat de la ciclofosfamida, que en dissolució aquosa s hidrolitza i genera 4-OH-ciclofosfamida. De vint-i-un malalts estudiats, la mafosfamida produeix un efecte citotòxic inferior a la fludarabina o la mitoxantrona. Ara bé, la combinació de la mafosfamida amb fludarabina va produir un efecte sinèrgic molt important (figura 5), fet que suggereix una possible utilitat terapèutica d aquesta combinació de drogues en el tractament de la LLC-B. També s han utilitzat dos altres anàlegs a les purines: la pentostatina (2-desoxicoformicina) (DCF) i la 2-clorodesoxiadenosina (2-CDA) i ambdues també indueixen l apoptosi de les cèl·lules de la LLC-B (Carrera et al., 1991; Zinzani et al., 1994). Molt recentment s ha observat que el melarsoprol, un derivat de l arseni format per un complex d òxid de melarsen amb el dimercaprol, una droga quelant de metalls, indueix apoptosi a les cèl·lules de la LLC-B i que aquest efecte està associat amb una pèrdua de l expressió de bcl-2 tant de l mRNA com de la proteïna; en canvi el As2O3 no té cap efecte (König et al., 1997). També hem analitzat l efecte de l aspirina, el salicilat i altres fàrmacs del grup dels antiinflamatoris no esteroïdals (AINE) sobre la viabilitat de les cèl·lules de la LLC-B (Bellosillo et al., 1998). L aspirina va produir una disminució en la viabilitat en funció de la dosi i del temps (figura 6). La IC50 en cinc malalts fou de 5,9 ± 1,13 mmol/L. No es va observar cap efecte citotòxic emprant altres AINE com són el ketorolaco, la indometacina o l NS-398, la cual cosa suggereix que l efecte de l aspirina està mitjançat per mecanismes independents de la ciclooxigenasa. El salicilat va produir efectes semblants a l aspirina i la IC50 fou de 6,96 ± 1,13 mmol/L. Tant l aspirina com el salicilat van produir la proteòlisi de la PARP i la fragmentació del DNA. Aquests efectes foren bloquejats per l inhibidor Z-VAD.fmk, cosa que indica
FIGURA 6. Efecte citotòxic de l aspirina en la LLC-B. A. Dosi-resposta de l efecte citotòxic de l aspirina en la LLC-B. Les cèl·lules es varen incubar durant 48 hores amb diferents concentracions d aspirina (1 10 mmol/L). B. Efecte citotòxic de l aspirina en la LLC-B en funció del temps. Cèl·lules de dos pacients amb LLC-B es varen incubar amb concentracions d aspirina (ASA) 2,5, 5 i 10 mmol/L durant els temps indicats.
80 D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL
per tant que l aspirina i el salicilat indueixen l apoptosi de les cèl·lules de la LLC-B a través de l activació de les caspases i per mecanismes independents de la ciclooxigenasa. CONCLUSIONS L estudi clínic de l efectivitat dels règims terapèutics exigeix un període llarg de temps i pot ser ineficaç o fins i tot perillós per causa de les complicacions. Una manera de superar aquestes dificultats és l avaluació de la quimiosensibilitat a les diferents drogues o combinació d elles in vitro. Aquests estudis in vitro permeten, a més, estudiar el mecanisme pel qual aquestes drogues indueixen citotoxicitat en les cèl·lules de LLC-B i esperem que siguin d utilitat per al disseny de noves terapèutiques efectives i racionals de la LLC-B. BIBLIOGRAFIA ADACHI, M.; A. TEFFERI; P. R. GREIPP; T. J. KIPPS; Y. TSUJIMOTO (1990). «Preferential linkage of Bcl-2 to immunoglobulin light chain gene in chronic lymphocytic leukemia». J. Exp. Med., núm. 171, pàg. 559-564. BELLOSILLO, B.; M. DALMAU; D. COLOMER, J. GIL (1997). «Involvement of CED-3/ICE proteases in the apoptosis of B-chronic lymphocytic leukemia cells». Blood, núm. 89, pàg. 3378-3384. BELLOSILLO, B.; D. COLOMER, G. PONS; J. GIL (1998). «Mitoxantrone, a topoisomerase II inhibitor induces apoptosis of B-chronic lymphocytic leukaemia cells». Br. J. Haematol., núm. 100, pàg. 142-146. BELLOSILLO, B.; M. PIQUÉ; M. BARRAGÁN; E. CASTAÑO; N. VILLAMOR; D. COLOMER, E. MONTSERRAT; G. PONS; J. GIL (1998). «Aspirin and salicylate induce apoptosis and activation of caspases in B-chronic lymphocytic leukemia cells». Blood, núm. 92, pàg. 14061414. BULLRICH, F.; M. L. VERONESE; S. KITADA; J. JURLANDER; M. A. CALIGIURI; J. C. REED; C. M. CROCE. (1996). «Minimal region of loss at 13q14 in B-chronic lymphocytic leukemia». Blood, núm. 88, pàg. 3109-3115. BUSCHLE, M.; D. CAMPANA; S. R. CARDING; C. RICHARD; A. V. HOFFBRAND; M. K. BRENNER (1993). «Interferon
gamma inhibits apoptotic cell death in B cell chronic lymphocytic leukemia». J. Exp. Med., núm. 77, pàg. 213-218. CALIGARIS-CAPPIO, F. D.; A. ALFARANO; A. STACCHINI; M. G. GREGORETTI; P. GHI; M. T. BERTERO; A. NOVARINO; L. BERGUI (1993). «The nature of B lymphocyte in Bchronic lymphocytic leukemia». Blood cells, núm. 19, pàg. 610-613. CARBALLO, E. (1994). Papel de la proteína quinasa C y de la fosforilación de proteínas en la leucemia linfática crónica de tipo B. Tesi doctoral, UB. CARBALLO, E.; D. COLOMER; J. L. VIVES CORRONS; P. J. BLACKSHEAR; J. GIL (1995). «Phosphorylation of the MARCKS family of protein kinase C substrates in human B chronic lymphocytic leukemia cells». Leukemia, núm. 9, pàg. 834-839. CARBALLO, E.; D. COLOMER; J. L. VIVES CORRONS; P. J. BLACKSHEAR; J. GIL (1996). «Characterization and purification of a protein kinase C substrate in human B cells». J. Immunol., núm. 156, pàg. 1709-1713. CARLSSON, M.; T. H. TOTTERMAN; A. ROSEN; K. NILSSON (1989). «Interleukin-2 and a T cell hybridoma (MP6) derived B cell-stimulatory factor act synergistically to induce proliferation and differentiation of human B-chronic lymphocytic leukemia cells». Leukemia, núm. 3, pàg. 593-601. CARRERA, C. J.; L. D. PIRO; A. SAVEN; E. BEUTLER; C. TERAI; D. A. CARSON (1991). «2-Chlorodeoxyadenosine chemotherapy triggers programmed cell death in normal and malignant lymphocytes». Adv. Exp. Med. Biol., núm. 309ª, pàg. 15-18. CHANDRA, J.; J. GILBREATH; E. J. FREIREICH; K. O. KLICHE; M. ANDREEFF; M. KEATING; D. J. MCCONKEY (1997). «Protease activation is required for glucocorticoid-induced apoptosis in chronic lymphocytic leukemic lymphocytes». Blood, núm. 90, pàg. 3673-3681. CHAOUCHI, N.; C. WALLON; C. GOUJARD; G. TERTIAN; A. RUDENT; D. CAPUT; P. FERRERA; A. MINTY; A. VÁZQUEZ; J. F. DELFRAISSY (1996). «Interleukin-13 inhibits interleukin-2-induced proliferation and protects chronic lymphocytic leukemia B cells from in vitro apoptosis». Blood, núm. 87, pàg. 1022-1029. COLOMER, D. (1990). Efectes de l èster de forbol TPA en els limfòcits normals i en la leucèmia limfàtica crònica de tipus B. Tesi doctoral, UB. COLOMER, D.; J. L. VIVES CORRONS; R. BARTRONS (1991). «Effect of TPA on fructose 2,6-biphosphate levels and protein kinase C activity in B-chronic lymphocytic leukemia (B-CLL)». Biochim. Biophys. Acta., núm. 1097, pàg. 3270-3274. DELMER, A.; F. AJCHEBAUM-CYMBALISTA; R. TANG; S. RAMOND; A. M. FAUSSAT; J. P. MARIE; R. ZITTOUN (1995). «Overexpression of cyclin D2 in chronic B-cell malignancies». Blood, núm. 85, pàg. 2870-2876 DÖHNER, H.; S. STILGENBAUER; M. R. JAMES; A. BENNER; T. WEILGUNI; M. BENTZ; K. FISCHER; W. HUNSTEIN (1997).
BASES MOLECULARS DE LA LEUCÈMIA LIMFÀTICA CRÒNICA I LA SEVA TERÀPIA 81 «11q deletions a new subset of B-cell chronic lymphocytic leukemia characterized by extensive nodal involvement and inferior prognosis». Blood, núm. 89, pàg. 2516-2522. FINCH, S. C.; M. S. LINET (1992). «Chronic leukaemias». Baillière s Clin Haematol., núm. 5, pàg. 27-56. FOON, K. A.; R. P. GALE (1988). «Clinical transformation of chronic lymphocytic leukemia». Nouv. Rev. Fr. Hematol., núm. 30, pàg. 385-388. FOON, K. A.; K. R. RAI; R. P. GALE (1990). «Chronic lymphocytic leukemia: new insights into biology and therapy». Ann. Int. Med., núm. 113, pàg. 525-539. GAHN, B.; C. SHAFER; J. NEEF; C. TROFF; M. FEURING-BUSKE; W. HIDDEMANN; B. WORMANN (1997). «Detection of trisomy 12 and RB-deletion in CD34+ cells of patients with B-chronic lymphocytic leukemia». Blood, núm. 89, pàg. 4274-4281. GOLAY, J.; M. LUPPI; S. SONGIA; C. PALVARINI; L. LOMBARDI; A. AIELLO; D. DELIA; K. LAM; D. H. CRAWFORD; A. BIONDI; T. BARBUI; A. RAMBALDI, M. INTRONA (1996). «Expression of A-myb, but not C-myb and B-myb is restricted to Burkitt s lymphoma, sIg+ B-acute lymphoblastic leukemia, and a subset of chronic lymphocytic leukemia». Blood, núm. 87, pàg. 1900-1911. GRUSS, H. J.; S. K. DOWER (1995). « Tumor necrosis factor ligand superfamily: involvement in the pathology of malignant lymphomas». Blood, núm. 85, pàg. 3378-3404. HAKIM, I.; G. RECHAVI; F. BROK-SIMONI; Z. GROSSMAN; N. AMARIGLIO; M. MANDEL; B. RAMOT; I. BEN-BASSAT; N. KATZIR (1993). «Analysis of rearranged immunoglobulin genes indicating a process of clonal evolution in chronic lymphocytic leukaemia». Br. J. Haematol., núm. 84, pàg. 436-442. HANADA, M.; D. DELIA; A. AIELLO; E. STADTMAUER; J. C. REED (1993). «Bcl-2 gene hypomethylation and high-level expression in B-cell chronic lymphocytic leukemia». Blood, núm. 82, pàg. 1820-1828. JULIUSSON, G.; G. GAHRTON (1993). «Cytogenetics in CLL and related disorders». Baillière s Clin Haematol., núm. 6, pàg. 821-848. JURLANDER, J (1998). «The cellular biology of B-cell chronic lymphocytic leukemia». Crit. Rev. Oncol. Hematol., núm. 27, pàg. 29-52. KAUFMANN, S. H.; S. DESNOYERS; Y. OTTAVIANO; N. E. DAVIDSON; G. G. POIRIER (1993). «Specific proteolytic cleavage of poly(ADP-ribose) polymerase: an early marker of chemotherapy-induced apoptosis.» Cancer Res., núm. 53, pàg. 3976-3985. KEATING. M. J.; H. KANTARJIAN; M. TALPAZ; R. J. REDMAN; H. KOLLER; B. BARLOGIE; W. VELASQUEZ; W. PLUNKETT; E. J. FREIREICH; K. B. MCCREDIE (1989). «Fludarabine: a new agent with major activity against chronic lymphocytic leukemia». Blood, núm. 74, pàg. 19-25. KITABAYASHI, A.; M. HIROKAWA; A. B. MIURA (1995). «The role of interleukin-10 (IL-10) in chronic B-lym-
phocytic leukemia: IL-10 prevents leukemic cells from apoptotic cell death». Int. J. Hematol., núm. 62, pàg. 99-106. KITADA, S.; J. ANDERSEN; S. AKAR; J. M. ZAPATA; S. TAKAYAMA; S. KRAJEWSKI; H. G. WANG; X. ZHANG; F. BULLRICH; C. M. CROCE; K. RAI; J. HINES; J. C. REED (1998). «Expression of apoptosis-regulating proteins in chronic lymphocytic leukemia: correlations with in vitro and in vivo chemoresponses». Blood, núm. 91, pàg. 3379-3389. KÖNIG, A.; L. WRAZEL; R. P. WARRELL; R. RIVI; P. P. PANDOLFI; A. JAKUBOWSKI; J. L. GABRILOVE (1997). «Comparative activity of melarsoprol and arsenic trioxide in chronic B-cell leukemia lines». Blood, núm. 90, pàg. 562-570. LAGNEAUX, L.; A. DELFORGE; D. BRON; C. DE BRUYN; P. STRYCKMANS (1998). «Chronic lymphocytic leukemic B cells but not normal B cells are rescued from apoptosis by contact with normal bone marrow stromal cells». Blood, núm. 91, pàg. 2387-2396. LIU, Y.; M. CORCORAN; O. RASOOL; G. IVANOVA; R. IBBOTSON; D. GRANDER; A. YENCAR; A. BARANOVA; V. KASHUBA; M. MERUP; X. WU; A. GARDINER; R. MULLENBACH; A. POLTARAUS; A. L. HULSTROM; G. JULIUSSON; R. CHAPMAN; M. TILLER; F. COTTER; G. GAHRTON; N. YANKOVSKY; E. ZABAROVSKY; S. EINHORN; D. OSCIER (1997). «Cloning of two candidate tumor supressor genes within a 10 kb region on chromosome 13q14, frequently deleted in chronic lymphocytic leukemia». Oncogene, núm. 15, pàg. 2463-2473. MAINOU-FOWLER, T.; V. A. CRAIG; J. A. COPPLESTONE; M. D. HAMON; A. G. PRENTICE (1994). «Interleukin-5 (IL-5) increases spontaneous apoptosis of B-cell chronic lymphocytic leukemia cells in vitro independently of bcl-2 expression and is inhibited by IL-4». Blood, núm. 84, pàg. 2297-2304. MAJOLINI, M. B.; M. M. D ELIOS; P. GALIENI; M. BONCRISTIANO; F. LAURIA; G. DEL PRETE; J. L. TELFORD; C. T. BALDARI (1998). «Expression of the T-cell-specific tyrosine kinase lck in normal B-1 cells and in chronic lymphocytic leukemia B cells». Blood, núm. 91, pàg. 3390-3396. MAPARA, M. Y.; R. BARGOU; C. ZUGCK; H. DOHNER; F. USTAOGLU; R. R. JONKER; P. H. KRAMMER; B. DORKEN (1993). «APO-1 mediated apoptosis or proliferation in human chronic B lymphocytic leukemia: correlation with bcl-2 oncogene expression». Eur. J. Immunol., núm. 23, pàg. 702-708. MCCONKEY, D. J.; J. CHANDRA; S. WRIGHT; W . PLUNKETT; T. J. MCDONNELL; J. C. REED; M. KEATING (1996). «Apoptosis sensitivity in chronic lymphocytic leukemia is determined by endogenous endonuclease content and relative expression of Bcl-2 and Bax». J. Immunol., núm. 156, pàg. 2624-2630. MEIJERINK, J. P. P (1997). «t(14;18), a journey to eternity». Leukemia, núm. 11, pàg. 2175-2187.
82 D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL MONTSERRAT, E.; C. ROZMAN (1995). «Chronic lymphocytic leukemia: Present status». Ann. Oncol., núm. 6, pàg. 219-235. MONTSERRAT, E.; F. BOSCH; C. ROZMAN (1997). «B-cell chronic lymphocytic leukemia: Recent progress on biology, diagnosis, and therapy». Ann. Oncol., núm. 8, pàg. 93-101. NEILSON, J. R.; R. AUER; D. WHITE; N. BIENZ; J. J. WATERS; J. A. WHITTAKER; D. W. MILLIGAN; C. D. FEGAN (1997). «Deletions at 11q identify a subset of patients with typical CLL who show consistent disease progression and reduced survival». Leukemia, núm. 11, pàg. 1929-1932. NEWCOMB, E. W.; L. S. RAO; S. S. GIKNAVORIAN; L. Y. LEE (1995) «Alterations of multiple supressor genes (p53 (17p13), p16NKA (9p21) and DBM (13q14) in B-cell chronic lymphocytic leukemia». Mol. Carcinog., núm. 14, pàg. 141-146. NEWCOMB, E. W.; S. EL ROUBY; A. THOMAS (1995). «A unique spectrum of p53 mutations in B-cell chronic lymphocytic leukemia distinct from that of other lymphoid malignancies». Mol. Carcinog., núm. 14, pàg. 227-232. O BRIEN, S.; A. GIGLIO; M. KEATING (1995). «Advances in the biology and treatment of B-cell chronic lymphocytic leukemia». Blood, núm. 85, pàg. 307-318. PANAYIOTIDIS, P.; K. GANESHAGURU; L. FORONI; A. V. HOFFBRAND (1995). «Expression and function of the FAS antigen in B chronic lymphocytic leukemia and hairy cell leukemia». Leukemia, núm. 9, pàg. 12271232. POLLIAK, A (1990). «12-O-tetradecanoyl phorbol-13-acetate (TPA) and its effect on leukaemic cells, in vitro. A review». Leuk. Lymp., núm. 3, pàg. 173-182. PU, Q. Q.; W. R. BEZWODA (1997). «Interleukin-4 prevents spontaneous in vitro apoptosis in chronic lymphatic leukaemia but sensitizes B-CLL cells to melphalan cytotoxicity». Br. J. Haematol., núm. 98, pàg. 413-417. RAGHOEBIER, S.; J. H. VAN KRIEKEN; J. C. KLUIN-NELEMANS; A. GILLIS; G. J. VAN OMMEN; A. M. GINSBERG; M. RAFFELD; P. M. KLUIN (1991). «Oncogene rearrangements in chronic B-cell leukemia». Blood., núm. 77, pàg. 1560-1564. REED, J. C (1995). «Regulation of apoptosis by Bcl-2 family proteins and its role in cancer and chemoresistance». Curr. Opin. Oncol., núm. 7, pàg. 541-546. REED, J. C (1997). «Double identity for proteins of the Bcl-2 family». Nature, núm. 387, pàg. 773-776. REED. J. C (1998). «Molecular biology of chronic lymphocytic leukemia». Sem. Oncol., núm. 25, pàg. 11-18. REITTIE, J. E.; K. L. YONG; P. PANAYIOTIDIS; A. V. HOFFBRAND (1996). «Interleukin-6 inhibits apoptosis and tumour necrosis factor induced proliferation of B-chronic lymphocytic leukaemia». Leuk. Lymphoma., núm. 22, pàg. 83-90.
RICKINSON, A. B.; S. FINERTY; M. A. EPSTEIN (1982). «Interaction of Epstein-Barr virus with leukaemic cells in vitro. I. Abortive infection and rare cell line establishment from chronic lymphocytic leukemic cells». Clin. Exp. Immunol., núm. 50, pàg. 347-354. ROBERTSON, L. E.; S. CHUBB; R. E. MEYN; M. STORY; R. FORD; W. N. HITTELMAN; W. PLUNKETT (1993). «Induction of apoptotic cell death in chronic lymphocytic leukemia by 2-chloro-2 -deoxyadenosine and 9-b-D-arabinosyl-2-fluoradenine». Blood, núm. 81, pàg. 143-150. ROSENBERG, C. L.; E. WONG; E. M. PETTY; A. E. BALE; Y. TSUJIMOTO; N. L. HARRIS; A. ARNOLD (1991) «PRAD1, a candidate BCL1 oncogene: Mapping and expression in centrocytic lymphoma». Proc. Natl. Acad. Sci. USA, núm. 88, pàg. 9638-9642. ROZMAN. C.; E. MONTSERRAT (1995). «Chronic lymphocytic leukemia». N. Engl. J. Med., núm. 333, pàg. 10521057. SALVENSEN, G. S.; V. M. DIXIT (1997). «Caspases: intracellular signaling by proteolysis». Cell, núm. 91, pàg. 443-446. SCHATTNER, E. J.; J. MASCARENHAS; I. REYFMAN; M. R. Y. KOSHY; C. WOO; S. M. FRIEDMAN; M. K. CROW (1998). «Chronic lymphocytic leukemia B cells can express CD40 ligand and demonstrate T-cell type costimulatory capacity». Blood, núm. 91, pàg. 2689-2697. SCHENA, M.; L. G. LARSSON; D. GOTTARDI; G. GAIDANO; M. CARLSSON; K. NILSSON; F. CALIGARIS-CAPPIO (1992). «Growth-and differentiation-associated expression of bcl-2 in B-chronic lymphocytic leukemia cells». Blood, núm. 79, pàg. 2981-2989. SIMONIAN, P. L.; D. A. M. GRILLOT; G. NUÑEZ (1997). «Bcl2 and Bcl-XL can differentialy block chemotherapy-induced cell death». Blood, núm. 90, pàg. 1208-1216n. SORENSEN, J. M.; D. A. VENA; A. FALLAVOLLITA; H. G. CHUN; B. D. CHESON (1997). «Treatment of refractory chronic lymphocytic leukemia with fludarabine phosphate via the group C protocol mechanism of the National Cancer Institute: five-year follow-up report». J. Clin. Oncol., núm. 15, pàg. 458-465. TÖTTERMAN, T. H.; K. NILSSON; C. SUNDSTROM (1980). «Phorbol ester induced differentiation of chronic lymphocytic leukemia cells». Nature, núm. 288, pàg. 176-178. TRENTIN, L.; A. CERUTTI; R. ZAMBELLO; R. SANCRETTA; C. TASSINARI; M. FACCO; F. ADAMI; F. RODEGHIERO; C. AGOSTINI; G. SEMENZATO (1996). «Interleukin-15 promotes the growth of leukemic cells of patients with B-cell chronic lymphoproliferative disorders». Blood., núm. 87, pàg. 3327-3335. ZHA, J.; H. HARADA; K. OSIPOV; J. JOCKEL; G. WAKSMAN; S. J. KORSMEYER (1997). «BH3 domain of BAD is required for heterodimerization with BCL-XL and
BASES MOLECULARS DE LA LEUCÈMIA LIMFÀTICA CRÒNICA I LA SEVA TERÀPIA 83 pro-apoptotic activity». J. Biol. Chem., núm. 272, pàg. 24101-24104. ZINZANI, P. L.; P. TOSI; G. VISANI; G. MARTINELLI; P. FARABEGOLI; M. BUZZI; E. OTTAVIANI; M. SALVUCCI; M. BEN-
DANDI; A. ZACCARIA-A; S. TURA (1994). «Apoptosis induction with three nucleoside analogs on freshly isolated B-chronic lymphocytic leukemia cells». Am. J. Hematol., núm. 47, pàg. 301-306.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 85-95
ALTERACIONS MOLECULARS EN EL CARCINOMA HEPATOCEL·LULAR ROSA MIQUEL1, LORETO BOIX2 I JORDI BRUIX2 Departament d Anatomia Patològica i 2Servei d Hepatologia. Hospital Clínic i Provincial. Barcelona.
1
Adreça per a la correspondència: Jordi Bruix. Servei d Hepatologia. Hospital Clínic i Provincial. C/Villarroel, 170. 08036 Barcelona.
RESUM Els mecanismes moleculars implicats en el desenvolupament de l hepatocarcinoma no estan encara ben definits. Alguns autors creuen que l inici podria estar associat a un augment de mutacions en el DNA generades per l acció de molècules relacionades amb la resposta inflamatòria-regenerativa secundària a l efecte lesiu hepatocel·lular de virus o a la ingesta alcohòlica. Quan aquestes mutacions impliquin gens relacionats a la reparació del DNA o a gens responsables del control dels processos de proliferació cel·lular i/o dels mecanismes que protegeixen la cèl·lula de la transformació neoplàstica, es permetrà el desenvolupament de la lesió tumoral, en un context adequat. Mutacions de p53 o la inactivació de la funció de la proteïna que codifica són troballes constants en la major part de tumors associats etiològicament a la ingesta d aflatoxines i a la infecció pel virus de l hepatitis B, i s han relacionat a un avantatge de creixement de les cèl·lules amb aquesta alteració. L adquisició de noves alteracions genètiques permetrà posteriorment la progressió i disseminació tumoral. En els darrers anys s han descrit nombroses alteracions genètiques en aquests tumors, l estudi de les quals és indispensable per a un millor coneixement de la carcinogènesi hepàtica, si bé cal precisar quin és el seu significat epidemiològic, clínic i histopatològic. SUMMARY The molecular mechanisms associated with hepatocellular carcinoma are not well defined. Some authors have related the initial steps of cancer development to the generation of DNA mutations by molecules associated to the inflammatory-regenerative response due to
86 R. MIQUEL, L. BOIX I J. BRUIX
the hepatocellular injury caused by viruses or ethanol intake. When these mutations affect genes responsible for DNA reparation or genes implicated in the cellular proliferation control and/or protective mechanisms against neoplastic transformation, the development of the tumoral lesion will be allowed. p53 mutations or protein function inactivation are constant findings in most of the tumors related to aflatoxins and hepatitis B virus, and this has been shown to provide a growth advantage. The sequential acquisition of new genetic abnormalities by these cells will permit tumor progression and dissemination. The study of the high number of chromosomal changes that have been described in the last few years in hepatocellular carcinomas will help to understand the hepatic oncogenic process and in the future, the epidemiological, clinical and biological consequences of these abnormalities will be depicted. Keywords: Hepatocellular carcinoma genetic abnormalities carcinogenesis INTRODUCCIÓ El carcinoma hepatocel·lular (CHC) és la neoplàsia primària més freqüent del fetge: constitueix més del 90 % dels tumors malignes primaris d aquest òrgan. Assenta més freqüentment sobre la cirrosi hepàtica i té una alta taxa de mortalitat (Calvet et al., 1989). S associa epidemiològicament al consum prolongat d aliments contaminats amb aflatoxines, a la infecció crònica pels virus de l hepatitis B (VHB) i C (VHC) i al consum prolongat d etanol, condicions que tenen la capacitat d induir lesions inflamatòries cròniques sobre els hepatòcits, fet que esdevé un factor de risc per al CHC. Actualment, gràcies a l avanç de l ecografia, aquests tumors es poden detectar en estadis inicials de desenvolupament, fet que ha permès observar que hi ha una marcada heterogeneïtat en l evolució clínica d aquesta neoplàsia (Ebara et al., 1986; Barbara et al., 1992). En aquest sentit, el CHC s ha de considerar com un bon model per a l estudi de les diferents passes que caracteritzen la transformació maligna i l evolució tumoral. L estudi de les bases moleculars d aquests processos es fonamenta en dos punts bàsics: la identificació de les alteracions de la proliferació cel·lular i la determinació de les altera-
cions genètiques associades a la capacitat invasiva i a la disseminació metastàtica. Aquestes alteracions es caracteritzen per l adquisició de múltiples canvis en el genoma de les cèl·lules tumorals, alguns dels quals seran d aparició precoç mentre que d altres apareixeran tardanament en l evolució del tumor. En el CHC no es coneixen encara els mecanismes exactes de carcinogènesi, si bé les nombroses alteracions genètiques descrites en els darrers anys han permès aprofundir una mica més en el coneixement d aquesta neoplàsia. Aquesta revisió resumeix les troballes dels darrers anys sobre la patogènesi dels hepatocarcinomes, especialment des del punt de vista de l anàlisi molecular de les alteracions dels mecanismes de control del cicle cel·lular i de les anomalies cromosòmiques lligades a la progressió tumoral, com també el seu lligam amb la lesió morfològica hepàtica. MECANISMES D ALTERACIÓ GENÈTICA ASSOCIATS AL CHC La base morfològica sobre la qual assenten la majoria de CHC és la cirrosi hepàtica, a partir d una malaltia crònica de llarg
ALTERACIONS MOLECULARS EN EL CARCINOMA HEPATOCEL·LULAR 87
temps d evolució. Les diferents etiologies associades a aquesta afecció tenen en comú l efecte lesiu crònic sobre els hepatòcits, que desencadena una resposta inflamatòria persistent amb un constant procés de destrucció-regeneració cel·lular (Okuda et al., 1992; Behrns, 1997). Probablement sota aquesta base inflamatòria-regenerativa la fallada d alguns dels mecanismes encarregats del control de la proliferació cel·lular i/o dels mecanismes que protegeixen la cèl·lula de la transformació neoplàstica permetrà el desenvolupament de la lesió tumoral. Els tumors humans mostren gran nombre d alteracions cromosòmiques i mutacions, per la qual cosa alguns autors han proposat la hipòtesi que el càncer es manifestaria perque té un fenotip mutador que li conferiria inestabilitat genètica i que resultaria en una cascada de mutacions, algunes de les quals permetrien a la cèl·lula escapar dels mecanismes de regulació a què està normalment sotmesa (Loeb, 1994; Leach, 1993). Estudis recents que demostren inestabilitat dels microsatèl·lits donen suport a aquesta hipòtesi (Ionov et al., 1993). La implicació de mutacions en gens relacionats a la reparació d errors en el DNA durant la replicació podria ser el punt inicial en el procés carcinogènic. La generació de radicals lliures d oxigen pel procés inflamatori associat a la infecció crònica pels VHB i VHC és un dels mecanismes proposats com a origen de la lesió del DNA cel·lular i per tant un probable origen de mutacions (Loeb, 1997). Probablement l inici tumoral parteix d una cèl·lula que guanya avantatge de creixement sobre les cèl·lules normals i gradualment forma clons més grans. Cèl·lules individuals d aquests clons poden patir al seu torn més canvis mutacionals i seleccionar-se n de noves amb major potencial agressiu. Posteriorment, l activació de protooncogens (per mutació o amplificació) i la seva sobreexpressió, afegi-
da a alteracions de gens supressors tumorals (mutació i deleció) comportarien la progressió neoplàstica. En els darrers anys, mitjançant tècniques de citogenètica i de biologia molecular s han pogut establir algunes de les alteracions cromosòmiques que caracteritzen el CHC, moltes de les quals impliquen un determinat gen diana (Zhang et al., 1990; Boige et al., 1997; Marchio et al., 1997). Alguns d aquests gens formen part del procés de control de la proliferació cel·lular i d altres intervenen en funcions cel·lulars diverses, entre elles els mecanismes de defensa contra cèl·lules tumorals. Els mecanismes de defensa de l hoste tenen un paper fonamental en el desenvolupament de la neoplàsia. Aquests mecanismes inclouen l acció de: gens supressors tumorals, en especial p53; els factors supressors del creixement tals com el factor transformant del creixement b1 (TGFb1); la resposta cel·lular citotòxica duta a terme per macròfags i limfòcits T citotòxics CD8+; la resposta humoral sèrica, i també l inici de resposta antitrombòtica als trombes tumorals (Tabor, 1997). El possible paper dels gens diana en l oncogènesi es resumeix en els següents apartats. 1. Alteracions dels mecanismes de control de la proliferació El creixement cel·lular és el resultat del balanç entre proliferació i mort cel·lular, processos que estan íntimament relacionats entre si en condicions normals i que es desregulen en el càncer. Els estudis que han avaluat l activitat proliferativa en el CHC mitjançant tècniques immunohistoquímiques que determinen l antigen de proliferació nuclear (PCNA), els AgNOR i el Ki-67, o amb el càlcul de la fracció proliferativa de la població cel·lular tumoral mitjançant citometria de flux, han mostrat un augment de
88 R. MIQUEL, L. BOIX I J. BRUIX
la proliferació cel·lular que acompanya el creixement tumoral i la desdiferenciació de les cèl·lules neoplàstiques. Alguns autors han correlacionat la intensitat de la proliferació i el pronòstic dels malalts (Soini et al., 1998; Ng et al., 1994). La proliferació cel·lular està regulada per factors de creixement que mitjançant la unió als seus receptors específics inicien o activen el procés en cascada de senyals que en darrer terme activaran la maquinària del cicle cel·lular (CC). S ha descrit la sobreexpressió del factor de creixement a (TGF-a) (Collier et al., 1993; Jaskiewicz et al., 1995; Morimitsu et al., 1995), el factor de creixement epidèrmic (EGF) (Motoo et al., 1991), el factor de creixement fibroblàstic (Ogasawara et al., 1996), el factor de creixement insulínic (Nardone et al., 1996) i c-met (el receptor de creixement hepatocitari) (Boix et al., 1994) i alguns autors han trobat correlació significativa entre aquesta sobreexpressió i la proliferació hepatocitària. Les hormones esteroides tenen un paper en la promoció del creixement hepatocitari. El seu mecanisme d acció, però, estaria en relació a la unió a un receptor, el qual està absent o en baixes concentracions en gran part de tumors, o pot estar mutat (Boix et al., 1993; Villa et al., 1995; Boix et al., 1995). Aquest fet explicaria la manca d utilitat terapèutica observada amb antiandrògens o antiestrògens, que en un principi es va pensar que podrien ser útils als pacients amb CHC (Bruix et al., 1997). El TGF-b té acció inhibitòria del creixement tumoral; forma part d un dels mecanismes de defensa de l hoste (Tabor, 1997). Nivells elevats d aquest marcador, proporcionals al grau de fibrosi, s han detectat en pacients amb processos inflamatoris hepàtics. En malalts amb CHC els nivells també estan incrementats (Bedossa et al., 1995). La seva funció biològica encara no és ben coneguda, però un dels mecanismes pels quals
actuaria seria a través de l acció sobre p53. L activació del CC seguint els senyals apropiats a través de factors de creixement requereix l activació de determinats gens, alguns en les fases inicials del procés i d altres en les fases més tardanes. El mecanisme principal de control recau en els complexos formats per les ciclines i les cinases dependents de ciclines (cdk). L acció d aquests elements depèn de la seva síntesi i degradació durant les diferents fases del CC i de l activitat de cada complex ciclina-cdk. Aquests complexos estan a la vegada regulats per inhibidors específics de les cdk com són p27, p21, p15, p16 (Hartwell et al., 1994; Okayama et al., 1996). Punts de control o checkpoints situats en diferents moments del procés en controlen la qualitat, de manera que si les condicions requerides per a la proliferació no són les adequades el procés es pot avortar en l espera d aconseguir els requeriments necessaris. Si aquests no apareixen, la cèl·lula és desviada cap al procés de mort cel·lular programada o apoptosi, que està regulat pel gen supressor tumoral p53. Aquest sistema és un dels punts de defensa contra la proliferació de cèl·lules anormals i aporta la base biològica per a l efecte d alguns tractaments antineoplàstics amb l intent de produir dany cel·lular genètic i mort (Harris, 1996). Els elements de control que participen en la regulació de la transició G1/S semblen els principals candidats a tenir un paper en l oncogènesi, atès que alteracions en el sistema de regulació en aquest punt permetran a la cèl·lula neoplàstica proliferar independentment dels senyals externs abans esmentats. D altres importants reguladors del CC són Rb i ciclina-D1. Estudis recents demostren que l alteració d algun o de diversos d aquests elements està clarament associada a progressió tumoral i a un pitjor pronòstic en determinats tumors com ara limfomes i carcinomes de laringe i del tracte digestiu (Caldas et al., 1994; Pinyol
ALTERACIONS MOLECULARS EN EL CARCINOMA HEPATOCEL·LULAR 89
et al., 1997). L alteració d aquests factors també sembla implicada en l hepatocarcinogènesi. p53(17q13) és el gen més freqüentment alterat en el càncer. En àrees geogràfiques endèmiques per CHC, on l aflatoxina és un important agent etiològic del CHC, les mutacions de p53 es troben en el 50 % dels tumors. En aquest subgrup de malalts la mutació de p53, concretament la transversió G(r)T en el codó 249, és freqüent en estadis inicials del desenvolupament tumoral, fet que implica aquesta molècula com a possible iniciadora del procés de transformació maligne (Hsu et al., 1991, Bressac et al., 1991; Scorsone et al., 1992). La freqüència de mutacions de p53 en la població occidental és molt baixa, la qual cosa suggereix que el mecanisme d inactivació de p53 depèn d altres factors com ara la unió a proteïnes virals. A diferència del que passa en altres tumors on la sobreexpressió de p53 es correspon a la presència d alteracions en el gen, en el CHC, malgrat que la sobreexpressió de p53 es detecta fins en un 60 % dels casos, només la meitat d aquests mostren mutació del gen (Goldblum et al., 1993; Bourdon et al., 1995). La integració del VHB en el genoma de les cèl·lules de l hepatocarcinoma en pacients portadors del VHB és una troballa freqüent que es considera essencial en l hepatocarcinogènesi en aquest grup de malalts. S acompanya de microdelecions del DNA o d altres alteracions cromosòmiques com translocacions, inversions i duplicacions (Henderson et al., 1988; Takada et al., 1990). S ha trobat en gairebé tots els cromosomes, per la qual cosa sembla realitzar-se a l atzar, encara que en alguns casos aquests llocs d integració estan en relació a gens coneguts associats a factors de creixement, o a cinases com la ciclina A, que actua de regulador del CC en les transicions G1/S i G2/M (Wang et al., 1990). El VHB sembla que actua en el desenvolupament del CHC mitjançant
l expressió de la proteïna X del VHB (HBx), que entre altres funcions intervé en la transcripció i transactivació gènica, en l activació de determinades vies de senyals intracel·lulars i en la inducció i transformació neoplàstica in vitro, i interfereix en els mecanismes d acció de p53 tant en la reparació del DNA com en l acció apoptòtica, així com en la desregulació de punts control del cicle cel·lular. L acció de HBx sobre p53 és per tant un altre mecanisme pel qual p53 no pot realizar la seva funció biològica sense que existeixin alteracions en el seu gen (Wang et al., 1997). Estudis recents suggereixen que les alteracions en p53 confereixen un avantatge de creixement en els hepatòcits però no actuen directament en la transformació maligne (Dumenco et al., 1995). Aquestes dades recolzen la idea que es requereix la presència d alteracions de diferents factors en la transformació neoplàstica i que no és suficient l alteració només d un o de pocs. S han detectat pèrdues de material genètic en 17p en aproximadament el 50 % dels CHC estudiats. El locus del gen p53 és un dels llocs afectats i sol associar-se a la presència de mutacions en l al·lel restant. La presència de pèrdues genètiques d aquest gen s observen en fases tardanes del desenvolupament del tumor, la qual cosa suggereix que estan associades a la progressió més que no a l inici; es troben més freqüentment en tumors pobrament diferenciats i de mida gran, amb un fenotip més agressiu que es correlacionarà a un pitjor pronòstic. Aquest fet fa difícil de diferenciar si el pitjor pronòstic és per l alteració de p53 o perquè el tumor és en un estadi avançat on les mutacions són més freqüentment observades. En aquest sentit, estudis de clonalitat han mostrat heterogeneïtat genètica en clons cel·lulars d un mateix nòdul hepàtic, que reflecteixen probablement diferents fases de la progressió tumoral (Murakami et al., 1991; Oda et al., 1994).
90 R. MIQUEL, L. BOIX I J. BRUIX
A diferència del VHB, el VHC, associat també a un major risc de patir un CHC, no disposa de transcriptasa inversa per integrar-se en el DNA cel·lular i per tant la seva acció lesiva genètica ha de ser diferent. El mecanisme oncogènic d aquest és ara per ara desconegut. p21/Waf1 és un gen implicat en els mecanismes de reparació del DNA, en la diferenciació cel·lular i en l envelliment (El Deiry et al., 1993; Harper et al., 1993; Misser et al., 1995). Està induït per la proteïna p53 normal però no la mutada. D acord amb estudis experimentals li ha estat proposat un rol oncogènic sobre la base del seu control per p53, on la sobreexpressió pot suprimir el creixement tumoral. La disminució de la seva funció, reportada en el CHC, s ha vist però lligada a la funció de p53, i estaria associada a una p53 anormal i no a una acció intrínseca de p21 (Hui et al., 1997). El gen inhibidor del cicle cel·lular Rb (13q14) és un dels més estudiats en el CHC. La inactivació de Rb és menys freqüent que la de p53, però sembla tenir un paper en l hepatocarcinogènesi. Pèrdua de l heterozigosi de Rb, amb pèrdues en la regió 13q, s ha detectat en més del 50 % dels CHC; s associa a pèrdua de l expressió de la seva proteïna (pRb) (Wang et al., 1988; Walker et al., 1991; Zhang et al., 1994). L acció de Rb és inhibida en condicions normals per fosforilació mitjançant el complex cdk/ciclina D1. Junt amb la pèrdua de la funció del gen per mutació o deleció, la sobreexpressió de ciclina D1 que actuaria directament sobre la pRb seria un altre mecanisme pel qual Rb no podria efectuar la seva regulació del CC i permetria la proliferació incontrolada. Amplificació i sobreexpressió del gen de la ciclina-D1 (11q13) s ha detectat en aproximadament el 10 % dels CHC (Zhang et al., 1993; Nishida et al., 1994; Jares et al., 1994; Jares et al., 1996). Un altre dels gens supressors tumorals implicats en el control del CC és p16. Muta-
cions de p16 són poc freqüents en CHC; se n han descrit en casos familiars amb alteracions genètiques hereditàries (Kita et al., 1996; Hui et al., 1996). 2. Apoptosi En tumors i també en el CHC es troba un increment en el nivell d apoptosi acompanyant l augment del nivell de proliferació i el balanç entre proliferació i apoptosi, cosa que suggereix que té un paper pronòstic en CHC (Hino et al., 1996; Soini et al., 1996; Grasl-Kraupp et al., 1997). Aquest increment de l apoptosi pot ser una mesura protectora enfront de l augment del creixement cel·lular o de l existència d alteracions en el genoma, o bé pot també formar part del mateix procés oncogènic. El gen p53 dirigeix l apoptosi de cèl·lules que contenen alteracions genètiques. Addicionalment també actua modulant l expressió del gen de la resistència a múltiples fàrmacs, per la qual cosa la seva inactivació pot ser la responsable de la manca d eficàcia del tractament quimioteràpic en pacients amb aquesta neoplàsia. Per altra banda l apoptosi pot ser també promoguda per altres estímuls tant externs com interns. En aquest sentit, els mecanismes que controlen la inflamació, la proliferació cel·lular i l apoptosi estan fortament interrelacionats i estaran lligats a una sèrie de fets que actuen simultàniament en la cèl·lula (Liu et al., 1996). Altres factors com el receptor del factor de creixement insulínic (IGF) poden blocar l apoptosi induïda per altres elements com el TGF-b (Tanaka et al., 1996). En el CHC són freqüents les pèrdues al·lèliques del cromosoma 6q i també mutacions de l al·lel restant en el gen M6P/IGF2R (manosa 6-fosfat/ receptor del factor II del creixement insulin-like), per la qual cosa es creu que pot ser un gen supressor tumoral en
ALTERACIONS MOLECULARS EN EL CARCINOMA HEPATOCEL·LULAR 91
l hepatocarcinoma. La pèrdua de material en el locus d aquest gen podria ser una alteració precoç en la carcinogènesi hepàtica (De Souza et al., 1995a; De Souza et al., 1995b). La proteïna que codifica intervé en fenòmens de transport intracel·lular, en l activació del TGF-b i en la degradació del factor de creixement 2 insulínic que és un mitogen amb expressió elevada en determinades neoplàsies. L apoptosi es modula pels gens de la família Bcl (Reed, 1994; Vaux et al., 1996). En els hepatòcits i el CHC, però, aquest grup no sembla relacionat de manera rellevant a l apoptosi, i els grups de Bclx i Bax serien els responsables d aquest procés (Terada et al., 1996; Higaki et al., 1996). 3. Invasió i metàstasi El creixement neoplàstic, a més de per l augment de la proliferació, es caracteritza per la capacitat d infiltració del teixit circundant i de disseminació a distància pel sistema vascular. Actualment s accepta el model d invasió i metàstasi en diverses fases, entre les quals hi ha la separació de les cèl·lules de la massa tumoral, la capacitat d invasió local del teixit normal amb la conseqüent degradació de la matriu extracel·lular (MEC) i finalment la migració cel·lular a distància, prèvia penetració del sistema vascular (Bernstein et al., 1994). Addicionalment es requereix un procés de neoangiogènesi per aportar al tumor els nutrients necessaris. En totes aquestes fases participen molècules, moltes d elles enzims, com metaloproteïnases, catepsines, cadherines, etc. Els estudis sobre la seva participació en el CHC són limitats. La més estudiada es la E-cadherina. Estudis recents mostren que la manca d expressió de la E-cadherina, proteïna implicada en els processos d adhesió cel·lular, és una dada íntimament associada a tumors
avançats i disseminació i que confereix capacitat de disseminació al tumor. Aquesta proteïna està codificada per un gen situat en el braç curt del cromosoma 16. En un 54 % dels CHC es troben pèrdues de la regió 16p21-24 i en un 64 % hemizigosi d aquest gen, que es correlaciona amb una disminució de l expressió de la proteïna (Tsuda et al., 1990; Slagle et al., 1993). La inactivació del gen i la no expressió de la proteïna es pensa que poden intervenir en la carcinogènesi hepàtica, ja que és un possible gen supressor de tumors associat a la disseminació en diferents tumors humans (Umbas et al., 1992; Pignatelli et al., 1993; Lipponen et al., 1993; Bringuier et al., 1993). Per a l existència de metàstasis cal que les cèl·lules neoplàstiques que es deslliguen de la massa tumoral sobrevisquin en la circulació, es puguin adherir als elements vasculars i d aquí passar al teixit receptor i envair-lo. En aquest darrer punt tindrà un paper important l eficàcia de la defensa del teixit hoste. La presència de cèl·lules circulants es reflecteix en el CHC per la detecció en sang perifèrica de mRNA específic per a les cèl·lules neoplàstiques (mRNA de a-fetoproteïna (AFP)) (Matsumura et al., 1994). La detecció de mRNA d AFP es correlaciona a l estadi tumoral i s ha descrit que els tractaments invasius aplicats a malalts amb CHC provoquen una alliberació transitòria de cèl·lules malignes (Boix et al., 1996). Malgrat aquestes troballes, aquesta alliberació cel·lular iatrogènica no sembla associar-se a un increment de l extensió extrahepàtica, fet que implica que la disseminació tumoral no és només un procés purament mecànic d alliberament de cèl·lules sinó que requereix la modulació de gens estretament relacionats al procés metastàtic com l nm23. Aquest és un gen supressor de metàstasis amb un mecanisme d acció no ben conegut. S ha vist que la seva sobreexpressió en diversos tumors, entre ells el CHC, es correlaciona a un
92 R. MIQUEL, L. BOIX I J. BRUIX
baix potencial metastàtic i per tant a un pronòstic més favorable després del tractament (Boix et al., 1994; Iizuka et al., 1995). LESIONS NODULARS HEPÀTIQUES I CLONALITAT De manera similar a la que s ha establert en altres carcinomes, s ha intentat identificar una seqüència carcinogènica morfològica des del teixit hepàtic normal al neoplàstic. L exemple més ben estudiat és el del carcinoma colorectal, on els canvis genètics associats a la transformació neoplàstica estan associats a uns canvis fenotípics clarament reconeguts histològicament (Fearon et al., 1990; Campo, 1996). En el fetge, aquesta seqüència està representada morfològicament per l existència de lesions benignes associades al CHC. Els nòduls regeneratius de la cirrosi i els nòduls displàstics són les lesions hepàtiques més importants proposades com a precursores. La hipòtesi de la seva natura preneoplàstica està recolzada clínicament, histològicament i molecularment. El seguiment clínic de lesions nodulars hepàtiques catalogades d hiperplàsia adenomatosa ha mostrat l evolució a neoplàsia maligna al llarg del temps (Takayama et al., 1990). La troballa microscòpica d aquestes lesions en la perifèria de l hepatocarcinoma és un fet comú en l estudi morfològic d aquest tumor, així com el reconeixement de clonalitat en cèl·lules que morfològicament encara no mostren un fenotip maligne. Estudis recents han demostrat poblacions cel·lulars monoclonals en més del 70 % dels nòduls displàstics i també en nòduls cirròtics, fet que suggereix que aquestes lesions han acumulat ja un conjunt d alteracions genètiques comparable als carcinomes, sense mostrar encara el fenotip maligne (Aihara et al., 1994; Aihara et al., 1996; Paradis et al., 1998). S especula que
una sola cèl·lula en una població monoclonal podria incorporar canvis genètics addicionals que l abocarien a un canvi fenotípic que seria clínicament o morfològicament detectable com ho són els nòduls displàstics i finalment el carcinoma. Segons aquestes troballes s ha de plantejar el procés cirròtic com una lesió realment preneoplàstica en el sentit de clonalitat demostrada. CONCLUSIONS Per estudis de ploïdia del DNA, citogenètica i d hibridació genètica comparativa s han pogut determinar un gran nombre d alteracions genètiques en el CHC, alteracions que mostren sobretot pèrdua d heterozigosi i delecions cromosòmiques i amb menys freqüència amplificacions gèniques. La caracterització d aquestes alteracions associades al CHC és una etapa indispensable per a una millor comprensió de la carcinogènesi hepàtica. La recerca sistemàtica en tumors en diferents estadis i en les lesions preneoplàstiques permetrà establir l ordre cronològic dels esdeveniments genètics en el curs de la progressió tumoral i ajudar a diferenciar subgrups de pacients i, per tant, establir indicacions terapèutiques més concretes i orientades en cada cas i potser diferents entre diferents malalts. BIBLIOGRAFIA AIHARA, T. [et al.] (1994). «Clonal analysis of regenerative nodules in hepatitis C virus-induced liver cirrhosis». Gastroenterol, núm. 107, pàg. 1805-1811. AIHARA, T. [et al.] (1996). «Clonal analysis of precancerous lesion of hepatocellular carcinoma». Gastroenterol, núm. 111, pàg. 455-461. BARBARA, L.; L. BENZI; S. GAIANI [et al.] (1992). «Natural history of small untreated hepatocellular carcinoma in cirrhosis: a multivariate analysis of prognostic factors of tumor growth rate and patient survival». Hepatol; núm. 16, pàg. 132-137.
ALTERACIONS MOLECULARS EN EL CARCINOMA HEPATOCEL·LULAR 93 BEDOSSA, P.; E. PELTIER; B. TERRIS [et al.] (1995). «Transforming growth factor-beta 1 (TGF- beta 1) and TGFbeta 1 receptors in normal, cirrhotic and neoplastic human livers». Hepatology, núm. 21, pàg. 760-766. BEHRNS, K. E.; A. BRENNER (1997). «Biochemical and molecular basis of hepatic regeneration». A: Arroyo, V.; Bosch, J.; Bruguera, M.; Rodés, J. Therapy in liver diseases. Barcelona. Masson, pàg. 197-209. BERNSTEIN, L. R.; L. LIOTTA (1994). «Molecular mediators of interactions with extracellular matrix components in metastasis and angiogenesis». Curr Op in Oncol, núm. 6, pàg. 106-113. BOIGE, V.; LAURENT-PUIG (1997). «Altérations génétiques associées au carcinome hépatocellulaire». Gastroenterol Clin Biol, núm. 21, pàg. 34-44. BOIX, L.; J. BRUIX; A. CASTELLS [et al.] (1993). «Sex hormone receptors in hepatocellular carcinoma». J Hepatol, núm. 17, pàg. 187-191. BOIX, L.; J. L. ROSA; F. VENTURA [et al.] (1994). «C-met mRNA overexpression in human hepatocellular carcinoma». Hepatology, núm. 19, pàg. 88-91. BOIX, L.; J. BRUIX; E. CAMPO [et al.] (1994). «nm23-H1 expression and disease recurrence after surgical resection of small hepatocellular carcinoma». Gastroenterol, núm. 107, pàg. 486-491. BOIX, L.; A. CASTELLS; J. BRUIX [et al.] (1995). «Androgen receptors in hepatocellular carcinoma and surrounding liver: relationship with tumor size and recurrence rate after surgical resection». J Hepatol, núm. 22, pàg. 616-622. BOIX, L.; J. BRUIX; A. CASTELLS [et al.] (1996). «Circulating mRNA for alpha-fetoprotein in patients with hepatocellular carcinoma. Evidence of tumor dissemination after transarterial embolization». Hepatol, núm. 24, pàg. 349 (abstr.) BOURDON, J. C.; A. D ERRICO; P. PATERLINI [et al.] (1995). «P53 protein accumulation in European hepatocellular carcinoma is not always dependent on p53 gene mutation». Gastroenterol, núm. 108, pàg. 11761182. BRESSAC, B.; M. KEW; J. WANDS [et al.] (1991). «Selective G to T mutations of p53 gene in hepatocellular carcinoma from southern Africa». Nature, núm. 350, pàg. 429-431. BRINGUIER, P. P.; R. UMBAS; H. E. SCHAAFSMA [et al.] (1993). «Decreased E-cadherin immunoreactivity correlates with poor survival in patients with bladder tumors». Cancer Res, núm. 53, pàg. 3241-3245. BRUIX, J. (1997). «Treatment of hepatocellular carcinoma». Hepatology, núm. 2, pàg. 259-262. CALDAS, C.; S. A. HAHN; L. T. DA COSTA [et al.] (1994). «Frequent somatic mutations and homozigous deletions of the p16(MTS1) gene in pancreatic adenocarcinoma». Nat Genet; núm. 8, pàg. 27-32. CALVET, X.; J. BRUIX; P. GINÈS [et al.] (1990). «Prognostic factors of hepatocellular carcinoma in the West: a
multivariate analysis in 206 patients». Hepatol, núm. 12, pàg. 753-760. CAMPO, E. (1996). «Mecanismos moleculares de la transformación y progresión del carcinoma colorrectal». Med Clin (Barc), núm. 107, pàg. 669-676. COLLIER, J. D.; K. GUO; W. J. GULLIK [et al.] (1993). «Expression of transforming growth factor alpha in human hepatocellular carcinoma». Liver, núm. 13, pàg. 151-155. DE SOUZA, A.; G. HANKINS; M. WASHINGTON [et al.] (1995a). «Frequent loss of heterozigosity on 6q at the mannose 6-phosphate/insulin-like growth factor II receptor locus in human hepatocellular tumors». Oncogene, núm. 10, pàg. 1725-1729. DE SOUZA, A.; G. HANKINS; M. WASHINGTON [et al.] (1995b). «M6P/IGF2R gene is mutated in human hepatocellular carcinomas with loss of heterozigosity». Nat Genet, núm. 11, pàg. 447-449. DUMENCO, L.; D. OGUEY; J. WU [et al.] (1995). «Introduction of a murine p53 mutation corresponding to human codon 249 into a murine hepatocyte cell line results in growth advantage, but not in transformation». Hepatology, núm. 22, pàg. 1279-1288. EBARA, M.; M. OHTO; T. SHINAGAWA [et al.] (1986). «Natural history of hepatocellular carcinoma smaller than three centimeters complicating cirrhosis. A study in 22 patients». Gastroenterol, núm. 90, pàg. 289-298. EL DEIRY, W.; T. TOKINO; V. E. VELCULESCU [et al.] (1993). «Waf-1, a potential mediator of p53 tumor supression». Cell; núm. 75, pàg. 817-825. FEARON, E. R.; B. VOGELSTEIN (1990). «A genetic model for colorectal carcinogenesis». Cell, núm. 61, pàg. 759767. GOLDBLUM, J. R.; R. E. BARTOS; K. A. CARR [et al.] (1993). «Hepatitis B and alteration of the p53 tumor supressor gene in hepatocarcinomas». Am J Surg Pathol, núm. 17, pàg. 1244-1251. GRASL-KRAUPP, B.; B. RUTTKAY; L. MÜLLAUER [et al.] (1997). «Inherent increase of apoptosis in liver tumors: implications for carcinogenesis and tumor regression». Hepatol, núm. 25, pàg. 906-912. HARPER, J. W.; G. R. ADAMI; N. WEI [et al.] (1993). «The p21 Cdk-interacting protein Cip1 is a potent inhibitor of G1 cyclin-dependent kinases». Cell, núm. 75, pàg. 805-816 HARRIS, C. C. (1996). «Structure and function of the p53 tumor supressor gene: clues for rational cancer therapeutic strategies». J Natl Cancer Inst, núm. 88, pàg. 1442-1455. HARTWELL, L. H.; M. B. KASTAN (1994). «Cell cycle control and cancer». Science, núm. 266, pàg. 1821-1828. HENDERSON, A. S. [et al.] (1988). «Identification of a chromosomal aberration associated with hepatitis B DNA integration site in human cells». Cancer Genet Cytogenet, núm. 30, pàg. 269-275.
94 R. MIQUEL, L. BOIX I J. BRUIX HIGAKI, K.; H. YANO; M. KOJIRO (1996). «Fas antigen expression and its relationship with apoptosis in human hepatocellular carcinoma and noncancerous tissue». Am J Pathol, núm. 149, pàg. 429-437. HINO, N.; T. HIGASHI; K. NOUSO [et al.] (1996). «Apoptosis and proliferation of human hepatocellular carcinoma». Liver, núm. 16, pàg. 123-129. HSU, I. C.; R. A. METCALF; T. SUN [et al.] (1991). «Mutational hotspot in the p53 gene in human hepatocellular carcinomas». Nature, núm. 350, pàg. 427-428. HUI, A. M.; M.SAKAMOTO; Y. KANAI [et al.].(1996). «Inactivation of p16 INK4 in hepatocellular carcinoma». Hepatol, núm. 2, pàg. 575-579. HUI, A.; Y. KANAI; M. SAKAMOTO [et al.] (1997). «Reduced p21WAF1/CIP1 expression and p53 mutation in hepatocellular carcinomas». Hepatol; núm. 25, pàg. 575-579. IIZUKA, N.; M. OKA; T. NOMA [et al.]. (1995). «nm23-H1 and nm23-H2 messenger RNA abundance in human hepatocellular carcinoma». Cancer Res, núm. 55, pàg. 652-657. IONOV, Y.; M. A. PEINADO; S. MALKHOSYAN [et al.] (1993). «Ubiquitous somatic mutations in simple repeated sequences reveal a new mechanism for colonic carcinogenesis». Nature , núm. 363, pàg. 558-561. JARES, P.; P. L. FERNÁNDEZ; E. CAMPO [et al.] (1994). «PRAD1/Cyclin D1 gene amplification correlates with messenger RNA overexpression and tumor progression in human laryngeal carcinomas». Cancer Res, núm. 54, pàg. 4813-1817. JARES, P.; E. CAMPO; M. PINYOL [et al.] (1996). «Expression of the retinoblastoma gene product (pRb) in mantle cell lymphomas. Correlation with Cyclin D1 (PRAD1/CCND1) mRNA levels and proliferative activity». Am J Pathol, núm. 148, pàg. 1591-1600. JASKIEWICZ, K.; M. R. CHASEN (1995). «Differencial expression of transforming growth factor alpha, adhesion molecules and integrins in primary, metastatic liver tumors and in liver cirrhosis». Anticancer Res, núm. 15, pàg. 559-562. KITA, R.; N. NISHIDA; Y. FUKUDA [et al.] (1996). «Infrequent alterations of the p16INK4 gene in liver cancer». Int J Cancer, núm. 67, pàg. 176-180. LEACH, F. S.; N. C. NICOLAIDES; N. PAPADOPOULOS [et al.] (1993). «Mutations of a mutS homolog in hereditary nonpolyposis colorectal cancer». Cell, núm. 75, pàg. 1215-1225. LIPPONEN, P.; E. SAARELAINEN; H. JI [et al.]. (1994). «Expression of E-cadherin (E-CD) as related to other prognostic factors and survival in breast cancer». J Pathol, núm. 174, pàg. 101-109. LIU, Z. G.; H. HSU; D. V. GOEDDEL [et al.] (1996). «Dissection of TNF receptor 1 effector functions: JNK activation is not linked to apoptosis while NK-kB activation prevents cell death». Cell, núm. 87, pàg. 565-576. LOEB, L. A. (1994). «Microsatellite instability: marker of
a mutator phenotype in cancer». Cancer Research, núm. 54, pàg. 5059-5063. LOEB, L. A.; T. NEWCOMB; B. KIM; J. BRUIX (1997) «New developments on the nolecular mechanisms of tumorigenesis: genomic instability and oxidative DNA damage» A: Arroyo, V.; Bosch, J.; Bruguera, M.; Rodés, J. Therapy in liver diseases. Barcelona. Masson, pàg. 479-483. MARCHIO, A.; M. MEDDEB; P. PINEAU [et al.] (1997). «Recurrent chromosomal abnormalities in hepatocellular carcinoma detected by comparative genomic hybridization.» Genes Chromosom Cancer, núm. 18, pàg. 59-65. MATSUMURA, M.; Y. NIWA; N. KATO [et al.] (1994). «Detection of alpha-fetoprotein mRNA, an indicator of hematogenous spreading hepatocellular carcinoma, in the circulation: a possible predictor of metastatic hepatocellular carcinoma». Hepatol, núm. 20, pàg. 1418-1425. MISSERO, C.; E. CALAUTTI; R. ECKNER [et al.] (1995). «Involvement of the cell-cycle inhibitor Cip1/Waf1 and the E1A-associated p300 protein in terminal differentiation». Proc Natl Acad Sci USA, núm. 92, pàg. 5451-5455. MORIMITSU, Y.; C. C. HSIA; M. KOJIRO [et al.] (1995). «Nodules of less differentiated tumor within or adjacent to hepatocellular carcinoma: relative expression of transforming growth factor alpha and its receptor in the different areas of the tumor». Hum Pathol, núm. 26, pàg. 1126-1132. MOTOO, Y.; N. SAWABU; Y. NAKANUMA (1991). «Expression of epidermal growth factor and fibroblast growth factor in human hepatocellular carcinoma: an immunohistochemical study». Liver, núm. 11, pàg. 272-277 MURAKAMI, Y.; K. HAYASHI; S. HIROHASHI [et al.] (1991). «Aberrations of the tumor supressor p53 and retinoblastoma genes in human hepatocellular carcinoma». Cancer Res, núm. 51, pàg. 5520-5525 NARDONE, G.; M. ROMANO; A. CALABRO [et al.] (1996). «Activation of fetal promoters of insuline-like growth factor II gene in hepatitis C virus-related chronic hepatitis, cirrhosis and hepatocellular carcinoma». Hepatology, núm. 23, pàg. 1304-1312. NG, I. O.; E. C. LAI; S. T. FAN [et al.] (1994). «Prognostic significance of proliferating cell nuclear antigen expression in hepatocellular carcinoma». Cancer, núm. 73, pàg. 2268-2274. NISHIDA, N.; Y. FUKUDA; T. KOMEDA [et al.] (1994). «Amplification and overexpression of Cyclin D1 gene in aggressive human hepatocellular carcinoma». Cancer Res, núm. 54, pàg. 3107-3110. ODA, T.; H. TSUDA; M. SAKAMOTO [et al.] (1994) «Different mutations of the p53 gene in nodule-in- nodule hepatocellular carcinoma as a evidence for multistage progression». Cancer Lett, núm. 83, pàg. 197-200.
ALTERACIONS MOLECULARS EN EL CARCINOMA HEPATOCEL·LULAR 95 OGASAWARA, S.; H. YANO; A. IEMURA [et al.] (1996). «Expression o basic fibroblast growth factor and its receptors and their relatioship to proliferation of human hepatocellular carcinoma cell lines». Hepatology, núm. 24, pàg. 198-205. OKAYAMA, H.; A. NAGATA; S. JINNO [et al.] (1996). «Cell cycle control in fission yeast and mammals: identification of new regulatory mechanisms». Adv Cancer Res, núm. 69, pàg. 17-61. OKUDA, K. (1992). «Hepatocellular carcinoma: recent progress». Hepatol, núm. 15, pàg. 948-963. PARADIS, V. [et al.] (1998). «Clonal an alysis of macronodules in liver cirrhosis using the X-chromosome inactivation pattern of human androgene receptor gene (HUMARA)». Modern Pathol, núm. 11, pàg. 156A.. PIGNATELLI, M., T. W. ANSARI; P. GUNTER [et al.] (1994). «Loss of membranous E-cadherin expression in pancreatic cancer: correlation with lymph node metastasis, high grade, and advanced stage». J Pathol, núm. 174, pàg. 243-248. PINYOL, M.; L. HERNÁNDEZ; M. CAZORLA [et al.] (1997). «Deletions and loss of expression of p16MTS1/CDK4I and p21Waf1 genes are associated with aggresive variants of mantle cell lymphomas». Blood, núm. 89, pàg. 272-280. REED, (1994). «Bcl-2 and the regulation of programmed cell death». J Cell Biol, núm. 124, pàg. 1-6. SCORSONE, K. A.; Y. Z. AHOU; J. S. BUTEL [et al.] (1992). «P53 mutations cluster at codon 249 in hepatitis B virus-positive hepatocellular carcinomas from China». Cancer Res, núm. 52, pàg. 1635-1638. SLAGLE, B. L.; Y. ZHOU; W. BIRCHMEIER [et al.] (1993). «Deletion of the E-cadherin gene in hepatitis B viruspositive chinese hepatocellular carcinomas». Hepatol, núm. 18, pàg. 757-762. SOINI, Y.; N. VIRKAJÄRVI; V-P. LETHO; P. PÄÄKKÖ (1996). «Hepatocellular carcinomas with a high proliferation index and a low degree of apoptosis and necrosis are associated with a shortened survival». Br J Cancer, núm. 73, pàg. 1025-1030. TSUDA, H.; W. ZHANG; Y. SHIMOSATO [et al.] (1990). «Allele loss on chromosome 16 associated with progression of human hepatocellular carcinoma». Proc Natl Acad Sci USA, núm. 87, pàg. 6791-6794. TABOR, E. (1997). «Liver tumors and host defense». Semin Liver Dis, núm. 17, pàg. 351- 355. TAKADA, S.; Y. GOTOH; S. HAYASHI [et al.] (1990). «Structural rearrangement of integrated hepatitis B virus DNA as well as cellular flanking DNA is present in chronically infected hepatic tissues». J Virol, núm. 64, pàg. 822-828.
TAKAYAMA, T. [et al.] (1990). «Malignant transformation of adenomatous hyperplasia to hepatocellular carcinoma». Lancet, núm. 336, pàg. 1150-1153. TANAKA, S.; J. R. WANDS (1996). «Insulin receptor substracte 1 overexpression in human hepatocellular carcinoma cells prevents transforming growth factor beta 1- induced apoptosis». Cancer Res, núm. 56, pàg. 3391-3394. TERADA, T.; Y. NAKANUMA (1996). «Expression of apoptosis, proliferating cell nuclear antigen and apoptosisrelated antigens (bcl-2, c-myc, Fas, Lewis and p53) in human cholangiocarcinomas and hepatocellular carcinomas». Pathol Int, núm. 46, pàg. 764-770. UMBAS, R.; J. A. SCHALKEN; T. W. AALDERS [et al.] (1992). «Expression of the cellular adhesion molecule E-cadherin is reduced or absent in high grade prostate cancer». Cancer Res, núm. 52, pàg. 5104-5109. VAUX, D. L.; A. STRASSER (1996). «The molecular biology of apoptosis». Proc Natl Acad Sci USA, núm. 93, pàg. 2239-2244. VILLA, E.; L. CAMELLINI; A. DUGANI [et al.] (1995). «Variant strogen receptor messenger RNA species detected in human primary hepatocellular carcinoma». Cancer Res, núm. 55, pàg. 498-500. WALKER, G. J.; N. K. HAYWARD; S. FALVEY [et al.] (1991). «Loss of somatic heterozigosity in hepatocellular carcinomas». Cancer Res; núm. 51, pàg. 4367-4370. WANG, H. P.; C. E. ROGLER (1988). «Deletion in human chromosome arms 11p and 13q in primary hepatocellular carcinomas». Cytogenet Cell Genet; núm. 48, pàg. 772-778. WANG, J.; X. CHENIVESSE; B. HENGLEIN [et al.] (1990). «Hepatitis B virus integration in a cyclin A gene in hepatocellular carcinoma». Nature, núm. 343, pàg. 555-557. WANG, X. Y. [et al.] (1997). «Interactive effects of p53 tumor supressor gene and hepatitis B virus in hepatocellular carcinogenesis». A: Arroyo, V.; Bosch, J.; Bruguera, M.; Rodés, J. Therapy in liver diseases. Barcelona. Masson, pàg. 471-478. ZHANG, W.; S. HIRIHASHI; H. TSUDA [et al.](1990). «Frequent loss of heterozigosity on chromosomes 16 and 4 in human hepatocellular carcinoma». Jpn J Cancer Res, núm. 81, pàg. 108-111. ZHANG, Y.; W. JIANG; C. J. CHEN [et al.] (1993). «Amplification and overexpression of Cyclin D1 in human hepatocellular carcinoma». Biochem Biophys Res Com, núm. 196, pàg. 1010-1016. ZHANG, X.; H. XU; Y. MURAKAMI [et al.] (1994). «Deletions of chromosome 13q, mutations in retinoblastoma 1, and retinoblastoma protein state in human hepatocellular carcinoma». Cancer res; núm. 54, pàg. 4177-4182.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 97-111
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL RAMON BARTRONS, ESTHER CASTAÑO, GLÒRIA PUEYO* I JOAN GIL Departament de Ciències Fisiològiques. Campus de Bellvitge. Universitat de Barcelona *Divisió Consumer Care. Química Farmacèutica Bayer, S.A. Adreça per a la correspondència: Unitat de Bioquímica. Campus de Bellvitge. Universitat de Barcelona. Feixa Llarga, s/n. Pavelló Central. 08907 L Hospitalet (Barcelona). Adreça electrònica: bartrons@bellvitge.bvg.ub.es RESUM L aspirina i altres drogues antiinflamatòries no esteroïdals (AINE) han mostrat efectes benèfics en la quimioprevenció del càncer. Diferents estudis epidemiològics han demostrat que el consum regular d aspirina redueix la incidència de càncer colorectal (reducció d un 40-50 %). El mecanisme específic de l efecte anticarcinogènic de l aspirina i d altres drogues antiinflamatòries no esteroïdals es desconeix, però les dades experimentals suggereixen dues possibles vies: la primera seria a través de la inhibició dels isoenzims ciclooxigenasa (COX-1 i COX-2) que disminuiria, com a conseqüència, la concentració de prostaglandines. L altra podria afectar la funció de diferents factors de transcripció que modulen gens necessaris per als processos de proliferació i apoptosi. SUMMARY Aspirin and non steroidal antiinflammatory drugs (NSAID) are among the few agents known to be useful for the chemoprevention of neoplasia. Different epidemiological studies have reported that the regular use of Aspirin has the ability to prevent or reduce (40-50 % reduction) the occurrence of colorectal cancer. The mechanism of the anticarcinogenic effect of Aspirin and other nonsteroidal anti-inflammatory drugs is not known, but the present data have involved two different hypothesis: the property to inhibit cyclooxygenase isozymes and thereby cause a subsequent reduction in the levels of prostaglandins, or the inhibition of different transcription factors that regulate important genes for the control of cell proliferation and apoptosis.
98 R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL
INTRODUCCIÓ El primer estudi epidemiològic (Melbourne Colorectal Cancer Study) que va relacionar el consum d aspirina amb una reducció de la incidència de càncer colorectal va ser realitzat a Austràlia per Kune i col·laboradors, l any 1988, i va demostrar que l ús regular d aspirina disminuïa un 47 % la incidència en el càncer colorectal (Kune et al., 1988). Altres estudis epidemiològics han descrit resultats semblants i han mostrat que l ús d aspirina o d altres drogues antiinflamatòries no esteroïdals (AINE) té un efecte protector enfront del càncer colorectal (Rosenberg et al., 1991; Thun et al., 1991; Suh et al., 1993; Gridley et al., 1993; Peleg et al., 1994; Giovanucci et al., 1994, 1995). S han fet, també, estudis que correlacionen l ús de diferents AINE i prevenció d altres tipus de càncers, tals com de mama, pròstata, pulmó, bufeta o ronyó, i no s han trobat resultats significatius (Schreinemacher i Everson, 1994; Rosenberg, 1995; Egan, 1996). L estudi més ampli (Rosenberg et al., 1991) ha analitzat el consum d aspirina i la incidència de càncer colorectal en 600.000 persones. La dosi ingerida no era del tot precisa però es va estimar que el risc relatiu de càncer de còlon per a aquells que ingerien aspirina, setze o més vegades al mes, era de 0,60 per als homes i 0,58 per a les dones. Contràriament, l ús d acetaminofèn no variava la incidència. El seguiment d aquesta població va demostrar també una disminució dels càncers d esòfag, estómac i recte, a més del de còlon (Thun et al., 1993). La reducció del risc de càncer era dosidependent i augmentava en aquelles persones que portaven més anys de tractament. L aspirina i NSAID són drogues inhibidores del creixement de tumors de còlon induïts per carcinogènesi química (Narisawa et al., 1981; Rubio, 1984; Reddy et al., 1987; Reddy et al., 1993; Craven et al., 1992; Mereto et al., 1994). S han utilitzat també en tracta-
ments d adenomes de còlon i recte en humans (Waddell i Loughry, 1983; Rigau et al., 1991; Giardiello et al., 1993). Encara que se sap que aquestes drogues inhibeixen la ciclooxigenasa, no es coneix quin és el mecanisme molecular d aquest efecte benèfic sobre el càncer colorectal. SÍNTESI D ICOSANOIDES Els productes que s obtenen del metabolisme de l àcid araquidònic (vint carbonis), tals com les prostaglandines, tromboxans i àcids 15-hidroxiicosatetranoics (HETE), s anomenen icosanoides, derivatiu del grec eikosi, que significa vint. Aquests productes participen en processos com la inflamació, l ovulació, la modulació de la resposta immunitària o la mitogènesi. El control de la síntesi d aquests metabòlits és molt important en la regulació de tots aquests processos i hi ha diferents possibles enzims reguladors. El primer punt de control es produeix en l alliberament d àcid araquidònic dels fosfolípids de la membrana i és catalitzat per la fosfolipasa A2. Aquest enzim pot induir-se per acció de diferents estímuls (factors de creixement, citoquines, leucotriens, histamina, trombina...) i sintetitzar senyals
FIGURA 1. Biosíntesi d icosanoides a partir d àcid araquidònic.
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL 99
FIGURA 2. Biosíntesi de prostaglandines, prostaciclina i tromboxà.
que poden modular diferents processos cel·lulars. Una vegada l àcid araquidònic és alliberat dels fosfolípids de les membranes, aleshores pot ser metabolitzat (figura 1): a) per la ciclooxigenasa (COX), que dóna prostaglandines i tromboxans (Vane i Botting, 1995); b) per les lipooxigenases que formen àcids hidroxiicosatetranoics (HETE), amb la posterior síntesi de leucotriens i lipoxines (Samuelsson et al., 1987); c) o bé per la citocrom p450 monooxigenasa, que genera àcids epoxiicosatrienoics (Capdevila et al., 1992). Cadascuna de les vies dóna lloc a diferents productes. La ciclooxigenasa té dues activitats catalítiques diferents. Una és la ciclooxigenasa que cicla i oxigena l àcid araquidònic i forma PGG2, i l altra és la peroxidasa que redueix PGG2 per formar PGH2. Aquestes dues activitats poden independentment estar implicades en altres reaccions i ser inhibides per diferents substàncies. Finalment, a partir de PGH2, diferents sintetases catalitzen la formació de les prostaglandines (figura 2). L enzim COX existeix en dues formes isoenzimàtiques: COX-1 i COX-2, les quals difereixen l una de l altra en la regulació de la seva expressió, llur distribució tissular i localització cel·lular (Herschman, 1994; Wi-
lliams i DuBois, 1996). Tot i que ambdues semblen coexpressar-se, almenys són detectables, en la majoria de cèl·lules i teixits (Gustafson-Svärd et al., 1997), l isoenzim COX-1 s expressa constitutivament i alguns estudis indiquen que pot ser responsable de la producció de prostaglandines en el reticle endoplàsmic, que posteriorment sortiran de la cèl·lula per actuar sobre receptors de la membrana cel·lular. En canvi, l expressió de COX-2, caracteritzada l any 1989 per Simmons et al., és induïble i regulada per estímuls específics (Vane, 1994; Herschman, 1994; Williams i DuBois, 1996; Smith et al., 1996). Els factors de creixement i promotors tumorals indueixen l expressió de COX-2 en fibroblasts, fet que dóna suport a la hipòtesi que l isoenzim COX-2 està implicat en la mitogènesi (Kujubu et al., 1991, 1993). La COX-2 seria la responsable de la síntesi augmentada de prostaglandines en resposta a diferents citoquines, factors de creixement i mitògens, i tindria un paper clau en els processos inflamatoris (figura 3). Les citoquines IL-4 i IL-10 i els glucocorticoides bloquegen la seva expressió, acció que explica part dels efectes antiinflamatoris d aquestes substàncies. La seva localització en la membrana nuclear ha suggerit un paper important en la proliferació induïda per diferents factors de creixement a través
FIGURA 3. Isoenzims de la ciclooxigenasa.
100 R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL
de la síntesi de prostaglandines dirigides al nucli de la cèl·lula amb funcions moduladores de la diferenciació, replicació o mort cel·lular (Williams i DuBois, 1996; Smith et al., 1996). S han suggerit possibles efectes dels productes de COX-2 des del punt de vista nuclear, ja que diferents prostaglandines poden funcionar com a lligands pels receptors activats del proliferador peroxisomal nuclear (PPAR) (Forman et al., 1997; Jiang et al., 1998; Ricote et al., 1998). Tots els AINE són inhibidors de la COX, tot i que hi ha diferències significatives en relació a la inhibició selectiva i mecanisme d inhibició de COX-1 i COX-2. L aspirina, no obstant, és un exemple particular en el sentit que modifica irreversiblement el centre actiu de la ciclooxigenasa, mentre altres AINE competeixen amb l àcid araquidònic pel centre actiu dels isoenzims (Vane i Botting, 1995). La naturalesa irreversible d aquesta inhibició significa que només es recupera l activitat quan es sintetitzen noves molècules de COX. Aquest mecanisme permet explicar els avantatges de baixes dosis d aspirina enfront d altres AINE en diferents tipus de terapèutiques. A més, mentre el tractament amb dosis baixes d aspirina inhibeix completament l activitat COX-1 (IC50 30 mM), els efectes sobre COX-2 requereixen altes concentracions (IC50 1,1 mM), modifiquen el centre catalític d aquest segon isoenzim i el converteixen en una lipoxigenasa amb capacitat de formació d àcids 15R-hidroxiicosatetranoics (HETE) que tenen accions inhibidores de la proliferació (Clària et al., 1995, 1996) (figura 1). L activitat antiinflamatòria dels AINE prové majoritàriament de la inhibició de COX-2, mentre que els efectes benèfics (cardiovasculars, etc.) i perjudicials (úlcera gàstrica, hemorràgies digestives, toxicitat renal etc.) estan associats a la inhibició de COX-1. En els darrers anys s han desenvolupat inhibidors més específics de la COX-2 amb potent acció
antiinflamatòria i baixa incidència d accions perjudicials digestives (Masferrer et al., 1994; Kurumbail et al., 1996). De totes maneres, les seves possibles funcions i la seva utilitat terapèutica s aniran veient en els propers anys. Tot i que els resultats obtinguts amb inhibidors de la COX-2 reforcen la hipòtesi que l activitat COX-2 és proinflamatòria i la COX-1 és citoprotectora, els experiments amb ratolins sense els gens COX-1 i COX-2 semblen contradir aquests supòsits. Sorprenentment, els ratolins sense el gen de COX-1 sobreviuen bé, no tenen alteracions gàstriques i són menys sensibles que els controls a desenvolupar úlceres gàstriques induïdes per indometacina (Langerbach et al., 1995). En canvi, els ratolins homozigots sense el gen de COX-2 comencen a morir a les vuit setmanes a causa d una nefropatia produïda per la manca de desenvolupament de les nefrones. També, tot i no tenir COX-2, no exhibeixen diferències significatives en la resposta inflamatòria al tetradecanoil forbol acetat (TPA) o a l àcid araquidònic en relació als ratolins control, i desenvolupen fibrosi cardíaca i defectes en l ovari (Dinchuk et al., 1995; Morham et al., 1995). CICLOOXIGENASA, PROSTAGLANDINES I CÀNCER DE CÒLON Nombrosos treballs han relacionat l enzim COX amb l iniciació de la carcinogènesi a través de diferents mecanismes. Un d ells és el d activar carcinògens ingerits amb els aliments. Tot i que l activitat ciclooxigenasa de la COX és específica per a l àcid araquidònic i algun altre àcid poliinsaturat, l activitat peroxidasa té una menor especificitat i altres substrats, com fenols, amines aromàtiques, pesticides halogenats..., poden també ser reduïts. S han descrit nom-
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL 101
brosos exemples de carcinògens activats per l enzim COX i que poden unir-se i modificar el DNA (Eling et al., 1990). Igualment, aquesta activitat pot generar malondialdehid i radicals peròxid que poden estar implicats en l iniciació de la carcinogènesi. Un altre mecanisme a través del qual els AINE poden afectar la gènesi de tumors podria ser mitjançant l àcid araquidònic, els productes del qual es troben implicats en la carcinogènesi (Lupulescu, 1978). Els tumors de còlon humans (Bennett et al., 1977; Rigas et al., 1993; Hendrickse et al., 1994), com també els obtinguts en models animals (Reddy et al., 1993; Yamaguchi et al., 1991) produeixen quantitats augmentades de prostaglandina E2 (PGE2). Tot i que no coneixem encara prou bé el paper de la PGE2 en la carcinogènesi, sembla tenir-lo en la resposta immunològica (Arvind et al., 1995) i en el control de la proliferació cel·lular (Lupulescu, 1978; Qiao et al., 1995). La concentració de PGE2 està augmentada en els adenomes de còlon humans (Eberhart et al., 1994), en el còlon de rates exposades a carcinògens (Reddy et al., 1993; Rao et al., 1996) i en els ratolins Min que tenen una mutació dominant en el gen supressor tumoral APC (Adenomatous Polyposis Coli), que també està mutat a la poliposi adenomatosa familiar humana (FAP), que els produeix adenomes gastrointestinals als tres mesos d edat (Jacoby et al., 1996; Boolbol et al., 1996). Aquest augment de PGE2 en les cèl·lules intestinals seria conseqüència d un increment en l activitat ciclooxigenasa. Això planteja la qüestió de quin d ambdós isoenzims és el responsable d aquest augment. Resultats d aquests darrers anys ens indiquen que l expressió de COX-2 està augmentada en els càncers colorectals (Eberhart et al., 1994; Sano et al., 1995; Kargman et al., 1995; Kutchera et al., 1996). També en les cèl·lules epitelials neoplàstiques de l intestí dels ratolins Min hi ha concentracions aug-
mentades de proteïna i RNA missatger de COX-2. En canvi, no es troben variacions significatives de COX-1 en tots aquests models. En aquesta mateixa línia, s han publicat resultats que mostren que la incubació de cèl·lules derivades de càncer de còlon amb inhibidors selectius de COX-2 n inhibeix el creixement (Reddy et al., 1996; Sheng et al., 1997). Aquests resultats suggereixen que algun factor afavoreix la sobreexpressió de la COX-2 en aquestes cèl·lules i fa que el seu paper esdevingui essencial en la producció augmentada de PGE2. Les cèl·lules epitelials intestinals estan programades per dividir-se, diferenciar-se i morir en el procés que les porta des de les criptes cap a la superfície de l intestí. El nombre de cèl·lules depèn de la capacitat de proliferació, diferenciació i de la velocitat de mort induïda per apoptosi. Qualsevol alteració en aquests processos pot donar lloc a l acumulació de cèl·lules, la formació de pòlips i tumors. Elder et al. (1996) han demostrat que els salicilats indueixen una parada del cicle cel·lular en la fase G0-G1 i indueixen apoptosi en diferents línies cel·lulars. En els darrers anys s ha comprovat que la sobreexpressió de COX-2 en les cèl·lules intestinals pot induir característiques que augmenten el potencial tumorigènic (Tsujii i Dubois, 1995; Dubois et al., 1996), entre les quals podem trobar disminució del procés d apoptosi i d expressió de certs receptors de factors de creixement i molècules d adhesió. L apoptosi és un mecanisme bàsic per mantenir un ràpid recanvi de l epiteli intestinal i una disminució de l activitat apoptòtica pot resultar en una supervivència augmentada de les cèl·lules anormals. Aquest és un dels mecanismes que explicarien l acumulació de cèl·lules de l epiteli i la formació de pòlips i tumors. Shiff et al. (1995) han demostrat que diferents AINE redueixen la proliferació, augmenten el nombre de cèl·lules en fase G0-G1 i augmenten també el procés d apop-
102 R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL
tosi. En aquest sentit, s han publicat resultats que mostren que sulindac sulfur i sulindac sulfona indueixen apoptosi en cèl·lules de carcinoma de còlon humà HT-29 (Piazza et al., 1995; Shiff et al., 1995). També diferents AINE, però no l aspirina, causen apoptosi en fibroblasts embrionaris de pollastre (Lu et al., 1995). Recentment, el nostre grup ha descrit que aspirina i salicilat sòdic indueixen apoptosi en cèl·lules de leucèmia limfàtica crònica de tipus B (Bellosillo et al., 1998). El mecanisme responsable d aquest efecte apoptòtic dels AINE no és clar, tot i que s ha descrit que la sobreexpressió de COX-2 en cèl·lules epitelials intestinals de rata inhibeix l apoptosi i que aquesta es pot restaurar administrant inhibidors de COX-2 (Tsujii i DuBois, 1995). El ratolí Min és un model animal de tumorigènesi intestinal que s assembla a la forma de poliposi adenomatosa familiar humana (FAP). Els individus amb FAP tenen una mutació en un al·lel del gen APC que els produeix adenomes intestinals múltiples després d una mutació somàtica o pèrdua del segon al·lel. S ha vist que les cèl·lules intestinals alterades dels ratolins Min, amb el gen APC (Adenomatous Polyposis Coli) mutat, tenen una apoptosi disminuïda, però si se ls administren AINE (sulindac) recuperen la capacitat d induir mort cel·lular programada, al mateix temps que disminueix el contingut de COX-2 i PGE2 d aquestes cèl·lules, la qual cosa suggereix que l efecte sobre l apoptosi podria ser degut a la inhibició de COX-2 i a la disminució de la formació de PGE2 (Boolbol et al., 1996). D altra banda, Reddy et al. (1996) han demostrat que els inhibidors específics de COX-2 inhibeixen la formació de pòlips en models animals de carcinogènesi i han suggerit que l isoenzim COX-2 fa un paper important en aquest procés. A més, s ha demostrat també que l anul·lació del gen de COX-2 o bé el tractament amb inhibidors selectius de COX-2 su-
primeixen la formació de tumors en un altre model de poliposi induïda per la supressió del gen APC, fet que posa en evidència la relació entre expressió de COX-2 i la formació de pòlips (Oshima et al., 1996). En aquest model, els adenomes han perdut ambdues còpies del gen APC i sobreexpressen COX-2. La qüestió bàsica és si aquests dos processos estan relacionats. S´ha vist que en el teixit normal, proper a l adenoma, no hi ha augment de COX-2. Això suggereix que la inducció d aquest isoenzim es produeix després de la pèrdua del segon al·lel del gen APC. A favor d aquesta hipòtesi hi ha el fet que la proteïna COX-2 no es detecta en pòlips més petits de 2 mm, cosa que indicaria que el tumor s ha iniciat abans que s expressés COX-2 (Oshima et al., 1996). No obstant, altres investigadors han mostrat en ratolins Min que l epiteli pròxim al tumor té l isoenzim COX-2 augmentat. El mecanisme a través del qual COX-2 facilitaria el creixement es desconeix, tot i que s ha vist que disminueix la resposta apoptòtica. Les dades de COX-2 en el càncer de còlon plantegen la qüestió de si la presència d aquest isoenzim és del tot necessària. La resposta sembla que és que no. En el treball d Oshima et al. (1996) es demostra que en els ratolins deficients en COX-2 el nombre de pòlips es redueix al 86 %, però no arriba al 100 %. Això significa que hi ha altres vies que afavoreixen la formació de tumors, independents de COX-2. En aquest sentit recentment s ha descrit que l anul·lació del gen de COX-1 en els ratolins Min també disminueix el nombre d adenomes espontanis (Chulada et al., 1998). Un altre dels mecanismes proposats per explicar l efecte antitumoral de l aspirina és la modulació de la proliferació cel·lular. Per tal d estudiar aquest efecte hem utilitzat el cultiu de fibroblasts Swiss 3T3 de ratolí, ja que és un model molt útil per identificar els factors extracel·lulars que regulen el creixement i per conèixer els senyals i fenòmens
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL 103
moleculars que condueixen a la mitogènesi. Aquestes cèl·lules poden mantenir-se quiescents en la fase G0-G1 del cicle cel·lular en un medi lliure de factors de creixement exògens. L addició de sèrum fresc o de determinats factors mitogènics indueix la síntesi de DNA i llur divisió. Aquest és un dels sistemes cel·lulars en què millor s han estudiat els mecanismes a través dels quals els factors de creixement, generant senyals intracel·lulars, indueixen la divisió cel·lular. L addició d aspirina als cultius inhibeix significativament la síntesi de DNA induïda per dos factors de creixement: bombesina i PDGF (platelet-derived growth factor). Els resultats obtinguts (Castaño et al., 1997) demostren que l aspirina té en cèl·lules Swiss 3T3 acció antiproliferativa. Les dades experimentals indiquen que l aspirina només inhibeix l acció mitogènica de factors de creixement que alliberen àcid araquidò-
FIGURA 4. Efectes d aspirina sobre la síntesi de DNA estimulada per diferents factors de creixement. Les cèl·lules Swiss 3T3 han estat incubades amb els factors de creixement indicats i en presència (negre) o absència (blanc) d aspirina 1 mM (Castaño et al., 1997).
nic, el substrat de COX, i que l efecte antiproliferatiu de l aspirina es pot revertir amb prostaglandina E2 exògena, el derivat majoritari de la via de la COX en aquestes cèl·lules (figura 4). L explicació més senzilla per descriure els efectes de l aspirina és que alguns productes de la COX podrien estar implicats en la inducció de la síntesi de DNA. Una hipòtesi alternativa per explicar l acció inhibidora de l aspirina sobre la síntesi de DNA i la proliferació cel·lular és que l aspirina afecti directament les vies de transducció de senyals que controlen aquests procesos. Els nostres resultats indiquen que probablement hi hagi dos mecanismes diferents: un dependent de la inhibició de ciclooxigenasa (COX) i un altre independent. El mecanisme dependent de COX té lloc a concentracions d aspirina inferiors a 1 mM i es reverteix parcialmente per PGE2 (Castaño et al., 1997). Una explicació d´aquests resultats és que PGE2 i/o altres icosanoides derivats de la PGH2 participen en les vies de transducció de senyals estimulats per PDGF i bombesina, ja sigui potenciant alguna de les vies conegudes o bé activant noves vies no identificades. També és possible que els senyals induïts per PGE2 actuïn mantenint més temps els senyals induïts per PDGF i bombesina (figura 5). El mecanisme de l acció antimitogènica de l aspirina és diferent per a bombesina i PDGF. L aspirina disminueix l efecte mitogènic de la bombesina a concentració saturant, però només disminueix la mitogènesi de concentracions de PDGF subsaturants. Resultats semblants s han aconseguit amb altres AINE (Mehmet et al., 1990; Rozengurt et al., 1983; Martínez et al., 1997). Aquestes dades suggereixen que les prostaglandines són essencials per a l acció mitogènica màxima de la bombesina. En canvi, altes concentracions de PDGF poden generar un senyal que sobrepassi la inhibició induïda per l aspirina.
104 R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL
FIGURA 5. Mecanisme d inhibició de la proliferació.
Existeixen dues vies de transducció de senyals que poden ser activats després de la unió de PGE2 a diferents subtipus de receptors. Els receptors EP2 i EP3 estan acoblats a l adenilat ciclasa, mentre que el subtipus EP1 estimula la fosfolipasa C (Halushka et al., 1989). En les cèl·lules Swiss 3T3, alguns autors han descrit que PGE2 augmenta els nivells d AMP cíclic (Millar i Rozengurt, 1988; Rozengurt et al., 1983), mentre que d altres han descrit que PGE2 no incrementa significativament els nivells d AMP cíclic i suggereixen una activació de la proteïna quinasa C (Danesh et al., 1994; Otto et al., 1982). El nostre grup ha descrit que l efecte inhibidor de l aspirina pot ser contrarestat per agents que incrementen els nivells d AMP cíclic però no per aquells que activen la proteïna quinasa C (Castaño et al., 1997). Recentment Chan i col·l. (1998) han mostrat que els efectes protectors dels AINE podrien ser deguts al bloqueig de COX que produiria un augment en la concentració d àcid araquidònic i activació de l enzim esfingomielinasa, i donaria lloc a la producció de ceramida, que és un potent inductor d apoptosi. Els autors lliguen aquesta hipòtesi amb les
dades que constaten que les mutacions de la fosfolipasa A2 soluble (PLA2) donen lloc a augments en la incidència dels tumors (MacPhee et al., 1995) i també amb el fet que la composició lipídica de la dieta pot afectar el risc de càncer, ja que s han associat dietes riques en greixos insaturats amb baixa incidència de càncer colorectal (Reddy, 1994). Calen estudis més específics per conèixer el paper de l àcid araquidònic afavorint la promoció tumoral en diferents cèl·lules i teixits o bé facilitant l apoptosi en d altres. Els estudis epidemiològics demostren que petites dosis d aspirina tenen un efecte benèfic en el càncer colorectal. Les concentracions que es poden assolir amb aquestes dosis en el teixit digestiu poden afectar ambdós isoenzims de COX però, tenint en compte les constants d inhibició que demostren que COX-1 és unes cinquanta vegades més sensible que COX-2, seria l isoenzim COX-1 el més fàcilment inhibible. Els nostres resultats demostren que els efectes màxims de l aspirina s aconsegueixen durant les dues primeres hores d incubació de les cèl·lules en presència de factors de creixement, temps en el qual contenen principalment l isoenzim COX-1. És a partir de les dues hores d incubació amb bombesina o PDGF que augmenten significativament els nivells de COX-2. Durant aquest període l aspirina té encara un efecte inhibidor en presència de PDGF, però no de bombesina. Aquestes dades suggereixen que l efecte de l aspirina en els cultius de cèl·lules 3T3 es produeix principalment com a conseqüència de la inhibició de COX-1. En aquest mateix sentit, Jang et al. (1997) han mostrat que el resveratrol, aïllat del raïm, móres, cacauets i fins a setanta-dues espècies diferents de plantes, té una acció inhibidora de la iniciació, promoció i progressió tumorals. Un dels possibles mecanismes moleculars d aquest compost és el d inhibir COX-1 sense modificar COX-2. Aquestes dades po-
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL 105
drien també explicar diferents efectes benèfics del raïm i del vi en la prevenció de malalties cardiovasculars. Els efectes inhibitoris sobre COX-1 podrien modular directament l expressió de COX-2, ja que recentment Tjandrawinata et al. (1997) han demostrat que PGE2 indueix l expressió de COX-2 en diferents tipus cel·lulars. MECANISMES INDEPENDENTS DE CICLOOXIGENASA S han publicat diferents treballs que contradiuen les dades que COX té un paper central en els efectes antitumorals d aspirina i AINE. En primer lloc, hi ha dades que mostren que les prostaglandines poden inhibir el creixement cel·lular (Santoro et al., 1976). També, que la inhibició de la proliferació cel·lular induïda per AINE no es correlaciona amb la inhibició de COX, ni pot revertir-se amb prostaglandines (De Mello et al., 1980; Hanif et al., 1996). Igualment, s ha demostrat que sulindac sulfona inhibeix la carcinogènesi induïda en rates i té efectes antiproliferatius i indueix apoptosi en cèl·lules derivades de càncer de còlon, sense modificar COX (Piazza et al., 1995, 1997; Hanif et al., 1996). Aquests darrers resultats mostren que la inhibició de la proliferació es produïa tant en cèl·lules que sintetitzen prostaglandines (HT-29), com en d altres que no tenen constitutivament COX (HCT15) i, per tant, no produeixen prostaglandines (Hanif et al., 1996). També els resultats del nostre grup mostren que la inhibició de COX no és suficient per induir l apoptosi de cèl·lules de leucèmia limfàtica crònica de tipus B (Bellosillo et al., 1998). Els resultats obtinguts en cèl·lules 3T3 mostren que l acció mitogènica a concentracions de PDGF saturants és totalment inhibida per l aspirina 5 mM (taula 1). Existeixen tres diferents arguments que indiquen
TAULA 1. Efecte d aspirina 5 mM en la síntesi de DNA Addició
Aspirina
Incorporació
PDGF
(5mM) +
3H-Timidina ( %) 93 ± 2 2 ± 0.4 98 ± 5 11 ± 7
EGF + insulin
+
Cèl.lules Swiss 3T3 es varen incubar amb factors de creixement i en presència o absència d aspirina 5 mM. La concentració de PDGF era 0,4 nM, insulina 170 mM i EGF 8 nM. Els valors representen percentatges respecte a la resposta màxima obtinguda amb 10 % sèrum fetal boví (Castaño, 1997).
que aquest efecte a concentracions altes no és mitjançat inhibició de COX: a) l aspirina 5mM inhibeix també l efecte mitogènic d EGF més insulina, els quals no indueixen alliberament d àcid araquidònic; b) l efecte inhibidor de l aspirina (5 mM) en la mitogènesi estimulada per PDGF no és contrarestat per PGE2 exògena; c) la corba dosi resposta d aspirina per inhibir la síntesi de DNA és bifàsica amb un pla entre 0,5 i 2 mM, cosa que suggereix dos mecanismes diferents. El mecanisme d inhibició de la proliferació cel·lular independent de COX, a concentracions d aspirina superiors a 2 mM, es desconeix. Una possibilitat és que s estigui inhibint una via comuna a PDGF, bombesina i altres factors de creixement. Hi ha altres dades que podrien explicar accions de l aspirina independents de COX. Una de les descrites és a través del factor de transcripció AP-1. Aquest factor està format per membres de les famílies d oncògens Jun i Fos, i és activat per diferents estímuls tals com els esters de forbol (TPA), el factor de creixement epidèrmic, TNFa, etc. L aspirina inhibeix l activació del factor AP-1, a les mateixes dosis que inhibeix la transformació induïda per TPA, a través d un mecanisme independent de COX i que els autors suggereixen que és dependent de les modificacions de pH induïdes per l aspirina i el salicilat (Dong et al., 1997). S han descrit altres efectes de l aspirina
106 R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL
sobre altres vies de transducció de senyals. Així, s ha demostrat que l aspirina inhibeix l activació del factor de transcripció NF-kB a través de mecanismes independents de COX (Kopp i Ghosh, 1994). Aquest factor de transcripció és essencial per a l expressió de diferents gens implicats en inflamació, immunitat i adhesió. Un altre mecanisme podria ser la inhibició de quinases dependents de ciclines, que impedeix la progressió en el cicle cel·lular i afavoreix l apoptosi. Shiff et al. (1996) han trobat una disminució de p33cdk2 i p34cdk2 després del tractament amb aspirina. La disminució de p33 i p34 correlaciona amb l acumulació de les cèl·lules en fase G0/G1. També s ha publicat que sulindac manté les cèl·lules en fase G0/G1. El bloqueig està associat amb modificacions de ciclines, cdks i p53 i pRb (Goldberg, 1996). Recentment s ha descrit que el salicilat inhibeix l activació de la quinasa activada per l estrès (sapk/jnk) i activa la proteïna quinasa p38 MAPK (Schwenger et al., 1997). Aquesta quinasa de la família MAPK és inhibidora de la proliferació cel·lular i inductora d´apoptosi, i per tant podria tenir un paper en les accions de l aspirina. Aquesta quinasa inhibeix l expressió de la ciclina D1 i, per tant, l´activació de les quinases dependents de ciclina D1 (cDK4 /cDK6) i la posterior fosforilació de la proteïna del gen de retinoblastoma (pRb), i impedeix l entrada de les cèl·lules en la fase S del cicle cel·lular (Lavoie et al., 1996). CONCLUSIONS Queden encara moltes qüestions per respondre sobre els possibles mecanismes que tenen l aspirina i els AINE sobre el control de la proliferació cel·lular i apoptosi, i també sobre el seu paper en la iniciació, promoció i progressió de la transformació neoplàstica. En els propers anys s haurà de clarificar el paper de
l aspirina i els AINE en la inhibició de COX-1 i COX-2, estudiant si l efecte es produeix per disminució del producte de les reaccions catalitzades per aquests isoenzims (prostaglandines -PGE2, PGJ2...-), per l augment de la concentració de substrat (araquidònic i ceramida) o bé per la disminució de l activació de carcinògens i producció de radicals. Molts treballs sostenen que la modulació de l isoenzim COX-1 pot tenir una gran importància en la prevenció del càncer colorectal. Desconeixem a través de quins mecanismes es produeix aquest efecte, tot i que sabem que inhibeix la proliferació i facilita l apoptosi en diferents tipus cel·lulars. En relació a l isoenzim COX-2, les dades més recents ens mostren que la seva expressió és un fet primerenc i important en el càncer de còlon, la qual cosa suggereix que les drogues que inhibeixen COX-2 haurien de ser efectives en la quimioprevenció d aquest tipus de càncer. En el futur haurem de poder explicar com es regula l expressió de COX-2, quins mecanismes l activen en el procés de carcinogènesi, quins són els productes relacionats amb els seus efectes i a través de quins mecanismes i, sens dubte, conèixer l eficàcia d inhibidors selectius i les dosis necessàries per obtenir els efectes benèfics. També cal ressenyar la possible utilització terapèutica de l aspirina i d altres AINE en el tractament de diferents patologies relacionades amb inhibició d apoptosi. Les dades epidemiològiques ens demostren que el consum regular d aspirina redueix el càncer colorectal, tot i que desconeixem quines són les dosis necessàries per tal d obtenir l efecte òptim. Un treball recent en humans (Ruffin et al., 1997) demostra que amb dosis diàries de 81 mg s inhibeix la síntesi de prostaglandines intestinals. No tenim referències de si aquesta inhibició és suficient per obtenir els efectes benèfics o bé hi ha altres factors addicionals necessaris. De tots els resultats obtinguts, el que sembla
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL 107
evident és que la quimioprevenció amb dosis baixes d aspirina, semblants a les utilitzades en la prevenció de processos cardiovasculars, semblaria raonable per a les persones amb risc de càncer de còlon, sempre que no hi hagi contraindicacions. En els altres casos sembla evident que el més recomanable és una prevenció primària amb una dieta rica en vegetals que, a més del seu ric contingut en fibra, aporten diferents substàncies (salicilats, resveratrol...) capaces d inhibir COX i oferir una quimioprevenció natural. AGRAÏMENTS Aquest treball ha estat realitzat amb un ajut de la Marató de TV3 contra el Càncer i amb la col·laboració de Química Farmacèutica Bayer S. A., Divisió Consumer Care. BIBLIOGRAFIA ARVIND, P.; E. PAPAVASSILIOU; G. TSIOULIAS (1995). «Prostaglandin E2 down-regulates the expression of HLA-DR antigen in human colon adenocarcinoma cell lines». Biochemistry, núm. 34, pàg. 5604-5609. BELLOSILLO, B; M. PIQUÉ; M. BARRAGÁN; E. CASTAÑO; N. VILLAMOR; D. COLOMER; E. MONTSERRAT; G. PONS; J. GIL (1998). «Aspirin and salicylate induce apoptosis and activation of caspases in B-cell chronic lymphocytic leukemia cells». Blood, núm. 92, pàg. 1406-1414. BENNETT, A.; M. DELTACCA; I. F. STAMFORD; T. ZEBRO (1977). «Prostaglandins from tumors of the large bowel». Br. J. Surg., núm. 35, pàg. 882-884. BOOLBOL, S. K.; A. J. DANNENBERG; A. CHADBURG; C. MARTUCCI; X. J. GUO; J. T. RAMONETTI; M. ABREU-GORIS; H. L. NEWMARK; M. L. LIPKIN; J. J. DECOSSE; M. M. BERTAGNOLLI (1996). «Cyclooxygenase-2 overexpression and tumor formation are blocked by sulindac in a murine model of familial adenomatous polyposis». Cancer Res., núm. 56, pàg. 2556-2560. CAPDEVILA, J. H.; J. R. FALCK; R. W. ESTABROOK (1992). «Cytochrome P450 and the arachidonate cascade». FASEB J., núm. 6, pàg. 731-736. CASTAÑO, E.; M. DALMAU; M. MARTÍ; F. BERROCAL; R. BARTRONS; J. GIL (1997). «Inhibition of DNA synthesis by aspirin in swiss 3t3 fibroblasts». J. Pharmacol. Exp. Therapeutics, núm. 280, pàg. 366-372.
CHAN, T. A.; P. J. MORIN; B. VOGELSTEIN; K. W. KINZLER (1998). «Mechanisms underlying nonsteroidal antiinflammatory drug-mediated apoptosis». Proc. Natl. Acad. Sci. USA, núm. 95, pàg. 681-686. CLARIA, J.; C. N. SERHAN (1995). «Aspirin triggers previously undescribed bioactive eicosanoids by human endothelial cell-leukocyte interactions». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 9475-9579. CLARIA; J.; M. H. LEE; C. N. SERHAN (1996). «Aspirin-triggered lipoxins are generated by the human lung adenocarcinoma cell line (A549)-neutrophil interactions and are potent inhibitors of cell proliferation». Mol. Medicine, núm. 2, pàg. 583-596. CRAVEN, P. A.; F. R. DE RUBERTIS (1992). «Effects of aspirin on 1,2-dimethylhydrazine-induced colonic carcinogenesis». Carcinogenesis, núm. 13, pàg. 541-546. DANESH, U.; P. WEBER; A. SELLMAYER (1994). «Arachidonic acid increases c-fos and erg-1 mRNA in 3T3 fibroblasts by formation of prostaglandin E2 and activation of protein kinase C». J. Biol. Chem., núm. 44, pàg. 27258-27263. DEMELLO, M.; B. BAYER; M. A. BEAVEN (1980). «Evidence that prostaglandins do not have a role in the cytostatic antiinflammatory drugs». Biochem. Pharmacol., núm. 29, pàg. 311-318. DINCHUK, J. E.; B. D. CAR; R. J. FOCHT; J. J. JOHNSTON; B. D. JAFFEE; M. B. COVINGTON; N. R. CONTEL; V. M. ENG; R. J. COLLINS; P. M. CZERNIAK; S. A. GORRY; J. M. TRZASKOS (1995). «Renal abnormalities and an altered inflammatory response in mice lacking cyclooxygenase 2». Nature, núm. 378, pàg. 406-409. DONG, Z.; C. HUANG; R. E. BROWN; W. Y. MA (1997). «Inhibition of activator protein 1 activity and neoplastic transformation by aspirin». J. Biol. Chem., núm. 272, pàg. 9962-9970. DUBOIS, R. N.; J. SHAO; M. TSUJII; H. SHENG; R. D. BEAUCHAMP (1996). «G1 delay in cells overexpressing prostaglandin endoperoxide synthase-2». Cancer Res., núm. 56, pàg. 733-737. EBERHART, C. E.; R. J. COFFEY; A. RADHIKA; F. M. GIARDIELLO; S. FERRENBACH; R. N. DUBOIS (1994). «Up-regulation of cyclo-oxygenase 2 gene expression in human colorectal adenomas and adenocarcinomas». Gastroenterology, núm. 107, pàg. 1183-1188. EGAN, K. M.; M. J. STAMPFER; E. GIOVANNUCCI; B. A. ROSNER; G. A. COLDITZ (1996). «Prospective study of regular aspirin use and the risk of breast cancer». J. Natl. Cancer Inst., núm. 88, pàg. 988-993. ELDER, D. J. E.; A. HAGUE; D. J. HICKS; C. PARASKEVA (1996). «Differential growth inhibition by the aspirin metabolite salicylate in human colorectal tumor cell lines». Cancer Res., núm. 56, pàg. 2273-2276. ELING, T. E.; D. C. THOMPSON; G. L. FOUREMAN; J. F. CURTIS; M. F. HUGHES (1990). «Prostaglandin H synthase and xenobiotic oxidation». Annu. Rev. Pharmacol. Toxicol., núm. 30, pàg. 1-45.
108 R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL FORMAN, B. M.; J. CHEN; R. M. EVANS (1997). «Hypolipemic drugs, polyunsaturated fatty acids, and eicosanoids are ligands for peroxisome proliferator-activated receptors a and g». Proc. Natl. Acad. Sci. USA, núm. 94, pàg. 4312-4317. GIARDELLO, F.; S. R. HAMILTON; A. J. KRUSH; S. PIANTADOSI; L. M. HYLIND; P. CELANO; S. V. BOOKER; C. R. ROBINSON; J. A. OFFERHAUS (1993). «Treatment of colonic and rectal ademomas with sulindac in familiar adenomatous polyposis». N. Engl. J. Med., núm. 328, pàg. 1313-1316. GIOVANUCCI, E.; E. B. RIMM; M. J. STAMPFER; G. A. COLDITZ; A. ASCHERIO; W. C. WILLETT (1994). «Aspirin use and the risk for colorectal cancer and adenoma in male health professionals». Ann. Intern. Med., núm 121, pàg. 241-246. GIOVANUCCI, E.; K. M. EGAN; D. J. HUNTER; M. J. STAMPFER; C. A. COLDITZ; W. C. WILLETT; F. E. SPEIZER (1995). «Aspirin and the risk of colorectal cancer in women». N. Engl. J. Med., núm. 333, pàg. 609-614. GOLDBERG, Y.; I. I. NASSIF; A. PITTAS; L. L. TSAI; B. D. DYNLACHT; B. RIGAS; S. J. SHIFF (1996). «The antiproliferative effect of sulindac and sulindac sulfide on HT-29 colon cancer cells: alterations in tumor suppressor and cell cycle-regulatory proteins». Oncogene, núm. 12, pàg. 893-901. GRIDLEY, G.; J. K. MCLOUGHLIN; A. EKBOM; L. KLARESKOG; H. O. ADAMI; D. G. HACKER; R. HOOVER; J. R. FRAUMENI (1993). «Incidence of cancer among patients with rheumatoid arthritis». J. Natl. Cancer Inst., núm. 85, pàg. 307-311. GUSTAFSON-SVÄRD, C.; I. LILJA; O. HALLBÖÖK; R. SJÖDAHL (1997). «Cyclo-oxygenase and colon cancer: clues to the aspirin effect». Annals of Medicine, núm. 29, pàg. 247-252. HALUSHKA, P. V.; D. E. MAIS; P. R. MAYEUX; T. A. MORTINELLI (1989). «Thromboxane, prostaglandin and leukotriene receptors». Annu. Rev. Pharmacol. Toxicol., núm. 10, pàg. 213-239. HANIF, R.; A. PITTAS; Y. FENG; M. I. KOUTSOS; L. QIAO; L. STAIANO-COICO; S. I. SHIFF; B. RIGAS (1996). «Effects of nonsteroidal anti-inflammatory drugs on proliferation and on induction of apoptosis in colon cancer cells by a prostaglandin-independent pathway». Biochem. Pharmacol., núm. 52, pàg. 237-245. HENDRICKSE, C. W.; R. W. KELLY; S. RADLEY; I. A. DONOVAN; M. R. B. KEIGHLEY; J. P. NEOPTOLEMOS (1994). «Lipid peroxidation and prostaglandins in colorectal cancer». Br. J. Surg., núm. 81, pàg. 1219-1223. HERSCHMAN, H. R. (1994). «Regulation of prostaglandin sinthase-1 and prostaglandin synthase-2». Cancer Metastasis Rev., núm. 13, pàg. 241-256. JACOBY, R. F.; D. J. MARSHALL; M. A. NEWTON; K. NOVAKOVIC; K. TUTSCH; C. E. COLE; R. A. LUBET; G. J. KELLOFF; A. VERMA; A. R. MOSER; W. F. DOVE (1996). «Chemoprevention of spontaneous intestinal adenomas in
the APC Min mouse model by the nonsteroidal anti-inflammatory drug piroxicam». Cancer Res., núm. 56, pàg. 710-714. JANG, M.; L. CAI; G. O. UDEANI; K. V. SLOWING; C. F. THOMAS; C. W. W. BEECHER; H. S. FONG; N. R. FARNSWORTH; A. D. KINGHORN; R. G. MEHTA; R. C. MOON; J. M. PEZZUTO (1997). «Cancer chemopreventive activity of resveratrol, a natural product derived from grapes». Science, núm. 275, pàg. 218-220. JIANG, C.; A. T. TING; B. SEED (1998). «PPAR-g agonists inhibit production of monocyte inflammatory cytokines». Nature, núm. 391, pàg. 82-86. KARGMAN, S. L.; G. P. O NEILL; P. J. VICKERS; J. F. EVANS; J. A. MANCINI; S. JOTHY (1995). «Expression of prostaglandin G/H synthase-1 and 2 protein in human colon cancer». Cancer Res., núm. 55, pàg. 2556-2559. KOPP, E.; S. GHOSH (1994). «Inhibition of NF-kb by sodium salicylate and aspirin». Science, núm. 265, pàg. 956-959. KUJUBU, D. A.; B. S. FLETCHER; B. C. VARNUM; R. W. LIM; H. R. HESCHMAN (1991). «TIS10, a phorbol ester tumor promoter-inducible mRNA from mRNA Swiss 3T3 cells, encodes a novel prostaglandin synthase/ cyclooxygenase homologue». J. Biol. Chem., núm. 266, pàg. 12866-12872. KUJUBU, D. A.; S. T. REDDY; B. S. FLETCHER; H. R. HESCHMAN (1993). «Expression of the protein product of the prostaglandin synthase-2/TIS10 gene in mitogen-stimulated Swiss 3T3 cells». J. Biol. Chem., núm. 268, pàg. 5425-5430. KUNE, G.; S. KUNE; L. WATSON (1988). «Colorectal cancer risk, chronic illness, operations, and medications: case control results from the Melbourne colorectal cancer study». Cancer Res., núm. 48, pàg. 4399-4404. KURUMBAIL, R. G.; A. M. STEVENS; J. K. GIERSE; J. J. MCDONALD; R. A. STEGEMAN; J. Y. PAK; D. GILDEHAUS; J. M. MIYASHIRO; T. D. PENNING; K. SEIBERT; P. C. ISAKSON; W. C. STALLINGS (1996). «Structural basis for selective inhibition of cyclooxygenase-2 by anti-inflammatory agents». Nature, núm. 384, pàg. 644-648. KUTCHERA, W.; D. JONES; N. MATSUNAMI; J. GRODEN; T. M. MCINTYRE; G. A. ZIMMERMAN; R. L. WHITE; S. M. PRESCOTT (1996). «Prostaglandin H synthase 2 is expressed abnormally in human colon cancer: evidence for a transcriptional effect». Proc. Natl. Acad. Sci. USA, núm. 93, pàg. 4816-4820. LANGENBACH, R.; S. G. MORHAM; H. F. TIANO; C. D. LOFTIN; B. I. GHANAYEM; P. C. CHULADA; J. F. MAHLER; C. A. LEE; E. H. GOULDING; K. D. KLUCKMAN; H. S. KIM; O. SMITHIES (1995). «Prostaglandin synthase 1 gene disruption in mice reduces arachidonic acid-induced inflammation and indomethacin-induced gastric ulceration». Cell, núm. 83, pàg. 483-492. LAVOIE, J. N.; G. L ALLEMAIN; A. BRUNET; R. MÜLLER; J. POUYSSEGUR (1996). «Cyclin D1 expression is regulated positively by the p42/p44 MAPK and nega-
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL 109 tively by the p38/hog MAPK pathway». J. Biol. Chem., núm. 271, pàg. 20608-20616. LU, X.; W. XIE; D. REED; W. S. BRADSHAW; D. SIMMONS (1995). «Nonsteroidal antiinflammatory drugs cause apoptosis and induce cyclooxygenases in chicken embryo fibroblasts». Proc. Natl. Acad. Sci. USA., núm 92, pàg. 7961-7965. LUPULESCU, A. (1978). «Enhancement of carcinogenesis by prostaglandins». Nature, vol. 272, pàg. 634-636. MACPHEE, M. K.; K. CHEPENIK; R. LIDDELL; K. NELSON; L. SIRACUSA; A. BUCHBERG (1995). «The secretory phospholipase A2 gene is a candidate for the Mom1 locus, a major modifier of Apamin-induced intestinal neoplasia». Cell, núm. 81, pàg. 957-966. MARTÍNEZ, J.; T. SÁNCHEZ; J. J. MORENO (1997). «Role of prostaglandin H synthase-2 mediated conversion of arachidonic acid in controlling 3T6 fibroblast growth». Am. J. Physiol., núm. 273, pàg. C1466C1471. MASFERRER, J. L.; B. S. ZWEIFEL; P. T. MANNING; S. D. HAUSER; K. M. LEAHY; W. G. SMITH; P. C. ISAKSON; K. SEIBERT (1994). «Inhibition of inducible cyclooxygenase 2 in vivo is antiinflammatory and nonulcerogenic». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 3228-3232. MEHMET, H.; J. B. A. MILLAR; W. LEHMANN; T. HIGGINS; E. ROZENGURT (1990). «Bombesin stimulation of c-fos expression and mitogenesis in Swiss 3T3 cells: the role of prostaglandin E2-mediated cyclic AMP accumulation». Exp. Cell Res., núm 90, pàg. 265-270. MERETO, E.; L. FRENCIA; M. GHIA (1994). «Effect of aspirin on incidence and growth of aberrant crypt foci induced in the rat colon by 1,3-dimethylhydrazine». Cancer Lett., núm. 76, pàg. 5-9. MILLAR, J. B.; E. ROZENGURT (1988). «Bombesin enhancement of cAMP accumultion in Swiss 3T3 cells: evidence of a dual mechanism of action». J. Cell. Physiol., núm 137, pàg. 214-222. MORHAM, S. G.; R. LANHERBACH; C. D. LOFTIN; H. F. TIANO; N. VOULOUMANOS; J. C. JENNETTE; J. MAHLER; K. D. KLUCKMAN; A. LEDFORT; C. A. LEE; O. SMITHIES (1995). «Prostaglandin synthase 2 gene disruption causes severe renal pathology in the mouse». Cell, núm. 83, pàg. 473-482. NARISAWA, T.; M. SATO; M. TANI; T. KUDO; T. TAKAHASHI; A. GOTO (1981). «Inhibition of development of methylnitrosourea-induced rat colon tumors by indomethacin treatment». Cancer Res., núm. 41, pàg. 1954-1957. OSHIMA, M.; J. E. DINCHUK; S. L. KARGMAN; H. OSHIMA; B. HANCOCK; E. KWONG; J. M. TRZASKOS; J. F. EVANS; M. M. TAKETO (1996). «Suppression of intestinal polyposis in APC knockout mice by inhibition of cyclooxygenase 2». Cell, núm. 87, pàg. 803-809. OTTO, A. M.; M. N. HAMILTON; B. D. BOSS; M. O. ULRICH; L. JIMÉNEZ DE ASUA (1982). «Prostaglandins E1 and
E2 interact with prostaglandin F2a to regulate initiation of DNA replication and cell division in Swiss 3T3 cells». Proc. Natl. Acad. Sci. USA, núm 79, pàg. 4992-4996. PELEG, I. I.; H. T. MAIBOCH; S. H. BROWN; C. M. WILCOX (1994). «Aspirin and non-esteroidal anti-inflammatory drug use and the risk of subsequent colorectal cancer». Arch. Int. Med., núm. 154, pàg. 394399. PIAZZA, G. A.; A. L. KLULCHAK; M. KRUTZSCH; G. SPERL; N. S. PARANKA; P. H. GROSS; K. BRENDEL; R. W. BURT; D. S. ALBERTS; R. PAMUKCU; D. J. AHNEN (1995). «Antineoplastic drugs sulindac sulfide and sulfone inhibit cell growth by inducing apoptosis». Cancer Res., núm 55, pàg. 3110-3116. PIAZZA, G. A.; A. K. RAHM; T. S. FINN; B. J. FRYER; H. LI; A. L. STOUMEN; R. PAMUKCU; D. J. AHNEN (1997). «Apoptosis primarily accounts for the growth-inhibitory properties of sulindac metabolites and involves a mechanism that is independent of cyclooxygenase inhibition, cell cycle arrest and p53 induction». Cancer Res., núm. 57, pàg. 2452-2459. PIAZZA, G. A.; D. S. ALBERTS; L. J. HIXSON; N. S. PARANKA; H. LI; T. FINN; C. BOGERT; J. M. GUILLEN; K. BRENDEL; P. H. GROSS; G. SPERL; J. RITCHIE; R. W. BURT; L. ELLSWORTH; D. J. AHNEN; R. PAMUKCU (1997). «Sulindac sulfone inhibits azoxymethane-induced colon carcinogenesis in rats without reducing prostaglandin levels». Cancer Res., núm. 57, pàg. 2909-2915. QIAO, L.; V. KOZONI; G. J. TSIOULIAS; M. I. KOUTSOS; R. HANIF; S. J. SHIFF; B. RIGAS (1995). «Selected eicosanoids increase the proliferation rate of human colon carcinoma cell lines and mouse colonocytes in vivo». Biochim. Biophys. Acta, núm. 1258, pàg. 215-223. RAO, C. V.; B. SIMI; T. T. WYNN; K. GARR; B. S. REDDY (1996). «Modulating effect of amount and types of dietary fat on colonic mucosal phospholipase A2, phosphatidylinositol-specific phospholipase C activities, and cyclooxygenase metabolite formation during different stages of colon tumor promotion in male F344 rats». Cancer Res., núm. 56, pàg. 532537. REDDY, B.; H. MARUYAMA; G. KELLOF (1987). «Dose-related inhibition of colon carcinogenesis by dietary piroxicam, a nonsteroidal anti-inflammatory drug, during different stages of rat colon tumor development». Cancer Res., núm. 47, pàg. 5340-5346. REDDY, B. S.; K. TOKUMO; N. KULKARNI; C. ALIGIA; G. KELLOFF (1992). «Inhibition of colon carcinogenesis by prostaglandin synthesis inhibitors and related compounds». Carcinogenesis, núm 13, pàg. 10191023. REDDY, B. S.; C. V. RAO; A. RIVENSON; G. KELLOFF (1993). «Inhibitory effect of aspirin on azoxymethane-induced colon carcinogenesis in F344 rats». Carcinogenesis, núm. 14, pàg. 1493-1497.
110 R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL REDDY, S. T.; H. R. HERSCHMAN (1994). «Ligand-induced prostaglandin synthesis requires expression of the TIS10/PGS-2 prostaglandin synthase gene in murine fibroblast and macrophages». J. Biol. Chem., núm 269, pàg. 15473-80. REDDY, B.; C. RAO; K. SEIBERT (1996). «Evaluation of cyclooxygenase-2 inhibitor for potential chemopreventive properties in colon carcinogenesis». Cancer Res., núm. 56, pàg. 4566-4569. RICOTE, M.; A. C. LI; T. M. WILLSON; C. J. KELLY; C. K. GLASS (1998). «The peroxisome proliferator-activated receptor-g is a negative regulator of macrophage activation». Nature, núm. 391, pàg. 79-82. RIGAS, B.; I. S. GOLDMAN; L. LEVINE (1993). «Altered eicosanoid levels in human colon cancer». J. Lab. Clin. Med., núm. 122, pàg. 518-523. RIGAU, J.; J. PIQUÉ; E. RUBIO; R. PLANAS; J. TARRECH; J. BORDAS (1991). «Effects of long-term sulindac therapy on colonic polyposis». Ann. Intern. Med., núm. 115, pàg. 952-954. ROSENBERG, L. (1995). «Nonsteroidal anti-inflammatory drugs and cancer». Prev. Med., núm. 24, pàg. 107109. ROSENBERG, L.; J. R. PALMER; A. G. ZAUBER; M. E. WARSHAUER; P. D. STOLLEY; S. A. SHAPIRO (1991). «A hipothesis: Nonsteriodal anti-inflammatory drugs reduce the incidence of large-bowel cancer». J. Natl. Cancer Inst., núm 83, pàg. 355-358. ROZENGURT, E.; P. STROOBANT; M. D. WATERFIELD; T. F. DEUEL; M. KEEHAN (1983). «Platelet-derived growth factor elicits cyclic AMP accumulation in Swiss 3T3 cells: role of prostaglandin production». Cell, núm. 34, pàg. 265-272. RUBIO, C. A. (1984). «Antitumoral activity of indomethacin on esophageal tumors». J. Natl. Cancer Inst., núm. 72, pàg. 705-707. RUFFIN, M. T.; K. KRISHNAN; C. L. ROCK; D. NORMOLLE; M. A. VAERTEN; M. PETERS-GOLDEN; J. CROWELL; G. KELLOFF; C. R. BOLAND; D. E. BRENNER (1997). «Suppression of human colorectal mucosal prostaglandins: determining the lowest effective Aspirin dose». J. Nat. Cancer Institute, núm. 89, pàg. 11521160. SAMUELSSON, B.; S. E. DAHLEN; J. A. LINDGREN; C. A. ROUZER; C. N. SERHAN (1987). «Leukotrienes and lipoxins: structures, biosynthesis and biological effects». Science, núm. 237, pàg. 1171-1176. SANO, H.; Y. KAWAHITO; R. L. WILDER; A. HASHIRAMOTO; S. MUKAI; K. ASAI; S. KIMURA; H. KATO; M. KONDO; T. HIA (1995). «Expression of cyclooxygenase-1 and 2 in human colorectal cancer». Cancer Res., núm. 55, pàg. 3785-3789. SANTORO, M. G.; G. W. PHILPOTT; B. M. JAFFE (1976). «Inhibition of tumour growth in vivo and in vitro by prostaglandin E». Nature, núm. 263, pàg. 777-779. SCHREINEMACHER, D. M.; R. B. EVERSON (1994). «Aspirin
use and lung, colon and breast cancer incidence in a prospective study». Epidemiology, núm. 5, pàg. 138-146. SCHWENGER, P.; P. BELLOSTA; I. VIETOR; C. BASILICO; E. Y. SKOLNIK; J. VILCEK (1997). «Sodium salicylate induce apoptosis via p38 mitogen-activated protein kinase but inhibits tumor necrosis factor-induced c-jun n-terminal kinase/stress-activated protein kinase activation». Proc. Natl. Acad. Sci. USA, núm. 94, pàg. 2869-2873. SHENG, H.; SHAO, J.; KIRKLAND, S. C.; ISAKSON, P.; COFFEY, R. C.; J. MORROW; R. D. BEAUCHAMP; R. N. DUBOIS (1997). «Inhibition of human colon cancer cell growth by selective inhibition of cyclooxygenase2». Cancer Res., núm. 99, pàg. 2254-2259. SHIFF, S. J.; L. QIAO; L. L. TSAI; B. RIGAS (1995). «Sulindac sulfide, an aspirin-like compound, inhibits proliferation, causes cell cycle quiescence, and induces apoptosis in HT-29 colon adenocarcinoma cells». J. Clin. Invest., núm. 96, pàg. 491-503. SHIFF, S. J.; M. I. KOUTSOS; L. QIAO; B. RIGAS (1996). «Nonsteroidal antiinflammatory drugs inhibit the proliferation of colon adenocarcinoma cells: effects on cell cycle and apoptosis». Exp. Cell Res., núm. 222, pàg. 179-188. SIMMONS, D. L.; D. B. LEVY; Y. YANNONI; R. L. ERIKSON (1989). «Identification of a phorbol ester-repressible v-src-inducible gene». Proc. Natl. Acad. Sci. USA, núm. 86, pàg. 841-848. SMITH, W. L.; R. M. GARAVITO; D. L. DEWITT (1996). «Prostaglandin endoperoxide H synthases (Cyclooxygenases)-1 and 2». J. Biol. Chem., núm 271, pàg. 3315733160. SUH, O.; C. METTLIN; N. J. PETRELLI (1993). «Aspirin use, cancer and polyps of the large bowel». Cancer, núm. 72, pàg. 1171-1177. THUN, M. J.; M. M. NAMBOODIRI; C. W. HEATH (1991). «Aspirin use and reduced risk of fatal colon cancer». New Engl. J. Med., núm. 325, pàg. 1593-1596. THUN, M. J.; M. M. NAMBOODIRI; E. E. CALLE; W. D. FLANDERS; C. W. HEATH (1993). «Aspirin use and the risk of fatal cancers». Cancer Res., núm. 53, pàg. 13221327. TJANDRAWINATA, R. R.; R. DAHIYA; M. HUGUES-FULFORD (1997). «Induction of cyclo-oxygenase-2 mRNA by prostaglandin E2 in human prostatic carcinoma cells». Brit. J. Cancer, núm. 75, pàg. 1111-1118. TSUJII, M.; R. N. DUBOIS (1995). «Alterations in cellular adhesion and apoptosis in epithelial cells overexpressing prostaglandin endoperoxide synthase-2». Cell , núm. 83, pàg. 493-501. VANE, J. R. (1994). «Towards a better aspirin». Nature, núm. 367, pàg. 315-216. VANE, J. R.; R. BOTTING (1995). «A better understanding of anti-inflammatory drugs based on isoforms of cycloxygenase (COX-1 and COX-2)». Adv. Prosta-
ASPIRINA I ANTIINFLAMATORIS NO ESTEROÏDALS EN LA PREVENCIÓ DEL CÀNCER COLORECTAL 111 glandin Thromboxane Leukotriene Res., núm. 23, pàg. 41-48. WADDELL, W. R.; R. W. LOUGHRY (1983). «Sulindac for polyposis of the colon». J. Surg. Oncol., núm. 24, pàg. 83-87. WILLIAMS, C. S.; R. N. DUBOIS (1996). «Prostaglandin en-
doperoxide synthase: Why two isoforms?». Am. J. Physiol., núm. 270, pàg. G393-G400. YAMAGUCHI, A.; T. ISHIDA; G. NISHIMURA; M. KATOH; I. MIYAZAKI (1991). «Investigation of colonic prostaglandins in carcinogenesis in the rat colon». Dis. Colon Rectum, núm. 34, pàg. 572-576.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 113-131
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA VIRGINIA NUNES1, MONTSE GÓMEZ1 I JORDI CASADEMONT2 Centre de Genètica Mèdica i Molecular-IRO. Hospital Duran i Reynals. Grup d Investigació Muscular. Departament de Medicina. Hospital Clínic, IDIBAPS i Universitat de Barcelona.
1
2
Adreça per a la correspondència: Virginia Nunes. Centre de Genètica Mèdica i MolecularIRO. Hospital Duran i Reynals. Autovia de Castelldefels, Km 2,7. 08907 L Hospitalet de Llobregat. Barcelona. Tel.: 93 260 77 75. Fax: 93 260 77 76. adreça electrònica: vnunes@iro.es. Paraules claus: DNA, mitocondris, patologia mitocondrial, mutació puntual, deleció Key words: DNA, mitochondria, mitochondrial pathology, point mutation, deletion. INTRODUCCIÓ La majoria dels gens humans es localitzen al nucli de la cèl·lula i s hereten d ambdós progenitors. N existeixen d altres que es troben al citoplasma, concretament a l interior dels mitocondris, i són d origen exclusivament matern. Aquests formen el genoma mitocondrial humà. És a partir de l any 1988, any en el qual es descobreixen les primeres mutacions al DNA mitocondrial (mtDNA) responsables de malaltia humana, que s inicia l estudi de la genètica de les malalties mitocondrials (Holt et al., 1988; Wallace et al., 1988a). D aleshores ençà, i mitjançant la utilització de la genètica molecular, s ha pogut establir que les mutacions del mtDNA poden ser responsables de moltes síndromes clíniques fins fa poc no sufi-
cientment caracteritzades, i s ha obert la possibilitat d entendre n, si més no parcialment, la patogènia. MITOCONDRI, DNA MITOCONDRIAL I CADENA RESPIRATÒRIA Els mitocondris són petits orgànuls (0,51 mm) que es localitzen al citoplasma de totes les cèl·lules eucariotes. Presenten una membrana interna i una d externa, que delimiten diferents compartiments funcionals (figura 1). La membrana interna conté les subunitats proteiques de la cadena respiratòria mitocondrial, via metabòlica que proporciona aproximadament el 90 % del total d ATP necessari per al manteniment de les funcions vitals de la cèl·lula. Aquesta
114 V. NUNES, M. GÓMEZ I J. CASADEMONT
FIGURA 1. Teixit muscular humà normal on s aprecien diversos mitocondris situats entre les miofibril·les i, ocasionalment, en contacte amb vacúols lipídics. MET x 10.000.
cadena respiratòria està formada per cinc complexos multienzimàtics que funcionen com a transportadors d electrons: el complex I (NADH-CoQ reductasa, constituït aproximadament per quaranta subunitats), el complex II (succinat-CoQ reductasa, quatre subunitats), el complex III (ubiquinona citocrom c reductasa, deu subunitats), el complex IV (citocrom c oxidasa, vuit subunitats), i finalment el complex V o ATPasa (catorze subunitats), que garanteix la síntesi d ATP a partir d ADP i de fosfat inorgànic. El nombre de mitocondris per cèl·lula pot variar àmpliament des de desenes fins a diversos milers, segons els requeriments energètics de cada teixit. Així, el cervell i el múscul esquelètic, que són teixits molt dependents de la fosforilació oxidativa per obtenir energia, són molt rics en mitocondris.
Cada mitocondri posseeix de dues a deu còpies de mtDNA. El mtDNA és una petita molècula circular de doble cadena, de 16,5 kb, localitzada en la matriu mitocondrial (Anderson et al., 1981) (figura 2). El mitocondri, probablement descendent de cèl·lules procariotes que en una fase molt inicial de l evolució sobre la terra entraren en simbiosi amb les cèl·lules eucariotes primitives, ha perdut bona part de l autonomia com a conseqüència de la disminució de la mida del seu genoma, que ha passat al nucli cel·lular (Lang et al., 1997). Les dues cadenes de DNAmt difereixen en la seva composició de bases. La cadena pesada (HS, heavy strand) posseeix més residus de guanina; la cadena lleugera (LS, light strand) posseeix més residus citosina (figura 2). El DNAmt està molt compactat i gairebé tot és seqüència codificant. Conté trenta-set gens
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 115
FIGURA 2. El mtDNA humà. Se n indiquen la cadena pesada i la lleugera, juntament amb els gens que es transcriuen a partir de cadascuna. Origen H i Origen L són els orígens de replicació de la cadena pesada i de la lleugera, respectivament. LSP és el promotor per a la transcripció de la cadena lleugera. HSP és el promotor per a la cadena pesada. D-loop, bucle de desplaçament. ATPasa 6 i ATPasa 8 són els gens que codifiquen a l ATPasa/ATP sintasa. Cyt b, citocrom b del complex III. COX I a COX III són gens que codifiquen a subunitats del complex IV. ND1 a ND6 són gens que codifiquen a subunitats del complex I.
que codifiquen: tretze proteïnes, totes elles subunitats de la cadena respiratòria, set gens del complex I o NADH deshidrogenasa (ND1 a ND6), un gen del complex III (citocrom b), tres gens del complex IV o citocrom c oxidasa (COXI a COXIII), dos gens del complex V o ATPasa (A6 i A8)), vint-idos tRNA i dos rRNA (figura 2). Els gens estan repartits entre les dues cadenes, però la majoria es localitzen sobre la cadena pesada. La presència de gens en les dues cadenes implica que ambdues són transcrites. Les seqüències no codificants són escasses: la més llarga és el bucle de desplaçament (D-loop) que té al voltant d 1 kb i conté diverses regions que regulen la replicació i transcripció del genoma mitocondrial
(Clayton, 1982). La resta de pèptids del mitocondri són codificats pel DNA nuclear, sintetitzats en el citoplasma de la cèl·lula i transferits al mitocondri per un sistema d import específic (Pfanner et al., 1994). Per tant, cal tenir present que el mitocondri és dependent de proteïnes codificades pel genoma nuclear per a la majoria de les seves funcions. CARACTERÍSTIQUES DEL mtDNA Existeixen tota una sèrie de característiques que diferencien el mtDNA del nuclear: a) el mtDNA s hereta de manera gairebé exclusiva de la mare, ja que l òvul aporta
116 V. NUNES, M. GÓMEZ I J. CASADEMONT
FIGURA 3. Segregació a l atzar dels mitocondris. En el moment de la fecundació és l òvul qui aporta pràcticament la totalitat dels mitocondris al zigot. En els subsegüents processos de divisió cel·lular, els mitocondris es distribueixen a l atzar en les cèl·lules filles.
pràcticament tot el citoplasma del zigot en formació; b) no es replica de manera sincrònica amb la divisió cel·lular; c) posseeix un codi genètic diferent; d) presenta una alta taxa de mutació, de deu a cent vegades superior a la del genoma nuclear, possiblement per causa de la manca d histones que confereixen una certa protecció, i possiblement també per la falta d un sistema efectiu i precís de reparació (Richter et al., 1988). En els casos de les malalties genètiques degudes a mutacions al DNA nuclear en què la mutació és present a cada una de les cèl·lules d un individu, els pacients amb malalties mitocondrials rarament presenten un únic tipus de mtDNA Generalment, per tant, es troben en coexistència en una mateixa cèl·lula molècules normals (salvatges) amb molècules mutades, estat anome-
nat d heteroplàsmia, en contraposició a la situació normal anomenada d homoplàsmia. Quan hi ha heteroplàsmia, la proporció d ambdós tipus de molècules varia entre teixits i cèl·lules al llarg de la vida i permet una distribució a l atzar dels mitocondris durant la divisió cel·lular (Wallace, 1986) (figura 3). Cada teixit requereix una proporció diferent de molècules de mtDNA mutades perquè el fenotip patològic es manifesti (efecte llindar) (Boulet et al., 1992). Les mutacions que tenen una repercussió severa o letal en la fosforilació oxidativa són únicament viables en heteroplàsmia. En contraposició, moltes de les mutacions més lleus, de canvi d un nucleòtid en el mtDNA en regions de gens que codifiquen per a proteïnes, poden ser homoplàsmiques.
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 117
REPLICACIÓ DEL mtDNA La replicació del mtDNA és unidireccional i asimètrica. Requereix un origen de replicació per a la síntesi de la cadena pesada (OH) localitzat al bucle de desplaçament (D-loop), i un altre per a la síntesi de la cadena lleugera (OL) situat entre els gens del tRNACys i tRNAAsn. La regió D-loop conté també els promotors de la transcripció de les dues cadenes i les seqüències de regulació (Montoya et al., 1982) (figura 2). La replicació s inicia en un únic origen a la cadena pesada (OH). El D-loop és una regió de triple cadena que posseeix permanentment un fragment de cadena pesada (DNA 7S) complementari a la cadena lleugera. Aquest DNA 7S se sintetitza a partir d un petit RNA transcrit a nivell del promotor de transcripció de la cadena pesada i representa al voltant d uns set-cents nucleòtids. La síntesi de la cadena pesada comença al DNA 7S i va avançant al llarg de la molècula de DNAmt en el sentit de les agulles del rellotge, utilitzant 7S com a encebador per a l acció d una DNA polimerasa. La cadena filla va desplaçant la cadena parental formant el bucle de desplaçament i continua de forma unidireccional al voltant de tot el DNA. La síntesi de la cadena lleugera requereix una primasa específica i comença quan l origen de replicació (OL) es troba en forma de cadena senzilla, com a conseqüència del desplaçament de la cadena H, i continua en direcció oposada (Chang et al., 1987). TRANSCRIPCIÓ DEL mtDNA La transcripció es fa de manera asimètrica a partir dels dos promotors, un per a cadascuna de les cadenes (HSP, H-strand promoter i LSP, L-strand promoter), situats al D-loop (Clayton, 1982) (figura 2). Els dos promotors de transcripció tenen orienta-
cions oposades. La cadena pesada es transcriu en el sentit contrari a les agulles del rellotge. Es requereix una RNA polimerasa mitocondrial, el factor de transcripció A (h-mtTFA) (human mitochondrial transcription factor A) i altres factors addicionals. La proteïna h-mTFA s uneix a l inici de la regió de cadascun dels promotors i activa la transcripció (Shadel et al., 1993; Fisher et al., 1992). La transcripció dóna lloc a un transcrit primari corresponent a la totalitat del genoma, que és posteriorment tallat a la regió dels tRNA per alliberar els mRNA, els rRNA i els tRNA. Seguidament, els missatgers són poliadenilats (Montoya et al., 1983), fet que posteriorment permet crear els codons de terminació. No tots els gens es transcriuen en la mateixa quantitat. Així, la transcripció dels rRNA finalitza just després del gen que codifica el rRNA 16S, i és de quinze a seixanta vegades més freqüent que la transcripció de la cadena H completa (Attardi et al., 1989). En aquest procés de terminació de la transcripció a l extrem 3 del rRNA 16S intervé una proteïna, el factor de terminació (mtTER), que s uneix a una seqüència situada al gen del tRNALeu (Kruse et al., 1989; Daga et al., 1993). La terminació de la segona unitat de transcripció es produeix a l extrem 3 del tRNAThr . TRADUCCIÓ Els mRNA mitocondrials tradueixen el seu missatge dins dels mitocondris en ribosomes específics. Els components d aquests ribosomes són codificats pels dos sistemes genètics de la cèl·lula. Els rRNA són codificats pel DNA mitocondrial mentre que les proteïnes requerides ho són pel genoma nuclear (figura 4). El coeficient de sedimentació dels ribosomes mitocondrials és de 55S amb subunitats de 28S i 39S que contenen trenta-tres i cinquanta-dues proteïnes res-
118 V. NUNES, M. GÓMEZ I J. CASADEMONT
FIGURA 4. Biogènesi del mitocondri. El DNAmt es troba unit per algun punt a la membrana interna (per facilitar l esquema s ha representat en forma lineal, tot i la seva estructura circular). Es transcriu en tres tipus de RNA: ribosòmic, missatger i de transferència. Polipèptids codificats pel mtDNA i polipèptids codificats pel DNA nuclear s associen per a formar els complexos de la cadena respiratòria. La major part de proteïnes que formen els mitocondris i les necessàries per a l expressió del mtDNA són codificades per gens del nucli, se sintetitzen al citoplasma i són transportades a l interior del mitocondri. Mutacions a qualsevol d aquestes etapes podrien provocar una malaltia mitocondrial.
pectivament (Matthews et al., 1982). El codi genètic dels mitocondris és lleugerament diferent del codi universal. El codó UGA codifica l aminoàcid triptòfan, en lloc de per un codó de terminació; AUA és un codó per metionina i no per isoleucina. AUA i AUU funcionen com a codons d iniciació, AUG, AGA i AGG són codons de finalització, en lloc de codificar per arginina (Barrell et al., 1979). Una altra característica del sistema genètic mitocondrial és que utilitza un model de reconeixement de codons inusual que li permet de llegir el codi genètic amb tan sols els vint-i-dos tRNA codificats pel genoma mitocondrial.
MALALTIES MITOCONDRIALS Tradicionalment les malalties mitocondrials han estat definides com a processos morbosos heretables causats per la deficiència de proteïnes del mitocondri (McKusick, 1992; Wallace, 1992). D una manera més selectiva, però, hi ha una tendència a reservar aquest nom per als trastorns que afecten l últim pas de les vies metabòliques mitocondrials, concretament la cadena respiratòria. Recentment s ha demostrat que aquest tipus de defectes poden ser adquirits i tenir un paper en algunes malalties degeneratives (Wallace, 1992). Una de les característiques de
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 119
les malalties mitocondrials és la gran varietat de símptomes clínics amb què es poden manifestar. Els òrgans més freqüentment afectats són el sistema nerviós central, el múscul esquelètic i el cor, però altres òrgans hi poden estar implicats, ja sigui aïlladament o bé en conjunció amb altres per donar lloc a síndromes multisistèmiques (figura 5). Les malalties mitocondrials es poden classificar segons les característiques clíniques i/o bioquímiques, però una de les classificacions més utilitzades en els darrers anys és la basada en els defectes genètics, que individualitza tres grans grups: A) malalties degudes a defectes primaris del mtDNA; B) malalties degudes a defectes genètics nuclears, i C) malalties per problemes en la comunicació nucli-mitocondri.
A) Malalties degudes a defectes primaris del mtDNA. Inclouen la presència de reordenaments i de mutacions puntuals. A.1. Reordenaments. Els reordenaments també es poden subdividir en dos tipus: delecions i duplicacions. A.1.1. Les delecions s han descrit en moltes malalties mitocondrials esporàdiques i la majoria de dones que les posseeixen no les transmeten a la descendència (Larsson et al.,1992). Són delecions de gran mida, superiors a 1,5 kb, úniques, i es troben sempre en heteroplàsmia. La proporció de molècules delecionades en els diferents teixits d un individu és molt variable. Aquesta distribució tissular i la segregació durant el desenvolupament i la vida adulta són factors importants per determinar el fenotip del malalt.
FIGURA 5. Implicacions mitocondrials en diverses patologies humanes. Tots els òrgans o teixits indicats depenen en major o menor grau de l ATP que es produeix en el procés de fosforilació oxidativa mitocondrial. Un dèficit en la producció d ATP té efectes deleteris en diversos sistemes i òrgans, i dóna lloc a algunes formes dels trastorns indicats.
120 V. NUNES, M. GÓMEZ I J. CASADEMONT
Aquest tipus de reordenament es va descriure per primera vegada el 1988 (Holt et al., 1988). L expressió fenotípica de la malaltia és diferent en nens que en adults. En la infantesa la malaltia es presenta freqüentment com un defecte multiorgànic (Cormier et al., 1994; Rötig et al., 1989; Tulinius et al., 1995). Els pacients adults, en canvi, habitualment presenten oftalmoplegia externa progressiva (PEO), ja sigui de manera aïllada, ja sigui com a part de la síndrome de Kearns-Sayre, que es caracteritza per la presència d oftamoplegia, ptosi, retinitis, atàxia, blocatges de la conducció cardíaca i una elevada concentració de proteïnes en el líquid cerebrospinal (Holt et al., 1988; Lestienne et al., 1988; Moraes et al., 1989; Barrientos et al., 1995a). Les diferències entre nens i adults es poden explicar, en part, per la distribució de les delecions en els teixits. Una alta proporció de molècules delecionades en els teixits implica un desenvolupament ràpid de la malaltia, que afectarà múltiples òrgans. Al llarg del temps es poden acumular en teixits postmitòtics nivells baixos de molècules delecionades, fet que propiciaria un inici tardà de la malaltia que afectaria especialment cervell i teixit muscular, però que pot afectar, també, altres estructures (Barrientos et al. , 1997). En edat perinatal, les delecions del mtDNA de vegades causen la síndrome de Pearson, que es caracteritza per anèmia sideroblàstica severa, trombocitopènia, neutropènia i disfunció pancreàtica exocrina (Rötig et al., 1989). La majoria dels nascuts amb síndrome de Pearson moren en el primer any de vida, però alguns es recuperen i després desenvolupen una síndrome de Kearns-Sayre (Larsson et al., 1990). En tots el casos de delecions del mtDNA esporàdiques s ha detectat un únic tipus de deleció per a cada malalt, que coexisteix amb les molècules de mtDNA normal. La mida i localització de les delecions varia d un ma-
lalt a l altre, si bé existeix una deleció molt freqüent, present en aproximadament un terç dels malalts, denominada per aquest motiu «deleció comuna». Aquesta deleció, d unes 4,9 kb, està flanquejada per dues repeticions de tretze parells de bases que representen «llocs calents» per a la formació de delecions en el mtDNA humà (Holt et al., 1989; Schon et al., 1989). Sobre la base de les repeticions flanquejants, s han classificat delecions en classe I (repeticions directes perfectes) i classe II (no perfectes) (Mita et al., 1990). En tots els casos les delecions impliquen la pèrdua de gens que codifiquen subunitats de la cadena respiratòria, per a tRNA i, menys freqüentment, per a rRNA. El dèficit enzimàtic que es produeix pot tenir tres orígens: a) l existència d una proteïna quimèrica resultat d un transcrit de fusió creat per la deleció; b) un defecte en la síntesi proteica degut a la deleció, c) un defecte de síntesi proteica degut a la disminució del nombre de tRNA o rRNA i/o dels mRNA que codifiquen subunitats de la cadena respiratòria. El mecanisme molecular que produeix les delecions úniques no és clar. Una possibilitat seria el lliscament de la DNA polimerasa durant la replicació de la molècula de mtDNA quan les cadenes de DNA es troben en fase monocatenària, fet que es veuria afavorit per la presència de seqüències repetitives que flanquegen la deleció (Shoffner et al., 1989; Schon et al., 1989). Una altra possibilitat seria en processos de recombinació homòloga (Mita et al., 1990). Les delecions descrites no impliquen el OH, OL ni l LSP, elements imprescindibles per a la replicació del mtDNA. S han publicat delecions que afecten l HSP que comporten una pèrdua completa dels transcrits de la cadena pesada, mentre que els corresponents a la cadena lleugera es troben en nivells normals (Moraes et al., 1991). A.1.2. Les duplicacions es presenten
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 121
sempre en heteroplàsmia (Poulton et al., 1989). En diverses famílies s ha descrit la transmissió materna de molècules de mtDNA duplicades (Ballinger et al., 1992, 1994; Dunbar et al., 1993; Rötig et al., 1992). Els pacients presentaven diferents símptomes: atàxia, sordesa, diabetis mellitus, oftalmoplegia, tubulopatia i síndrome de Kearns-Sayre. Una duplicació de 6,1 kb en una família amb diabetis i sordesa en un primer moment erròniament reportada com una deleció de 10,4 kb (Ballinger et al., 1992, 1994). Les duplicacions parcials i les delecions úniques poden coexistir de manera que s ha suggerit que les primeres no són més que estats transitoris cap a les segones (Larsson et al., 1995; Cormier et al., 1994; Clayton, 1982; Barrientos et al., 1996a). A.1.3. Existeixen delecions i duplicacions de regions no codificants del mtDNA.
Aquesta afirmació es fonamenta en l observació que els cultius cel·lulars de teixits humans heteroplàsmics per a polimorfismes de longitud de seqüència dins de la regió de seqüència conservada (CSB II, conserved sequence box) no impedeixen un acurat inici de la transcripció in vitro (Hauswirth et al., 1985). També s ha descrit un polimorfisme de longitud d una petita regió no codificant entre el gen de la subunitat II de la COX i el gen tRNALys (Wrischnick et al., 1987; Barrientos et al., 1995). A.2. Mutacions puntuals del mtDNA. S han trobat en gens que codifiquen per a proteïnes, en gens que codifiquen per a tRNA o en gens que codifiquen per a rRNA. A.2.1. S han descrit diferents mutacions puntuals en gens que codifiquen proteïnes estructurals en famílies amb citopaties mitocondrials de transmissió materna. Entre
FIGURA 6. Posició en el mtDNA de les mutacions puntuals més comunes. Entre parèntesis s indica el nucleòtid exacte en què té lloc la mutació. Les malalties estan detallades en el text.
122 V. NUNES, M. GÓMEZ I J. CASADEMONT
les més freqüents hi ha les associades a atròfia òptica de Leber (LHON). Les mutacions considerades com a primàries, és a dir responsables del fenotip LHON sense la necessitat de la concurrència d altres factors mal caracteritzats de caire genètic, mediambiental o tòxic, són tres: una transició G®A en el nucleòtid 3460, una transició G®A en el nucleòtid 11778 i una transició T®C en el nucleòtid 14484 (Howell et al., 1994). La primera que es va descriure i la més freqüent, G1178A, es localitza al gen ND4 (la subunitat 4 de la NADH deshidrogenasa) (Wallace et al., 1988) (figura 6). Aquestes mutacions es troben en el 70-90 % dels malalts LHON i no han estat mai trobades en individus control. Es presenten gairebé sempre en homoplàsmia, si bé en algunes famílies s han observat en heteroplàsmia amb ràpida segregació del DNAmt mutat (Vilkki et al., 1990). Freqüentment són mutacions amb una baixa penetrància, de manera que la presència de la mutació en una família afecta només al voltant del 50 % del homes i del 10 % de les dones relacionats per via materna (Larsson et al., 1995). S han descrit altres mutacions que afecten gens dels complexos I, III i IV i poden tenir importància primària o, més probablement, secundària en el desenvolupament de la LHON. El caràcter secundari d aquestes mutacions se sospita perquè s han trobat en baixa proporció en individus control (Howell et al., 1994; Wallace et al., 1988). Alguns dels pacients LHON mostren imatges radiològiques de desmielinització del SNC, la qual cosa ha suggerit que mutacions al complex I podrien donar lloc a nous antígens que provocarien una resposta immune susceptible de desencadenar la neuropatia òptica i altres símptomes que poden recordar una esclerosi múltiple (Harding et al., 1992). Una altra mutació puntual «estructural» és la que afecta la subunitat 6 del complex V, concretament el nucleòtid 8993 (figura 6).
Inicialment aquest defecte es va descriure en malalts afectes d atròfia muscular neurogènica, retinitis pigmentària i atàxia, associació coneguda amb l acrònim NARP per les seves sigles en anglès (Holt et al., 1990) (figura 6). Posteriorment s ha observat que aquesta mutació pot donar lloc a manifestacions molt variades, que comprenen des d una simple retinitis pigmentària fins a una síndrome de Leigh, malaltia de molt mal pronòstic, caracteritzada per una necrosi dels ganglis basals encefàlics en edat infantil. La gravetat del fenotip sembla relacionar-se clarament amb el percentatge de DNAmt mutat (Tatuch et al., 1992). A.2.2. Mutacions en els tRNA A.2.2.1. L associació d epilèpsia mioclònica i fibres roges rompudes (RRF) defineix la síndrome de MERRF. Aquests malalts amb freqüència presenten, a més, demència, atàxia, atròfia muscular i altres símptomes (Fukuhara et al., 1980). En la majoria de pacients amb MERRF es troba una transició A®G al nucleòtid 8344 (figura 6). Aquesta mutació altera una base altament conservada del TyC loop del tRNA per la lisina. S ha demostrat que es requereix com a mínim d un 85 % a un 90 % de molècules de mtDNA mutades perquè aparegui una disfunció de la cadena respiratòria (Larsson et al., 1992). Això fa que els familiars materns dels pacients amb MERRF portadors de la mutació normalment n estiguin menys greument afectats, o fins i tot estiguin sans (Larsson et al., 1992; Wallace et al., 1988). S ha demostrat que la mutació A8344G provoca una aminoacilació del tRNALys defectiva i la terminació prematura de la traducció mitocondrial (Enriquez et al., 1995). Aquesta mutació no es transmet sempre de mare a fill. El risc de transmissió depèn de la proporció de molècules de DNAmt mutades a la mare. S ha observat que en cal prop d un 35-40 % perquè es doni la transmissió (Larsson et al., 1992). S ha descrit
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 123
també una segona mutació heteroplàsmica menys freqüent al tRNALys. Es tracta d una transició T®C al nucleòtid 8356. També en aquest cas s ha demostrat que es pot inhibir la síntesi de proteïnes mitocondrials i l activitat de la cadena respiratòria (Masucci et al., 1995). A.2.2.2. La síndrome de MELAS es caracteritza per la coexistència de miopatia, encefalopatia, acidosi làctica i accidents vasculars cerebrals. Al 80 % dels casos s ha trobat una mutació puntual en estat heteroplàsmic al nucleòtid 3243, al gen que codifica per al tRNA de la leucina (Goto et al., 1990) (figura 6). Aquesta mutació inactivaria el factor de terminació de la transcripció que es fixa al tRNALeu. La mutació MELAS pot així tenir dues conseqüències: un defecte en la traducció pel fet d haver modificat el tRNA i una modificació de la relació rRNA/mRNA. Aquesta mutació MELAS també es troba en aproximadament un 20 % de pacients amb PEO (Moraes et al., 1993) i en una petita proporció de malalts amb diabetis mellitus (Kodowaki et al., 1994; Reardon et al., 1992; Van den Ouweland et al., 1992). La mutació MELAS A3243G es troba en una alta proporció en les RRF musculars (Moraes et al., 1992; Petruzzella et al., 1994). S han descrit, molt menys freqüentment, altres mutacions al tRNALeu en pacients amb MELAS i amb altres fenotips. Aquestes mutacions es localitzen fora de la seqüència de terminació de la transcripció i no afecten la terminació de la transcripció in vitro (Shang et al., 1994). A.2.2.3. Mutacions en gens d altres tRNA. S han descrit diverses mutacions puntuals en altres gens que codifiquen per a tRNA. El problema que plantegen és que no sempre és evident si es tracta d una mutació patogènica o no. S han proposat els següents criteris per atribuir patogenicitat a una variació en la seqüència nucleotídica mitocondrial normal: a) la mutació afecta una base alta-
ment conservada; b) la mutació no s ha trobat en controls; c) la mutació s ha descrit en diverses famílies amb un fenotip similar; d) hi ha correlació entre els nivells de mtDNA mutat i la gravetat dels símptomes; e) la mutació es dóna sempre en heteroplàsmia, fet que suposa que la homoplàsmia és incompatible amb la vida, i f) hi ha correlació entre la quantitat de molècules mutades i el grau de disfunció de la cadena respiratòria. Malgrat aquests criteris, no existeix un consensus de com establir si una mutació a un tRNA és patològica o no. La prova definitiva probablement no es podrà tenir fins que no es desenvolupi un sistema que permeti la introducció de mtDNA mutat en animals d experimentació (Larsson et al., 1995). A.2.3. Mutacions a gens que codifiquen per rRNA. En una gran família amb sordesa congènita no sindròmica es va descriure una mutació homoplàsmica A®G al nucleòtid 1555 del gen que codifica per al rRNA 12S (Prezant et al., 1993) (figura 6), mutació que posteriorment s ha observat en altres famílies amb sordesa induïda per aminoglicòsids. Aquesta mutació es dóna en una regió altament conservada del gen per al RNA 12S i ha resultat ser molt freqüent a la població espanyola. En un estudi realitzat a setanta famílies, aquesta mutació es va trobar en dinou grups familiars amb sordesa progressiva transmesa per via materna. Dotze d aquestes famílies havien estat tractades amb aminoglicòsids (Estivill et al., 1998). El cloramfenicol inhibeix selectivament la síntesi proteica i s han trobat diverses mutacions al gen que codifica per al rRNA 16S del mtDNA, que confereixen resistència al cloramfenicol en cèl·lules de mamífers (Blanch et al., 1981; Kearsey et al., 1981) B) Malalties degudes a defectes genètics nuclears Des d un punt de vista teòric, hauria de ser el grup més nombrós de malalties mito-
124 V. NUNES, M. GÓMEZ I J. CASADEMONT
condrials, ja que la majoria de les proteïnes mitocondrials són codificades al nucli. És possible que la majoria d aquestes mutacions siguin incompatibles amb la vida, fet que explicaria que fins a l actualitat se n hagin descrit molt poques i, en tot cas, no relacionades amb proteïnes de la cadena respiratòria mitocondrial (Brown et al., 1989; Bourgeron et al., 1994). Per aquest motiu no seran objecte d atenció especial en aquesta revisió. El defecte, monoenzimàtic, pot ser teixit específic o generalitzat, i la forma de transmissió típicament mendeliana (Brown et al., 1989). C) Malalties degudes a problemes en la comunicació nucli-mitocondri Per bé que separats, els genomes nuclear i mitocondrial treballen coordinadament, aparentment sota control nuclear (figura 4). Les mutacions que afectin aquest control, d origen nuclear i per tant amb transmissió mendeliana, poden provocar trastorns en la replicació i transcripció del mtDNA, en el processament i traducció dels transcrits mitocondrials i en l import proteic mitocondrial. Des del punt de vista de la genètica molecular s han descrit dos grans tipus de defectes en el mtDNAmt deguts a una disfunció en la comunicació nucli-mitocondri: C.1. Delecions múltiples en el mtDNA. El que s hereta no són les mutacions pròpiament, sinó el defecte d algun factor que tindria com a missió impedir que durant la replicació del DNAmt se sintetitzessin genomes anòmals, amb delecions. Els pacients presenten múltiples delecions, que varien amb el temps i els teixits estudiats. La forma més freqüent, d herència autosòmica dominant, ha estat descrita en diverses famílies amb PEO, ptosi, debilitat muscular i RRF (Cormier et al., 1991; Shouldbridge et al., 1990; Zeviani et al., 1989). El gen nuclear responsable d aquest fenotip s ha localitzat al braç llarg del cromosoma 10 (10q 23.324.3) en una família finesa (Suomalainen et
al.,1995). Posteriorment s ha descrit lligament amb el cromosoma 3 en famílies italianes (Kakunen et al., 1996). També s han descrit altres fenotips amb un patró d herència autosòmic dominant que cursen, fonamentalment, amb anèmia sideroblàstica i per tant estarien més pròxims a la síndrome de Pearson (Casademont et al., 1994). La presència de delecions múltiples també s ha vist associada a un patró d herència autosòmica recessiva, concretament en algunes famílies amb la síndrome de Wolfram. Aquesta és una malaltia neurodegenerativa de curs progressiu que es caracteritza per la presència de diabetis insípida, diabetis mellitus, atròfia òptica i sordesa (Wolfram et al., 1938). En molts casos es troba associada a altres símptomes neurològics i psiquiàtrics com atàxia, neuropatia perifèrica, atonia del tracte urinari, depressió i demència (Cremers et al., 1997; Borgna-Pignatti et al., 1989; Swift et al., 1990; Swift et al., 1991). Mitjançant estudis de lligament es va localitzar el gen al braç curt del cromosoma 4 (Polymeropoulos et al., 1994). L any 1993 Rötig va suggerir que algunes formes de la síndrome podrien tenir origen mitocondrial i va descriure el cas d un pacient que presentava la malaltia associada a una deleció en heteroplàsmia, en aquest cas única, de 7,6 kb (Rötig et al., 1993). Casos semblants van ser descrits posteriorment per altres autors (Barrientos et al., 1996b). El nostre grup va demostrar per estudis de lligament i prenent la presència de delecions múltiples com a marcador, que el gen nuclear localitzat a la regió 4p16 predisposa a l aparició de delecions del mtDNA. El model d herència seria semidominant; els heterozigots presentarien alteracions en el mtDNA mentre que els homozigots pel defecte nuclear mostrarien la síndrome completa. Aquesta va ser la primera prova directa de la implicació entre el genoma nuclear i el mitocondrial en el cas d una malaltia autosòmica recessiva
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 125
(Barrientos et al., 1996c). Els resultats obtinguts apunten la possibilitat que el gen a la regió 4p16 codifiqui un factor relacionat amb la biogènesi mitocondrial. Alguns gens implicats a la biogènesi ja s han descartat com a candidats perquè no estan localitzats en el cromosoma 4 (Hsiesh et al., 1990; Tiranti et al., 1995). Podrien també considerar-se com a candidats gens codificants per a factors implicats en el recanvi del mtDNA o en la regulació del metabolisme oxidatiu (Barrientos el at., 1996c). C.2. Depleció del mtDNA. La depleció o disminució de la quantitat de molècules de mtDNA s ha descrit en alguns nens amb miopatia i deficiència en citocrom c oxidasa de múscul, i en alguns nens amb hepatopatia i nefropatia (Moraes et al., 1991). L evidència per implicar un gen nuclear com a responsable de la depleció del mtDNA es basa en el fet que la seqüenciació de la regió reguladora del bucle D, així com de la petita regió no codificant que inclou el OL, no ha demostrat cap mutació en individus afectes (Larsson et al., 1992; Moraes et al., 1991) i, a més, en el fet que la complementació de cultius de cèl·lules de pacients amb depleció amb gens nuclears recupera els nivells normals de mtDNA (Bodnar et al., 1993). També s ha descrit una depleció de mtDNA, en aquest cas adquirida, en la miopatia tòxica induïda per l antiretroviral zidovudina (ZDV) en malalts amb sida (Arnaudo et al., 1991; Casademont et al., 1996). En alguns casos de depleció del mtDNA hi ha nivells disminuïts de mtTFA en les fibres musculars, però es desconeix si aquest fenomen és primari o secundari (Larsson et al., 1994). CONCLUSIONS I PERSPECTIVES FUTURES El coneixement de la seqüència completa del mtDNA humà (Anderson et al., 1981), i
també localitzar la gran quantitat de variacions en aquesta seqüència, han estat crucials per a la comprensió del paper patogènic que tenen les mutacions del mtDNA. De tota manera estem encara molt a l inici del camí per comprendre n bé tots els vessants, i hi ha moltes àrees de treball mal conegudes. La intervenció dels dos genomes, el nuclear i el mitocondrial, per formar els diferents complexos de la cadena respiratòria, com també la comunicació intergenòmica i les reaccions requerides per l import de les proteïnes a l interior del mitocondri, ofereixen tota una gamma de situacions susceptibles de ser degudes a defectes genòmics. En aquest sentit les síndromes amb herència autosòmica dominant o recessiva associades a delecions múltiples són un molt bon exemple de defectes en la intercomunicació nucli-mitocondri i són àrees molt actives d investigació (Soumalainen et al., 1995; Barrientos et al., 1996c). El paper de les mutacions al mtDNA en moltes malalties neurodegeneratives com ara l esclerosi múltiple, les malalties de Parkinson i Alzheimer, i la miositis amb cossos d inclusió, és actualment objectiu de diversos grups de recerca. Aquests treballs estan molt lligats, també, a la comprensió del paper que tenen les alteracions mitocondrials en processos tan diversos com l envelliment, l apoptosi i l exposició a factors que provoquin un desequilibri en l homeostasi de l estrès oxidatiu. Per altra banda, aquests treballs han permès anar desenvolupant proves per al diagnòstic de les malalties mitocondrials. L establiment inequívoc del diagnòstic d una malaltia mitocondrial és un prerequisit per a un adequat consell genètic i un eventual tractament. Si bé hi ha moltes mutacions en el mtDNA que s han associat a fenotips corresponents a malalties humanes, només en unes poques ocasions se n ha pogut demostrar el paper causal, mentre que en moltes altres es desconeix si són causa o
126 V. NUNES, M. GÓMEZ I J. CASADEMONT
efecte. És possible que el diagnòstic d una malaltia mitocondrial requereixi sempre la concurrència de paràmetres de genètica molecular, però conjuntament amb estudis clínics, histològics i bioquímics. Conèixer les bases moleculars d aquests defectes ha de ser útil no només per entendre el paradigma general de les malalties mitocondrials, sinó també per poder desenvolupar estratègies de «rescat genètic» (restabliment del fenotip salvatge) que puguin ser útils per als pacients. Donada la dificultat inherent a l estudi dels processos biològics en mostres de teixits humans i el nombre limitat de malalts per a cada una d aquestes malalties, un punt bàsic per poder aprofundir en aquest camp serà disposar de models animals per estudiar les malalties mitocondrials. En aquest sentit, i donat el coneixement actual de l estructura i funció del mtDNA de ratolí i del fet que algunes de les seves propietats són semblants en les dues espècies, és possible pensar en un futur model murí (Larsson et al., 1995). Per acabar, un camp en què s està treballant molt activament és en l intent d establir protocols de terapèutica gènica per a malalties mitocondrials. El genoma mitocondrial i el seu sistema d expressió autònom ofereixen la possibilitat d una estratègia de terapèutica gènica alternativa a l habitual: la introducció de seqüències de gens nuclears al genoma mitocondrial per a la seva expressió utilitzant el sistema d expressió mitocondrial. Aquesta aproximació, a més del seu potencial en terapèutica gènica, pot ser de moment una eina de gran valor per comprendre l expressió del genoma mitocondrial i la seva regulació (Collombeet et al., 1998). AGRAÏMENTS El nostre treball referenciat en aquesta revisió ha esta finançat per l Institut Català
de la Salut i per ajuts del Fondo de Investigaciones Sanitarias (FIS94/1563), per la Direcció General de Recerca (1997SGR00085) i de la Comisión Interministerial de Ciencia y Tecnología (CICYT, SAF95-191 i SAF960227). BIBLIOGRAFIA ANDERSON, S.; A. T. BANKIET; B. G. BARREL; M. H. L. DE BRUIJN; A. R. COULSON (1981). «Sequence and organization of the human mitochondrial genome». Nature, núm. 290, pàg. 457-65. ARNAUDO, E.; M. DALAKAS; S. SHANSKE; C. T. MORAES; S. DIMAURO; E. A. SCHON (1991). «Depletion of muscle mithochondrial DNA in AIDS patients with zidovudine-induced myopathy». Lancet, núm. 337, pàg. 508-10. ATTARDI, G.; A. CHOMIN; M. P. KING; B. KRUSE; P. L. POLOSA; N. N. MURDTER (1989). «Regulation of mitochondrial gene expression in mammalian cells». Biochem. Soc. Trans., núm. 18, pàg. 509-513. BALLINGER, S. W.; J. M. SHOFFNER; S. GEBHART; D. A. KOONTZ; D. C. WALLACE (1994). «Mitochondrial diabetes revisited». Nat. Genet., núm. 7, pàg. 458-59. BALLINGER, S. W.; J. M. SHOFFNER; E. V. HEDAYA; I. TROUNCE; M. A. POLAK; D. C. WALLACE (1992). «Maternally transmited diabetes and deafness associaled with a 10.4 kb mitochondrial DNA deletion». Nat. Genet., núm. 1, pàg. 11-15. BARRELL, G.; A. T. BANKIER; J. DROUIN (1979). «Different genetic code in human mitochondria». Nature, núm. 282, pàg. 189-194. BARRIENTOS, A.; J. CASADEMONT; A. SOLANS; P. MORAL; F. CARDELLACH; A. URBANO-MÁRQUEZ; X. ESTIVILL; V. NUNES (1995). «The 9bp deletion in the region V of mitochondrial DNA: evidence for mutation recurrence». Human Genet., núm. 96, pàg. 225-228. BARRIENTOS, A.; J. CASADEMONT; J. M. GRAU; J. MONTOYA; F. CARDELLACH; X. ESTIVILL; A. URBANO-MÁRQUEZ; V. NUNES (1995a). «Síndrome de Kearns-Sayre: Caracterización molecular de 6 casos». Med Clin (Barcelona), núm. 105, pàg. 180-184. BARRIENTOS, A.; J. CASADEMONT; D. GENÍS; F. CARDELLACH; J. M. FERNÁNDEZ-REAL; J. M. GRAU; A. URBANO-MÁRQUEZ; X. ESTIVILL; V. NUNES (1997). «Sporadic heteroplasmic single 5.5 kb mitochondrial DNA deletion associated with cerebellar ataxia, hypogonadotropic hypogonadism, choroidal dystrophy, and mitochondrial respiratory chain complex I deficiency». Hum. Mutat, núm. 10, pàg. 212-216. BARRIENTOS, A.; V. VOLPINI; J. CASADEMONT.; D. GENIS; J. M. MANZANARES; I. FERRER; J. CORRAL; F. CARDELLACH;
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 127 A. URBANO-MÁRQUEZ; X. ESTIVILL; V. NUNES (1996c). «A nuclear defect in the 4p16 region predisposes to multiple mitochondrial DNA deletions in families with Wolfram Syndrome». J. Clin. Invest., núm 997, pàg. 1570-1576. BARRIENTOS, A.; J. CASADEMONT; A. SAIZ; F. CARDELLACH; V. VOLPINI; E. TOLOSA; A. URBANO-MÁRQUEZ; X. ESTIVILL; V. NUNES (1996b). «Autosomal recessive Wolfram syndrome associated with an 8.5-kb mtDNA single deletion». Am. J . Hum. Genet., núm. 58, pàg. 963-970. BARRIENTOS, A; J. CASADEMONT; V. NUNES (1996a). «Reordenamientos del ADN mitocondrial en el síndrome de Kearns-Sayre: ¿es necesario diferenciar las deleciones de las duplicaciones o multimerizaciones?». Neurología., núm. 11, pàg. 257-260. BARRIENTOS, A.; J. CASADEMONT; D. GENÍS; F. CARDELLACH; J. M. FERNÁNDEZ-REAL; J. M. GRAU; A. URBANO-MÁRQUEZ; X. ESTIVILL; V. NUNES (1997). «Sporadic heteroplasmic single 5.5 kb mitochondrial DNA deletion associated with cerebellar ataxia, hypogonadotropic hypogonadism, choroidal dystrophy, and mitochondrial respiratory chain complex I deficiency». Hum. Mutat., núm. 10, pàg. 212-216. BLANC, H.; C. T. WRIGHL; M. J. BIBB; D. C. WALLACE;. D. A. CLAYTON (1981). «MitochondriaL DNA of chloramphenicol resistant mouse cells contains a single nucleotide change in the region en. coding the 3 end of The large ribosomal RNA». Proc. Natl. Acad. Sci. USA, núm. 78, pàg. 3789-93. BROWN, R. M.; H. DAHL; G. K. BROWN (1989). «X-chromosome localization of the functional gene for the E1 subunit of the human pyruvate dehydrogenase complex». Genomics, núm. 4, pàg. 174-181. BOURGERON, T.; D. CHRETIEN; J. POGGI BACH; S. DOONAN; D. RABIER; P. LETOUZÉ; A. MUNNICH; A. RÖTIG; P. LANDRIEU; P. RUSTIN (1994). «Mutation of the fumarase gene in two siblings with progressive encephalopathy and fumarase deficiency». J. Clin. Invest., núm. 93, pàg. 2514-8. BODNAR, A. G.; I. M. COOPER.; I. J. HOL; J. V. LEONARD; A. H. V. SCHAPIRA (1993). «Nuclear complementation restores mtDNA levels in cultured cells from a patient with mtDNA depletion». Am. J. Hum. Genet., núm. 53, pàg. 663-69. BORGNA-PIGNATTI, C.; P. MARRADI; L. PINELL; N. MONETTI; C. PATRINI (1989). «Thiamine-resoonsive anaemia in DIDMOAD syndrome». J. Pediatr., núm. 114, pàg. 405-410. BOULET, L.; G. KARPATI; E. A. SHOULBRIDGE (1992). «Distribution and threshold expresion of the tRNALys mutation in skeletal muscle of patients with myoclonic epilepsy and ragged-red fibers (MERRF)». Am. J. Hum. Genet., núm. 51, pàg. 1187-200. BOURGERON, T.; P. RUSTIN; D. CHRETIEN; M. BIRCH-MACHINE; M. BOURGEOIS; EVIEGAS PEQUIGNOT; A. MUNNICH;
A. RÖTIG (1995). «Mutation of a nuclear succinate dehydrogenase gene results in mitochondrial respiratory chain deficiency». Nature, núm 11, pàg. 144-149. CASADEMONT J.; A. BARRIENTOS; F. CARDELLACH; A. RÖTIG; J. M. GRAU; J. MONTOYA; B. BELTRÁN; F. CERVANTES; C. ROZMAN; X. ESTIVILL; A. URBANO-MÁRQUEZ; V. NUNES (1994). «Multiple deletions of mtDNA in two brothers with sideroblastic anemia and mitochondrial myopathy, and in their asymptomatic mother». Hum. Mol. Genet., núm. 3, pàg. 1945-1949. CASADEMONT, J.; A. BARRIENTOS; J. M. GRAU; E. PEDROL; X. ESTIVILL; A. URBANO-MÁRQUEZ; V. NUNES (1996). «The effect of Zidovudine on skeletal muscle mtDNA in HIV-1 inffected patients with mild or no muscle dysfunction». Brain, núm. 119, pàg. 13571364. CHANG, D. D.; D. A. CLAYTON (1987). «A mammalian mitochondrial RNA processing activity contains nucleus-encoded RNA». Science , núm. 235, pàg. 117884. CLAYTON, D. A.; C. A. SMITH (1975). «Complex mitochondrial DNA». Int. Rev. Exp. Pathol., núm 14, pàg. 1-67. CLAYTON, D. A.; J. VINOGRAD (1967). «Circular dimer and catenate forms of mitochondrial DNA in human leukaemic leucocytes». Nature, núm. 216, pàg. 65257. CLAYTON, D. A. (1982). «Replication of animal mitochondrial DNA». Cell, núm. 28, pàg. 693-705. CLAYTON, D. A. (1984). «Transcription of the mammalian mitochondrial genome». Annu. Rev. Biochem., núm. 53, pàg. 573-94. COLLOMBET, J. M.; CH. COUTELLE (1998). «Towards gene therapy of mitochondrial disorders». Mol. Med today, january, pàg. 3331-38. CORMIER, V.; A. RÖTIG; M. TARDIEU; M. COLONNA; J. M. SAUDUBRAY; A. MUNNICH (1991). «Autosomal dominant deletions of the mitochondrial genome in a case of progressive encephalomyopathy». Am. J. Hum. Genet., núm. 48, pàg. 643-48. CORMIER DAIRE, V.; J. P. BONNEFONT; P. RUSTIN; C. MAURAGE; H. OGLER; J. SCHMITZ; C. RICOUR.; J. M. SAUDUBRAY; A. MUNNICH; A. RÖTIG (1994). «Mitochondrial DNA rearrangements with onset as chronic diarrhea with villous atrophy». J. Pediatr., núm. 124, pàg. 6370. CREMERS, C. W.; P. G. WIJDEVELD; A. J. PINCKERS (1997). «Juvenile diabetes mellitus, optic atrophy, hearing loss, diabetes insipidus, atonia of the urinaryy tract and bladder, and other abnormalities (Wolfram syndrome): a review of 88 cases from the literature with personal observations on three new patients». Acta Paediatric. Scand. , núm. 2664, pàg. 1-16. DAGA, A.; V. MICOL; D. HESS; R. AEBERSOLD; G. ATTARDI
128 V. NUNES, M. GÓMEZ I J. CASADEMONT (1993). «Molecular characterization of the Transcription Termination Factor from Human Mitochondria». J. Biol. Chem., núm. 268, pàg. 8123-8130. DUNBAR, D. R.; P. A. MOONIE; R. J. SWINGLER; D. DAVIDSON; R. ROBERTS; I. J. HOLT (1993). «Maternally transmitted partial direct tandem duplication of mitochondrial DNA associated with diabetes mellitus». Hum. Mol. Genet., núm. 2, pàg. 1619-24. ENRIQUEZ, J. A.; A. CHOMYN; G. ATTARDI (1995). «MtDNA mutation in MERRF syndrome causes defective aminoacylation of tRNALys and premature translation termination». Nat . Genet., núm. 10, pàg. 47-55. ESTIVILL, X.; N. GOVEA; A. BARCELÓ; E. PERELLÓ; C. BADENAS; E. ROMERO; L. MORAL; R. SCOZZARI; L. D URBANO; M. ZEVIANNI; A. TORRONI (1998). «Familial progressive sensorineural deafness is mainly due to the mtDNA A1555G mutation and is enhanced by treatment with aminoglycosides». Am. J. Human. Genet., núm. 1, pàg. 27-35. FISHER, R. P.; T. LISOWSKY; M. A. PARISI; D. A. CLAYTON (1992). «DNA wrapping and bending by a mitochondrial high mobility group-like transcriptional activator protein». J. Biol. Chem., núm. 267, pàg. 3358-67. FUKUHARA, N.; S. TOKIGUCHI; K. SHIRAKAWA; T. TSUBAKI (1980). «Myoclonus epilepsy associated with ragged-red fibres (mitochondrial abnormalities): disease entity or a syndrome?». J. Neurol. Sci., núm. 47, pàg. 117-33. GOTO, Y.-I.; I. NONAKA; S. HORAI (1990). «A mutation in the tRNALeu (UUR) gene associated with tbe MELAS subgroup of mitochondria s encephalomyopathies». Nature, núm. 348, pàg. 651-53. HARDING, A. E.; M. G. SWEENEY; D. H. MILLER.; C. L. MUMFORD; H. KELLAR-WOOD; D. MENARD; W. I. MCDONALD; D. A. S. COMPSTON (1992). «Occurrence of a multiple sclerosis-like illness in women who have a Leber s hereditary optic neuropathy mitochondrial DNA mutation». Brain, núm. 115, pàg. 979 89. HAUSWIRTH, W. W.; D. A. CLAYTON (1985). «Length heterogeneity of a conserved displacement-loop sequence in human mitochondrial DNA». Nucleic Acids Res., núm. 13, pàg. 8093-104. HIRANO, M.; G. SILVESTRI; D. M. BLAKE; A. LOMBES; C. MINETTI; E. BONILLA; A. P. HAYS; R. E. LOVELACE; I. BUTLER; T. E. BERTORINI (1994). «Mitochondrial neurogastrointestinal encephalomyopathy (MNGIE): clinical, biochemical, and genetic features of an autosomal recessive mitochondrial disorder». Neurology , núm. 44, pàg. 721-27. HOLT, I. J.; A. E. HARDING; J. A. MORGAN-HUGHES (1988). «Deletions of muscle mitochondrial DNA in patients with mitochondrial myopathies». Nature, núm. 331, pàg. 717-19. HOLT, I. J.; A. E. HARDING; J. A. MORGAN-HUGHES (1989). «Deletions of muscle mitochondrial DNA in mito-
chondrial myopathies: sequence analysis and possible mechanisms». Nucleic Acids Res., núm. 17, pàg. 4465-69. HOLT, I. J.; A. E. HARDING; R. K. H. PETTY; J. A. MORGANHUGHES (1990). «A new mitochondrial disease associated with mitochondrial DNA heteroplasmy». Am. J. Hum. Genet., núm. 46, pàg. 428-433. HOWELL, N. (1994). «Primary LHON mutations: trying to separate fruyt from chaf ». Clin. Neurosci., núm. 2, pàg. 130-37. HSIEH, C. L.; T. A. DONLON; B. T. DARRAS; D. D. CHANG; J. N. TOPPER; D. A. CLAYTON (1990). «The gene for the RNA component of the mitochondrial RNA-processing RNA endoribonuclease is located on human chromosome 9p and on mouse chromosome 4». Genomics, núm. 6, pàg. 540-544. KADOWAKI , T.; H. KADOWAKI, Y. MORI; K. TOBE; R. SAKUTA; Y. SUZUKI; Y. TANABE; H. SAKURA; T. AWATA; Y. GOTO; T. HAYAKAWA; K. MATSUOKA; R. KAWAMORI; T. KAMADDDA; S. HORAI; I. NONAKA; R. HAGURA; Y. AKANUMA; Y. YAYAZAKI (1994). «A subtype of diabetes mellitus associated with a mutation of mitochondrial DNA». New Engl. J. Med., núm. 330, pàg. 96268. KAUKONEN, J. A.; P. AMATI; A. SOUMULAINEN; A. RÖTIG; M. PISCCAGLIA; F. SALVI; J. WEISSEMBACH; G. FRATTA; G. COMMI, L. PELTONEN; M. ZEVIANI (1996). «An autosomal locus predisposing to multiple deletions of mtDNA on chromosome 3p». Am. J. Hum. Genet., núm. 58, pàg. 7763-769. KEARSEY, S. E.; I. W. CRAIG (1981). «Altered ribosomal RNA genes in mitochondria from mammalian cells with chloramphenicol resistance». Nature, núm. 290, pàg. 607-81. KRUSE, B.; N. NARASIMHAN; G. ATTARDI (1989). «Termination of transcription in human mitochondria: identification and purification of a DNA biding protein factor that promotes termination». Cell, núm. 58, pàg. 391-397. LANG, B. F.; G. BURGER; C. J. O KELLY; R. CEDERGREN; G. B. GOLDING; C. LEMIEUX; D. SANKOFF; M. TURMEL; M. W. GRAY (1997). «An ancestral mitochondrial DNA resembling a eubacterial genome in miniature». Nature, núm. 387, pàg. 493-497. LARSSON, N.-G.; H. G. EIKEN; H. BOMAN; E. HOLME; A. OLDFORS; M. H. TULINIUS (1992). «Lack of transmission of deleted mtDNA from a woman with Kearns Sayre syndrome to her child». Am. J. Hum. Genet., núm. 50, pàg. 360-363. LARSSON, N.-G.; E. HOLME; B. KRISTIANSSON; A. OLDFORS; M. TULINIUS (1990). «Progressive increase of the mutated mitochondrial DNA fraction in KearnsSayre syndrome». Pediatr. Res., núm. 28, pàg.13136. LARSSON, N.-G.; A. OLDFORS; E. HOLME; D. A. CLAYTON (1994). «Low levels of mitochondrial transcription
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 129 factor A in mitochondrial DNA depletion». Biochem. Biophys. Res. Commun., núm. 200, pàg. 1374-81. LARSSON, N.-G.; M. H. TULINIUS; E. HOLME; A. OLDFORS; O. ANDERSEN; J. WAHLSTROM; J. AASLY (1992). «Segregation and manifestations of the mtDNA tRNALys A>G(8344) mutation of myoclonus epilepsy and ragged-red fibers (MERRF) syndrome». Am. J. Hum . Genet. , núm. 51, pàg.1201-12. LARSSON, N.-G.; D. A. CLAYTON (1995). «Molecular genetics aspects of human mitochondrial disorders». Annu. Rev. Genetics, núm 29, pàg. 151-178. LESTIENNE, P.; G. PONSOT (1988). «Kearns Sayre syndrome with muscle mitochondrial DNA deletion». Lancet , núm.1, pàg. 885. LINNANE A. W.; S. MARZUKI; T. OZAWA; M. TANAKA (1989). «Mitochondrial DNA mutations as an important contributor to ageing and degenerative diseases». Lancet , núm. 1 , pàg. 642-45. MCKUSICK, V. A. (1992). Mendelian Inheritance in Man. 10th ed., Johns Hopkins University Press. MASUCCI, I. P.; M. DAVIDSON; Y. KOGA; S. DIMAURO; E. A. SCHON; M. P. KING (1995). «In vitro analysis of mutations causing myoclonus epilepsy with raggedred fibers in the mitochondrial tRNALYs gene: two genotypes produce similar phenotype». Mol. Cell. Biol., núm. 15, pàg. 2872 81. MATTHEWS, D. E.; R. A. HESSLER; N. D. DENSLOW; J. S. EDWARSDS; T. W. OBRIEN (1982). «Protein composition of the bovine mitochondrial ribosome». J. Biol. Chem., núm. 257, pàg. 8788-94. MITA, S.; R. RIZZUTO; C. T. MORAES; S. SHANSKE; E. ARNAUDO; G. FABRIZI; Y. KOGA; S. DIMAURO (1990). «Recombination via flanking direct repeats is a major cause of large-scale deletions of human mitochondrial DNA». Nucleic. Acids. Res., núm. 18, pàg. 561-67. MONTOYA, J.; G. L. GAINES; G. ATTARDI (1983). «The pattern of transcription of human mitochondrial rRNA genes reveal two overlaping transcription units». Cell., núm. 34, pàg. 151-159. MORAES, C. T.; F. CIACCI; G. SILVESTRI; S. SHANSKE; M. SCIACCO; M. HIRANO; E. A. SCHON; E. BONILLA; S. DIMAURO (1993). «Atypical clinical presentation associated with the MELAS mutation at position 3243 of human mitochondrial DNA». Neuromusc. Disord., núm. 3, pàg. 43-50. MORAES, C. T.; S. DIMAURO; M. ZEVIANI; A. LOMBES; S. SHANSKE; A. F. MIRANDA; H. NAKAASE; E. BONILLA; L. C. WERNECK; S. SERVIDEI; I. NONAKA; Y. KOGAA; A. J. SPIRO; A. K. W. BROWNELL; B. SCHIMDT; D. L. SCHOOTLAND; M. ZUPANC; D. C. DEVIVO; E. A. SCHON; L. P. ROWLAND (1989). «Mitochondrial DNA deletions in progressive external ophthalmoplegia and KearnsSayre syndrome». New Engl. J. Med., núm. 320, pàg. 1 293-99. MORAES, C. T.; E. RICCI; E. BONILLA; S. DIMAURO; E. A. SCHON (1992). «The mitochondrial tRNALeu(UUR) mu-
tation in mitochondrial encephalomyopathy, lactic acidosis, and stroke like episodes (MELAS): genetic, biochemical, and morphologieal correlations in skeletal muscle». Am. J. Hum. Genet., núm. 50, pàg. 934-49. MORAES, C. T.; E. RICCI; V. PETRUZZELLA; S. SHANSKE; S. DIMAURO; E. A. SCHON; E. BONILLA (1992). «Molecular analysis of the muscle pathology associated with mitocchondrial DNA deletions». Nat. Genet., núm. 1, pàg. 359-67. MORAES, C. T.; S. SHANSKE; H.-L. TRITSEHLER; J. R. APRILLE; F. ANDREETTA; E. BONILLA; E. A. SCHON; S. DIMAURO (1991). «mtDNA depletion with variable tissue expression: a novel genetic abnormality in mitochondrial diseases». Am. J. Hum. Genet., núm. 48, pàg. 492-501. PETRUZZELLA, V.; C. T. MORAES; M. C. SANO; E. BONILLA; S. DIMAURO; E. A. SCHON (1994). «Extremely high levels of mutant mtDNA co-localize with cytochrome c oxidase-negative ragged-red fibers in patients harboring a point mutation al nt 3243». Hum. Mol. Genet., núm. 3, pàg. 449-54. PFANNER N.; E. A. CRAIG; M. MEIJER (1994). «The protein import machinery of the mitochondrial inner membrane». Trends Biochem. Sci., núm. 19, pàg. 368-372. POLYMEROPOULOS, M. H.; R. G. SWIFT; M. SWIFT (1994). «Linkage of the gene for Wolfram syndrome to markers on the short arm of chromosome 4». Nature Genet., núm. 8, pàg. 95-97. POULTON, J.; M. E. DEADMAN; L. BINDOFF; K. MONEN; J. LAND; G. BROWN (1993). «Families of mtDNA rearrangements can be detected in patients with mtDNA deletions: duplications may be a trasient intermediate form». Hum. Mol. Genet., núm. 2, pàg. 23-30. POULTON, J.; M. E. DEADMAN; R. M. GARDINER (1989). «Duplications of mitochondrial DNA in mitochondrial myopathy». Lancet, núm.1, pàg. 236-40. PREZANT, T. R.; J. V. AGAPIAN; M. C. BOHLMAN; X. BU; S. OZTAS; W. QIU; K. S. ARNOS; G. A. CORTOPASSI; L. JABER; J. I. ROTTER; M. SHOHAT; N. FISCHEL-GHODSIAN (1993). «Mitochondrial ribosomal RNA mutation associated with both antibiotic-induced and non-syndromic deafness». Nat. Genet., núm. 4, pàg. 289-294. REARDON, W.; R. R. I. M. OSS; M. G. SWEENEY; L. M. LUXON; M. PEMBREY; A. E. HARDING; R. C. TREMBATH (1992). «Diabetes mellitus associated with a pathogenic point mutation in mitochondrial DNA». Lancet , núm. 340, pàg. 1376-79. RICTHTER, C.; J. W. PARK; B. N. AMES (1988). «Normal oxidative damageto mitochondrial and nuclear DNA is extensive». Proc. Natl. Acad. Sci. U.S.A. , núm. 885, pàg. 6465-6467. RÖTIG, A; M. COLONA; J. P. BONNEFONT; S. FISCHER; A. SAUDUBRAY; A. MUNNICH (1989). «Mitochondrial DNA deletions in Perason s marrow/pan-
130 V. NUNES, M. GÓMEZ I J. CASADEMONT creas syndrome». Lancet, núm. 1, pàg. 902-903. RÖTIG, A.; L.-L. BESSIS; N. ROMERO; V. CORMIER; J.-M. SAUDUBRAY; P. NARCY; P. LENOIR; P. RUSTIN; A. MUNNICH (1992). «Maternally inherited duplication of the mitochondrial genome in a syndrome of proximal tubulopathy, diabetes mellitus, and cerebellar ataxia». Am. J. Hum. Genet., núm. 50, pàg. 364-70. RÖTIG, A.; V. CORMIER; S. BLANCHE; J.-P. BONNEFONT; F. LEDEIST; N. ROMERO; J. SCHMITZ; P. RUSTIN; A. FISHER; J. M. SAUDUVRAY; A. MUNNICH (1990). «Pearson s marrow-pancreas syndrome. A multisystem mitochondrial disorder in infancy». J. Clin. Invest., núm. 86, pàg. 1601-1608. RÖTIG, A.; V. CORMIER; P. CHATELAIN; R. FRANCOIS; J. SAUDUBRAY; P. RUSTIN; A. MUNNICH (1993). «Deletion of mitochondrial DNA in a case of early-onset diabetes mellitus, optic atrophy and deafness (Wolfram syndrome. MIM 222300)». J. Clin. Invest., núm 91, pàg. 1095-1098. SCHON, E.; R. RIZZUTO; C. T. MORAES; H. NAKASE; M. ZEVIANI; S. DIMAURO (1989). «A direct repeat is a hotspot for large scale deletion of human mitochondrial DNA». Science , núm. 244, pàg. 346-349. SHADEL, G. S.; D. A. CLAYTON (1993). «Mitochondrial transcription initiation. Variation and conservation». J. Biol. Chem., núm. 268, pàg. 16083-16086. SHANG, J.; D. A. CLAYTON (1994). «Human mitochondrial transcription termination exhibits RNA polymerase independence and biased bipolarity in vitro». J. Biol. Chem., núm. 269, pàg. 29112-29120. SHOFFNER, J. M.; M. T. LOTT; A. OLJAVEC; S. A. SOUEIDAN; D. A. COSTIGAN; D. C. WALLACE (1989). «Spontaneous Kearns-Sayre/chronic extemal ophthalmoplegia plus syndrome associated with a mitochondrial DNA deletion: a slip-replication model and metabolic therapy». Proc. Nat l. Acad. Sci. USA, núm. 86, pàg. 7952-7956. SHOFFNER, J. M.; R. L. WATTS; J. L. JUNCOS; A. TORRONI; D. C. WALLACE (1991). «Mitochondrial oxidative phosphorylation defects 142 in Parkinson s disease». Ann. Neurol., núm. 30, pàg. 332-339. SHOULBRIDGE, E. A.; G. KARPATI; K. E. M. HASTINGS (1990). «Deletion mutants are functionally dominant over wild-type mitochondrial genomes in skeletal muscle fiber segments in mitochondrial disease». Cell , núm. 62, pàg. 43-49. SUOMALAINEN, A.; J. KAUKONEN; P. AMATI; R. TIMONEN; M. HALTIA; M. WEISSENBACH; M. ZEVIANI; H. SOMER; L. PELTONEN (1995). «An autosomal locus predisposing to deletions of mitochondrial DNA». Nat. Genet., núm. 9, pàg. 146-51. SWIFT, R. G.; D. B. SADLER; M. SWIFT (1990). «Pshychiatric findings in Wolfram syndrome homozygotes». Lancet, núm. 336, pàg. 667-669. SWIFT, R. G.; D. O. PERKINS; C. L. CHASE; D. B. SADLER; M. SWIFT (1991). «Psichiatric disorders in 36 families
with Wolfram syndrome». Am. J. Psychiatry, núm. 148, pàg. 775-779. TATUCH, Y; J. CHRISTODOULOU; A. FEIGENBAUM; J. T. CLARKE; J. WHERRET; C. SMITH; N. RUDD; R. PETROVA-BENEDICT; B. H. ROBINSON (1992). «Heteroplasmic mtDNA mutation (T®G) at 8993 can cause Leigh disease when the percentage of abnormal mtDNA is high». Am. J. Hum. Genet., núm. 50, pàg. 852-858. TIRANTI, V.; E. ROSSI; A. RUIZ-CARRILLO; G. ROSSI; M. ROCCHI; S. DIDONATO; O. ZUFFARDI; M. ZEVIANNI (1995). «Chromosomal localization of mitochondrial transcription factor A (TCF6), single-stranded DNA binding protein (SSBP), and endonuclease G (ENDOG), three human houssekeeping genes involved in mitochondrial biogenesis». Genomics, núm. 25, pàg. 559-564. TULINIUS, M. H.; M. HOUSHMAND; N. G. LARSSON; E. HOLME; A. OLDFORS; E. HOLMBERG; J. WAHLSTRÖM (1995). «De novo mutation in the mitochondrial ATP synthase subunit 6 gene (T8993G) with rapid segregation resulting in Leigh syndrome in the offspring». Hum. Genet., núm. 96, pàg. 290-294. VAN DEN OUWELAND, J. M. W.; H. H. P. J. LEMKES; W. RUITENBEEK; L. A. SANDKUIJL; M. F. P. DE VIJLDER; A. A. STUYVENBERG; J. J. P. VAN DEN KAMP; J. A. MAASSEN (1992). «Mutation in mitochondrial tRNALeu(UUR) gene in a large pedigree with maternally transmitted type II diabetes mellitus and deafness». Nat. Genet., núm. 1, pàg. 368-71. VILKKI, J.; M. L. SAVCONTAUS; E. K. NIKOSKELAINEN (1990). «Segregation of mitochondrial genomes in a heteroplasmic lineage with Leber hereditary optic neuroretinopathy». Am. J. Hum.Genet., núm. 47, pàg. 95-100. WALLACE, D. C. (1986). «Mitotic segregation of mitochondrial DNA in human cell hybrids and expression of chloramphenicol resistance». Somatic Cell. Mol. Genet., núm. 12, pàg. 41-49. WALLACE, D. C.; G. SINGH; M. T. LOTT; J. A. HODGE; T. G. SCHURR; A. M. LEZZA; L. J. ELSAS; E. K. NIKOSKELAINEN (1988a). «Mitochondrial DNA mutation associated with Leber s hereditary optic neuropathy». Science, núm. 242, pàg. 1427-30. WALLACE, D. C.; X. ZHENG; M. T. LOTT; J. M. SHOFFNER; J. A. HODGE; R. I. KELLEY; C. M. EPSTEIN; L. C. HOPKINS (1988). «Familial mitochondrial encephalomyopathy (MERRF): genetic, pathophysiological, and biochemieal characterization of a mitochondrial DNA disease». Cell , núm. 55, pàg. 601-610. WALLACE, D. C. (1992). «Mitochondrial genetics : a paradigm for aging and degenerative desease?». Science, núm. 256, pàg. 628-632. WOLFRAM, D. J.; H. P. WAGENEER (1938) . «Diabetes mellitus and simple optic atrophy among siblings: report of four cases». Mayo Clin. Proc., núm. 13, pàg. 715-718.
ALTERACIONS DEL DNA MITOCONDRIAL IMPLICADES EN PATOLOGIA HUMANA 131 WRISCHNIK, L. A.; R. G. HIGUCHI; M. STONEKING; H. A. ERLICH; N. ARNHEIM; A. C. WILSON (1987). «Length mutations in human mitochondrial DNA: direct sequencing of enzymatically amplified DNA». Nuc. Ac. Res., núm. 2, pàg. 529-542.
ZEVIANI, M.; S. SERVIDEI; C. GELLERA; E. BERTIN; S. DIMAURO; S. DIDONATO (1989). «An autosomal dominant disorder with multiple deletions of mitochondrial DNA starting at the D-loop region». Nature, núm. 339, pàg. 309-11.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 133-150
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA: UNA MALALTIA MOLECULAR PER DEFICIÈNCIA DE 3-HIDROXI 3-METILGLUTARIL COENZIM A LIASA FAUSTO G. HEGARDT Departament de Bioquímica i Biologia Molecular. Divisió IV. Facultat de Farmàcia. Universitat de Barcelona. Adreça per a la correspondència: Fausto García Hegardt. Departament de Bioquímica i Biologia Molecular. Divisió IV. Facultat de Farmàcia. Universitat de Barcelona. Diagonal, 643. 08028 Barcelona. Telèfon +34 93 402 4523. Fax +34 93 402 1896. Adreça electrònica: hegardt@farmacia.far.ub.es. RESUM L acidúria 3-hidroxi-3-metilglutàrica és una malaltia genètica autosòmica recessiva que es manifesta per una sèrie de símptomes que, en conjunt, s assemblen a la síndrome de Reye. En aquesta revisió realitzada des de la presentació del primer cas, el 1976, s ha tractat de recollir la informació sobre els aspectes clínics, els metabòlits anormals que apareixen a l orina, la deficiència enzimàtica de la HMG-CoA liasa, el diagnòstic, el tractament i la genètica de la malaltia. Si bé són més de cinquanta els casos reportats d acidúria 3-hidroxi-3-metilglutàrica, solament quinze pacients s han estudiat des del punt de vista molecular des que el 1993 es va reportar el clonatge del cDNA de la HMG-CoA liasa humana. Es coneixen nou mutacions al·lèliques diferents fins ara. La major incidència de totes les reportades és la mutació puntual en el nucleòtid 109, que condueix a la producció de tres transcrits diferents, un amb un codó d aturada, un altre en el qual s ha produït un splicing alternatiu amb eliminació de l exó 2 i un tercer amb un splicing diferent i eliminació dels exons 2 i 3. Aquesta mutació és prevalent al sud d Europa i representa el 37 % de tots els casos reportats. SUMMARY 3-Hydroxy-3-methylglutaric aciduria is an autosomal recessive hereditary disease, which presents with symptoms very similar to those of Reye syndrome. The aim of this article is to review the information published since 1976 in which one case of 3-hydroxy-3-
134 F. G. HEGARDT
methylglutaric aciduria was reported for the first time. The review covers clinical aspects, abnormal metabolites appearing in urine, enzyme deficiency of HMG-CoA lyase, diagnosis, treatment and genetics. Although more than 50 patients have been diagnosed having 3-hydroxy-3-methylglutaric aciduria, no more than 15 have been studied at the molecular level since 1993, when the cDNA sequence of the human HMG-CoA lyase was reported. Nine mutations have been reported. The most prevalent is the G-T point mutation in nucleotide 109, which determines the occurrence of three different transcripts, one with a stop codon, another in which an alternative splicing produced the skipping of exon 2 and a third in which the transcript is skipped in exons 2 and 3. This mutation is prevalent in the south of Europe and represents 37 % of all mutations reported. Paraules clau: Deficiència en HMG-CoA liasa; Acidúria 3-hidroxi-3-metilglutàrica; metabolisme de la leucina; cossos cetònics; malaltia autosòmica recessiva; Exonic splicing Enhancer; splicing alternatiu; àcid 3-hidroxi-3-metilglutàric; àcid 3-metilglutacònic; àcid 3-hidroxiisovalèric. (HMGCoA, 3-hidroxi-3-metilglutaril coenzim A); SSCP, polimorfisme conformacional de cadena única; RT-PCR, transcriptasa reversa-reacció en cadena de la polimerasa. INTRODUCCIÓ El compost 3-hidroxi 3-metilglutaril coenzima A (HMG-CoA) es produeix a la cèl·lula a través de tres situacions diferents: en el citosol, l enzim HMG-CoA sintasa catalitza la condensació d acetoacetil-CoA i acetil-CoA i produeix HMG-CoA, que és el punt de partida de la ruta dels isoprenoides, de la qual el compost més representatiu és el colesterol. La primera etapa després d aquest punt, que és el limitador del procés, és la conversió de HMG-CoA en mevalonat catalitzada per l enzim HMG-CoA reductasa. A la mitocòndria, es produeixen dos processos que determinen la síntesi de l HMGCoA. Per una banda, la HMG-CoA sintasa mitocondrial catalitza una reacció que és idèntica a la descrita en el citosol. Per l altra, l enzim 3-metilglutaconil-CoA hidratasa catalitza la hidratació de 3-metilglutaconilCoA a HMG-CoA. La HMG-CoA sintasa mitocondrial és el punt de regulació metabòlica més important en la ruta de cetogènesi. La reacció catalitzada per la 3-metilglutaconil-CoA hidratasa és el punt final de la ruta catabòlica de la leucina. En conseqüència, dins de la mitocòndria, la HMG-
CoA es troba en un encreuament de dues rutes metabòliques: la de b-oxidació d àcids grassos i cetogènesi, i la del catabolisme de la leucina. El destí final de l HMG-CoA mitocondrial és la producció d acetoacetat, catalitzat per la HMG-CoA liasa (figura 1). L acetoacetat és convertit per l acció de la bhidroxibutíric deshidrogenasa en b-hidroxibutirat, i ambdós, acetoacetat i b-hidroxibutirat, constitueixen els anomenats cossos cetònics. Existeixen malalties hereditàries associades a mutacions dels enzims de cadascun dels passos del metabolisme de la leucina. En totes aquestes situacions es produeix la conversió dels compostos intermediaris que no es poden metabolitzar en àcids orgànics, i que normalment són excretats per l orina. A través de l anàlisi d aquests àcids es pot conèixer la deficiència hereditària en cada cas. S han descrit les deficiències d isovaleril-CoA deshidrogenasa, 3-metilcrotonil-CoA carboxilasa, 3-metilglutaconil-CoA hidratasa, a més del cas que ens ocupa, el dèficit de HMG-CoA liasa (Scriver et al., 1995).
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 135
FIGURA 1. Interrelacions metabòliques del 3-hidroxi-3-metilglutaril-CoA (HMG-CoA). El lloc del defecte en pacients amb deficiència en HMG-CoA liasa està barrat. En el fetge, la HMG-CoA liasa, juntament amb la HMG-CoA sintasa mitocondrial, té un paper crític en la producció de cossos cetònics. En altres teixits en els quals no s expressa la HMG-CoA sintasa mitocondrial, la HMG-CoA liasa participa molt activament en el metabolisme de la leucina.
L ENZIM HMG-CoA LIASA Tal com s ha esmentat, l enzim HMGCoA liasa catalitza la ruptura de l HMG-CoA en acetoacetat i acetil-CoA. Aquest enzim ha estat purificat d una varietat d organismes eucariòtics com ara cor de porc (Bachawat et al., 1955), fetge boví (Stegink i Coon, 1968) i pollastre (Kramer i Miziorko, 1980). També s ha purificat d un procariota Pseudomonas mevalonii (Scher i Rodwell, 1989). Recentment s ha publicat la seqüència de la proteïna HMG-CoA liasa a partir dels cDNA del P. mevalonii (Anderson i Rodwell, 1989), de pollastre (Mitchell et al., 1993), i humà (Mitchell et al., 1991; Mitchell et al., 1993). El clonatge dels gens de pollastre i humà ha permès conèixer l organització d introns i exons, i
això ha facilitat l estudi de les malalties hereditàries (Wang et al., 1996). El gen humà, que té una mida de 18 kb, està organitzat en nou exons i vuit introns i s ha localitzat en el cromosoma 1, regió distal p (Wang et al., 1993). L mRNA per a la HMG-CoA liasa humana és d 1,6 kb determinat per transferencia Northern en fetge i fibroblasts. La proteïna humana té un pèptid líder d entrada a mitocòndries de vint-i-set aminoàcids en el seu extrem amino terminal. Una vegada processada la proteïna per pèrdua del pèptid líder, s associa amb si mateixa i constitueix l homodímer de dues unitats iguals compostes de 298 aminoàcids i un Pm de 31,6 kDa cadascuna, que constitueixen la forma catalíticament activa. La proteïna també està localitzada al peroxisoma, on és transportada
136 F. G. HEGARDT
pel tripèptid senyal CKL de l extrem carboxi terminal. La forma peroxisomal és monomèrica i no perd el pèptid líder amino terminal (Ashmarina et al., 1996). L homologia entre les HMG-CoA liasas de pollastre i les humanes és del 80 %, mentre que entre les humanes i les de P. mevalonii és del 52,3 % incloent-hi conjunts de total identitat de fins a dotze aminoàcids. La determinació del centre catalític de l enzim fou realitzada mitjançant la utilització d un marcador d afinitat, el butinoïlCoA, per Hruz i Miziorko (1992), i va demostrar que la cisteïna 266 és el lloc d unió del substrat HMG-CoA en humans; en P. mevalonii és la Cys-237 (Hruz et al., 1992). La confirmació d aquesta cisteïna catalítica es va produir per mutagènesi dirigida de diverses cisteïnes. La mutació C266S i C266A va produir una disminució de la Vmax respectivament de 706 i 11.360 vegades, sense variar la Km (Roberts et al., 1995). Una segona cisteïna localitzada en el carboxi terminus intervé en la conformació dimèrica de l enzim d eucariotes (Roberts et al., 1994). Aquesta segona cisteïna no és present en la forma fisiològica del P. mevalonii, que és monomèrica (Narasimhan i Miziorko, 1992). La mutació C323S no produeix canvis en les constants cinètiques de l enzim. Roberts et al., el 1966, van provar igualment que la His233 és un lloc actiu de l enzim i s atribueix l atac nucleofílic a l HMG-CoA lligat a la Cys-266 en el procés de catàlisi. L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA: UNA DEFICIÈNCIA EN HMG-CoA LIASA Aspectes clínics El primer pacient amb acidúria 3-hidroxi-3-metilglutàrica es va diagnosticar el 1976 (Faull et al., 1976). Des de llavors se
n han detectat uns cinquanta casos, el major nombre dels quals pertany a l àrea mediterrània i països àrabs (Barash et al., 1990; Ozand et al., 1991). S han portat a terme diverses revisions sobre aquesta acidúria (Gibson et al., 1988a; Gibson et al., 1988b; Wysocki i Hahnel, 1986). L edat en què es manifesta té una distribució bimodal, en un 30 % dels casos apareix entre els dos i els cinc dies de vida i un 60 % entre els tres i els onze mesos. Se n han detectat dos casos en la pubertat (catorze i quinze anys). Les manifestacions clíniques solen ésser vòmits, letàrgia i hipotonia, que avança fins al coma en un 10 % dels casos. Els pacients tenen acidosi metabòlica i la gran majoria hipoglucèmia; ambdós símptomes generalment es manifesten d una manera greu. És general la situació d hipocetosi fins i tot després del dejuni o la ingesta d una dieta rica en greixos. En molts casos apareix hiperamonèmia, transaminases elevades i hepatomegàlia. La mort s esdevé en un 20 % dels casos (Divry et al., 1981; Zoghbi et al., 1986; Ribes et al., 1990; Ozand et al., 1991) i la hipoglucèmia n és el determinant més característic (Schutgens et al., 1979). Alguns pacients han tingut macrocefàlia (Lisson et al., 1981; Stacey et al., 1985), encara que es va reportar un cas amb microcefàlia (Walter et al., 1986). La tomografia computada de quatre pacients amb retard mental va mostrar atròfia cerebral (Walter et al., 1986; Mitchell et al., 1995) en dos casos i hipodensitat de la substància blanca en els altres dos (Leupold et al., 1982; Lisson et al., 1981), probablement causades per episodis hipoglucèmics. Aquestes manifestacions anatòmiques posen de manifest el paper decisiu dels cossos cetònics en el desenvolupament normal del cervell en l etapa postnatal. La majoria dels pacients tenen un desenvolupament normal (Gibson et al., 1988a; Casale et al., 1998). Un pacient amb l acidúria va morir de mort sobtada infantil (Vilaseca et al., 1986). Molts dels símp-
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 137
tomes esmentats han estat diagnosticats anteriorment com a síndrome de Reye-like (Leonard et al., 1979; Robinson et al., 1980; Shilkin et al., 1981; Greene et al., 1986). Com que altres deficiències hereditàries mostren símptomes anàlegs englobables al Reye-like, és necessària la determinació dels àcids orgànics a l orina per tal d obtenir-ne una classificació correcta. Els pacients amb la síndrome de Reye no mostren augments significatius en els àcids orgànics, observats a l orina dels pacients amb l acidúria 3-hidroxi-3-metilglutàrica. Metabòlits en orina La impossibilitat de metabolització de 3hidroxi-3-metilglutaril-CoA duu a la seva deacilació amb elevació dels nivells de l àcid 3-hidroxi-3-metilglutàric (HMG) (figura 1). Aquest és el metabòlit característic d aquesta malaltia, el qual en la majoria dels casos condueix al seu diagnòstic. Alguna altra malaltia mostra també excreció d aquest àcid, com ara la deficiència de carbamil fosfat sintetasa o la malaltia de Leigh-like, encara que solen ser casos aïllats. L àcid 3-hidroxi-3-metilglutàric augmenta d una manera molt significativa en la deficiència de HMG-CoA liasa des dels 50-90 mmol HMG/mol de creatinina en el nen normal
de pocs mesos de vida (Lippe et al., 1982) fins a nivells amb mitjanes d 11.000 mmol HMG/mol de creatinina (amb un rang de valors extrems de 1.500 a 19.000 mmol HMG/mol de creatinina) en els nens amb acidúria 3-hidroxi-3-metilglutàrica. A causa de la reversibilitat de la reacció catalitzada per la 3-metilglutaconil-CoA hidratasa, es forma també àcid 3-metilglutacònic en proporcions semblants a les de l àcid 3-hidroxi3-metilglutàric. També la reversibilitat de la reacció catalitzada per la 3-metilcrotonilCoA carboxilasa condueix a la producció d àcid 3-hidroxiisovalèric en una proporció del voltant del 30 % de la quantitat de 3-hidroxi-3-metilglutàric. Aquest compost pot convertir-se en 3-metilcrotonilglicina (Faull et al., 1976; Wysocki i Hahnel, 1978; Wilson et al., 1984), com també en petites quantitats d àcid 3-metilcrotònic (Wysocki et al., 1976; Duran et al., 1978; Jacobs et al., 1980). Shinka et al. han mostrat que, tot i amb una dieta baixa en leucina, el 3-metilglutacònic i el 3hidroxi-3-metilglutàric es troben a nivells anormalment alts (Shinka et al., 1992). Els nivells d aquests àcids orgànics en quatre pacients estudiats pel nostre grup es donen a la taula I (Casale et al., 1998). Quantitats menors d altres àcids orgànics també en són característics: entre ells l àcid 3-metilcrotònic, l àcid glutàric i l àcid adípic (Duran et al., 1978; Divry et al., 1981; Wilson et al., 1984;
TAULA I. Els àcids orgànics i l activitat HMG-CoA liasa en uns quants pacients amb acidúria 3-hidroxi-3-metilglutàrica.
Metabòlits Àcid 3-hidroxi isovalèric Àcid glutàric Àcid 3-metilglutàric Àcid 3-hidroxi-3-metilglutàric Àcid 3-metilglutacònic Activitat HMG-CoA liasa
D. G. 6.407 0.336 1.114 4.909 Alta 0,27
J. I. 0.449 00.57 0.289 1.654 Alta 0,41
J. G. 4.351 00.64 0.570 1.150 alta 0,1
S. T. n.d.c. n.d.c. n.d.c. n.d.c. alta 0,2
Controls < 46 < 17 N.D. < 32 N.D. 5,5
Nota: n.d.c., no determinat quantitativament. Els àcids orgànics s expressen en mg / g de creatinina. L activitat HMG-CoA liasa s expressa en nmol de l HMG-CoA transformat/min/mg proteïna.
138 F. G. HEGARDT
Greene et al., 1984; Zoghbi et al., 1986). És característic que no aparegui cap dels dos cossos cetònics, l àcid acetoacètic i l àcid b-hidroxibutíric, tot i que altres àcids no relacionats amb les rutes metabòliques apareguin en major o menor grau; així, l àcid làctic sol observar-se en episodis greus, generalment associat a una disfunció cardiovascular (Gibson et al., 1994). S ha aplicat també l espectroscòpia de ressonància magnètica nuclear de protó per a la determinació dels àcids orgànics en orina per al diagnòstic de l acidèmia (Iles et al., 1986). Com passa en altres acidúries, la proporció d acilcarnitina a carnitina lliure augmenta en orina (Chalmers et al., 1989), i s ha detectat en un pacient la presència de 3-metilglutaril carnitina (Scher i Rodwell, 1989). Deficiència enzimàtica El fet que aquests àcids orgànics apareguin també en altres malalties associades amb el metabolisme de la leucina fa necessària la determinació de l activitat enzimàtica HMG-CoA liasa com un sistema de confirmar la malaltia d una manera inequívoca. La determinació es pot dur a terme en fibroblasts (Wysocki i Hahnel, 1976a), leucòcits (Wysocki i Hahnel, 1976b), o fetge (Schutgens et al., 1979; Robinson et al., 1980), ja que el gen de la HMG-CoA liasa s expressa pràcticament en tots els teixits. Existeixen diversos assajos radioactius (Gibson et al., 1990; Kikuchi et al., 1990), així com un assaig espectrofotomètric (Wanders et al., 1988a). La quantitat residual d activitat enzimàtica en els individus afectats oscil·la entre el 0,7 % i el 8 % segons la localització de la mutació. La mitjana d activitat HMG-CoA liasa en individus sans és de 5,2 nmol HMG-CoA transformats/min/mg proteïna (interval 3,5-6,4)(Casale et al., 1998; Sovik et al., 1984). Els pacients heterozigots per a la deficiència
en HMG-CoA liasa, són difícils de diagnosticar sobre la base de l activitat enzimàtica HMG-CoA liasa, ja que per una part l activitat enzimàtica, que sol tenir valors intermedis entre els descrits de la normalitat i els homozigots, coincideix amb l interval de normalitat (Duran et al., 1979; Gibson et al., 1982; Wilson et al., 1984; Stacey et al., 1985; Zoghbi et al., 1986; Barash et al., 1990); i per una altra part, generalment els heterozigots no mostren dades clíniques que en facin sospitar la condició d heterozigots per a la deficiència de HMG-CoA liasa. El diagnòstic prenatal de la deficiència es realitza amb la presència de nivells augmentats dels àcids 3-hidroxi-3-metilglutàric, 3-metilglutacònic i 3-hidroxivalèric en l orina materna entre la setmana vint-i-tres de gestació i el part (Duran et al., 1979). La determinació es pot fer també abans en líquid amniòtic (Chalmers et al., 1989). Es pot tenir confirmació de la deficiència de la HMG-CoA liasa en amniòcits cultivats o en villi coriònics (Wanders et al., 1988b; Chalmers et al., 1989; Mitchell et al., 1995). Tractament El tractament d episodis aguts consisteix en l administració intravenosa de glucosa per controlar la hipoglucèmia. Aquest sistema habitualment corregeix per se l acidosi metabòlica (Shilkin et al., 1981). El tractament preventiu, a més llarg termini, usualment s aconsegueix amb dietes baixes en proteïna i greix, per tal d evitar la ingesta de leucina i la síntesi de cossos cetònics (Faull et al., 1976; Wysocki i Hahnel, 1986). És sabut que el mitocondri estimula la síntesi de HMG-CoA a través de l acció dels àcids grassos en el promotor de la HMG-CoA sintasa mitocondrial (Ayté et al., 1990; Gil-Gómez et al., 1993) per l acció mediada del peroxisome proliferator-activated receptor (PPAR)
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 139
TAULA II. Mutacions al·lèliques de HMG-CoA liasa Sexe Posició Mutació Codó Exó Casos Origen ètnic Comentaris Acadià-francès-canadenc Canvi de marc, codó stop 79 H 202.207 CT Ser 59 Cys 3 2 H 134-137 +A Asn 46 Lys 2 2** Italià Canvi de marc, codó stop 47 H 145-137 417 nt del 49-187 3,4,5,6 1 Turc Delecció Asn 49/Glu 187, en marc 2,3,4,5,6 1 Anglès Delecció Val 21/Glu 187, en marc H 61-561 501 nt del 21-187 D 233 His233Arg 7 Modificació His catalítica Ivs 8 (+1) AGgt-Agtt Ivs 8 1 Turc Destrueix 5 SS D H, D 109 GAA-TAA Glu 37 Ter 2 2 Portuguès, marroquí Eliminació parcial exó 2 D 504-505 -CT Val 168 6 1 Espanyol Canvi de marc, codó stop 176 H, D 109 GAA-TAA Glu 37 Ter 2 4 Tres espanyols, un turc Eliminació parcial exó 2 D 698 His233Arg 7 1 Francès Modificació His catalítica D 788 Leu263Pro 8 1 Francès Modificació Leu catalítica * Les posicions es refereixen a la numeració de la seqüència del cDNA de Mitchell et al. (1993) ** Un cas d un fetus avortat SS, lloc de splicing.
(Rodríguez et al., 1994). De fet, s ha observat que la restricció d àcids grassos és més eficaç que la restricció de proteïnes per evitar episodis aguts d hipoglucèmia hipocetòsica en aquests pacients (Berry et al., 1981; Walter et al., 1986). Una dieta ha de tenir, en conseqüència, una proporció d 1,5 a 2,0 g proteïna/kg pes (50-150 mg de leucina/kg) per dia (Berry et al., 1981; François et al., 1981; Norman et al., 1982) i una restricció de greix a tan sols un 25 % del total de calories diàries, i un augment del percentatge de carbohidrats fins al total de calories diàries. S han d evitar les infeccions, perquè el catabolisme proteic és major i hi ha major producció de metabòlits de leucina, en particular d àcid 3-hidroxiisovalèric (Thomson et al., 1990). Fa un temps es va pensar que la ingesta de carnitina podia tenir algun avantatge en el tractament d aquesta malaltia (Roe et al., 1986; Dasouki et al., 1987), però avui dia s ha descartat aquesta pràctica. Genètica Fins al 1998 només s han descrit en l àmbit molecular les mutacions responsables de quinze pacients, amb un total de nou mutacions al·lèliques diferents. De les mutacions descrites, només tres pacients presenten grans delecions en el genoma, que conduei-
Referències Mitchel et al., 1993 Mitchel et al., 1995 Wang et al., 1995 Wang et al., 1993 Roberts et al., 1993 Buesa et al., 1993 Pié et al., 1993 Casals et al., 1993 Casals et al., 1993 Zapater et al., 1998 Zapater et al., 1998
xen a proteïnes molt truncades. Altres pacients tenen mutacions puntuals d un o de dos nucleòtids que determinen el truncament prematur de les proteïnes per canvi del marc de lectura. Dos pacients tenen el dinucleòtid CT delecionat tot i que en llocs diferents. Només una mutació puntual alèl·lica condueix a un codó d aturada, mentre que la resta són mutacions missense sense canvi de marc de lectura, però que afecten aminoàcids que intervenen en el procés catalític. Una de les mutacions és en el nucleòtid +1 de l intró 8, la qual cosa determina la producció de dos transcrits, un amb deleció de l exó 7 i un altre amb una inserció de setanta-vuit nucleòtids en l exó 8. Ambdós determinen la codificació de dues proteïnes catalíticament no actives. Un quadre global de les mutacions conegudes es presenta a la taula II. DESCRIPCIÓ DE LES MUTACIONS RESPONSABLES DELS CASOS CONEGUTS Casos núm. 1 i 2 El 1993, Mitchell i col·l. (Mitchell et al., 1993) reportaren dos casos d un pedigrí familiar acadià-francès-canadenc, que tenien tota la simptomatologia de l acidúria 3-hi-
140 F. G. HEGARDT
droxi-3-metilglutàrica, amb una activitat enzimàtica només del 0,5 % del límit mínim de l interval de referència i amb el patró urinari d àcids orgànics típic ja descrit. Els nivells de mRNA eren molt baixos comparats amb individus control. L anàlisi single strand conformational polymorphism (SSCP) mostrà que el fragment amplificat per PCR comprès entre els nucleòtids 557 i 756 migrava de manera diferent al control. La seqüenciació d aquest fragment conduí a l observació que de la seqüència CTCTCT del control (nucleòtids 202 al 207), el pacient tenia una deleció d un dinucleòtid CT que determinava un marc de lectura alterat. La proteïna codificada resultant es modificava a partir de la serina 69 i es truncava prematurament deu aminoàcids després, i els vuit darrers aminoàcids eren diferents dels normals. Atès que la cisteïna catalítica es troba en la posició 266, la proteïna codificada resultant de la mutació en ambdós al·lels havia perdut el lloc catalític i, per tant, estava totalment mancada d activitat enzimàtica. Casos núm. 3 i 4 L equip de Mitchell reportà el 1995 dos casos més de deficiència en HMG-CoA liasa (Mitchell et al., 1995). El primer cas és el del primer fill d uns cosins germans italians. Als dos dies de vida es manifestà l acidosi metabòlica, que es normalitzà amb tractament adequat. Als nou mesos, durant una infecció respiratòria, el nen va tenir convulsions després del dejuni nocturn, suor freda i no mostrava reacció a estímuls externs. Tenia hipoglucèmia no cetòtica, acidosi metabòlica i gastritis hemorràgica. L anàlisi d orina mostrà el patró d àcids orgànics típic de l acidúria amb nivells de 3-hidroxi-3metilglutàric de 1.425 mmol HMG/mol creatinina, 6.572 d àcid metilglutacònic, 1.702 de hidroxiisovalèric. Encara que no ha tin-
gut altres episodis d hipoglucèmia, el pacient és retardat mental greu i epilèptic greu. Una tomodensitometria cerebral realitzada als quinze mesos ha mostrat atròfia generalitzada del còrtex cerebral, matèria blanca supratentorial dels nuclis caudat i lenticular, sense afectació del tàlem i cerebel. L amplificació de DNA genòmic pel PCR amb oligonucleòtids (primers) situats als introns mostrà, després de l anàlisi de SSCP i la seqüència, una mutació per inserció d una adenina en una seqüència de quatre adenines en posicions 134-137 del cDNA de la HMG-CoA liasa. Això determina un canvi del marc de lectura amb modificació a partir de l asparagina 46 (mutació N46fs (+1)). La proteïna resultant té un truncament prematur nou aminoàcids després i és inviable des d un punt de vista catalític. Els pares tenien la mateixa mutació en un dels seus al·lels. L anàlisi d una mostra de villus coriònic del fetus en una gestació posterior de la mateixa mare mostrà que era normal i els nivells d àcids orgànics estaven dins de l interval de la normalitat. Lamentablement, la mare va tenir una pèrdua de fluid amniòtic i va patir un avortament natural en un altre hospital, i no es van poder determinar més dades d aquest fetus. En un embaràs posterior, l amniocentesi practicada al fetus en la setmana 16,4 mostrà que els nivells de 3-hidroxi-3-metilglutàric eren elevats. L amplificació del DNA genòmic obtingut d amniòcits mostrà la mateixa inserció N46fs (+1) del fetus. Se li practicà un avortament terapèutic i l análisi del DNA del fetge fetal confirmà aquestes dades. Casos núm. 5 i 6 El mateix equip el 1996 reportà el cas de dos nous pacients (descrits com a HL27 i HL29), que per tècnica de Southern blot
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 141
FIGURA 2. Representació esquemàtica de la maduració per tall i unió anormal dels mRNA de la HMG-CoA liasa en el pacient E. C. (Buesa et al., 1996). La transversió G-C (marcada amb un asterisc (*)) elimina el lloc 5 donador de tall i unió en l intró i permet la formació d una altra espècie de mRNA com a resultat de l eliminació de l exó 8; a més, l activació d un lloc donador críptic en el mateix intró determina la formació d un altre mRNA anormal.
mostraven una deleció important en el gen de la HMG-CoA liasa (Wang et al., 1996). El pacient HL29 tenia una deleció genòmica TAULA III. Determinacions analítiques del pacient E. C. (Buesa et al., 1996). Glucosa
1mM
(N 2,8 6,0)
ALT
291 U/I
(N 7 43)
AST
495 U/I
(N 3 47)
Àcid úric
1,14 mM
(N 0,05 0,4)
pH de la sang
7,07
(N 7,4)
pCO2
28,5 mm Hg
(N 7 40)
7,9 mmol / l
(N 21 28)
CO3H
Tots els àcids orgànics de l acidúria són presents a l orina. Activitat enzimàtica < 0,1 nmol/mg prot. Min (N 27,5±4)
d unes 8 kb, que representava la pèrdua dels exons 3 al 6, mentre que el pacient HL27 tenia una deleció d unes 12 kb amb pèrdua dels exons 2 al 6. Ambdós al·lels estaven mutats en els dos casos i eren les dues úniques delecions de diverses kb que s han reportat. Amb una pèrdua tan important de material genètic les proteïnes HMG-CoA liasa codificades havien perdut 145 i 166 aminoàcids respectivament. L activitat enzimàtica en ambdós casos resultà ser menor de 0,1 nmol/min/mg proteïna, és a dir, menor del 2 %.
142 F. G. HEGARDT
Cas núm. 7 El nostre grup reportà el 1996 un cas interessant (Buesa et al., 1996) perquè representava la primera mutació observada en zona no codificant, ja que tenia lloc en el nucleòtid +1 de l intró núm. 8 (Ivs 8 (+1)). En el moment del diagnòstic el pacient (nen) tenia quatre dies de vida i presentava els trets típics de la malaltia (taquipnea, hepatomegàlia, letàrgia i hipotonia). Les dades analítiques i l activitat enzimàtica HMG-CoA liasa, es donen a la taula III. Fou tractat en el Wilhelmina Kinderziekenhuis, a Utrecht (Holanda), amb solució intravenosa de glucosa i bicarbonat, i es recuperà al cap de pocs dies. Els seus pares i germans eren asintomàtics, les seves concentracions sèriques de glucosa eren normals i la seva activitat enzimàtica era a la meitat del límit superior de l interval de referència de normalitat. Una anàlisi Southern no va mostrar que el gen HMG-CoA liasa del pacient tingués grans delecions. L amplificació del cDNA (obtingut per RT-PCR dels mRNA) utilitzant sis parells d encebadors parcialment coincidents, mostrà que el pacient tenia dos tipus de mRNA diferents, un amb una deleció i un altre amb una inserció. La seqüenciació dels fragments amplificats per PCR mostrà que la deleció afectava completament l exó 8, mentre que la inserció era de 78 bp addicionats a la zona 3 de l exó 8. Quan es va fer una amplificació genòmica des de l exó 8 a l exó 9 s observà que l intró 8 (d unes 2,1 kb) tenia una transversió (G-C) en el nucleòtid +1 que determinava una seqüència de splicing no consensus ctaag. També s observà que la seqüència de la inserció corresponia als primers 78 bp de l intró 8. La figura 2 mostra les diferents opcions de maduració per tall i unió que s havien produït per la mutació observada. 1) En no ésser reconeguda la seqüència ctaag com a seqüència correcta de tall i unió hi ha una deleció
sencera de l exó anterior com a primera opció. 2) Una altra possibilitat que la maquinària de tall i unió ha permès, ha estat la recerca d una seqüència consensus de l esmentat tall i unió al llarg de l intró, cosa que aconsegueix en el nucleòtid 78 de l intró (seqüència gtatt), en estar el transcrit en fase de lectura. Les proteïnes codificades per aquests dos transcrits són incapaces d ésser enzims eficients: la primera, pel fet de perdre 126 pb dels que contenen el lloc catalític, no pot ser un enzim actiu. Pel que fa a la segona proteïna, en el curs dels setanta-vuit nucleòtids insertats existeix un codó d aturada en l aminoàcid codificat en la posició 18, per la qual cosa la proteïna no sols queda truncada prematurament, sinó que els últims disset aminoàcids són aberrants; per això és probable que no sigui un catalitzador correcte. A més, ha perdut el senyal d entrada al peroxisoma i el senyal de formació de l homodímer. D altra banda, mitjançant PCR quantitatiu s observà que la proporció del transcrit insertat era tan sols de l 1,2 %, mentre que el transcrit delecionat (sense centre catalític) era del 98,8 %. L anàlisi dels pares i germans confirmà que ambdós pares eren heterozigots per a la mutació, com també ho eren dos germans mascles. Un tercer germà estava absent de mutació (figura 3). Aquests resultats van ser transmesos a la família com a consell genètic. Casos núm. 8 i 9 Dos casos amb la mateixa mutació foren objecte d estudi del nostre grup (Pié et al., 1997). Un dels pacients (R. R.) era portuguès nascut de pares consanguinis. Dos germans anteriors havien mort prematurament. El tercer dia de vida presentà símptomes de vòmits, hipotonia, hepatomegàlia i acidosi metabòlica sense cetosi. Alimentat amb una llet artificial sense leucina, es va recuperar ben aviat. L activitat enzimàtica HMG-CoA
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 143
d àcids orgànics típics de l alteració. L activitat enzimàtica fou 3 % del control. Tot i que ha tingut algunes crisis, en les quals el patró d àcids orgànics torna a aparèixer, la nena a l edat de tres anys continua viva amb un desenvolupament normal i ha estat tractada en el Provinciaal Centrum voor Opsporing van Metabole Aandoeningen a Antwerpen (Bèlgica). L anàlisi genètica es va portar a terme, com en el cas anterior, per RT-PCR a partir de RNA obtinguts de fibroblasts en cultiu dels pacients. L amplificació dels cinc fragments coincidents en què es va dividir el
normal delecionat
C. E.
m C. K.
A
C. G.
DN
C. U.
ar e m
re pa
co
nt
ro l
ar ca
do
r
liasa fou pròxima a zero. L anàlisi d orina per cromatografia gasosa mostrà concentracions elevades dels àcids 3-hidroxiisovalèric, 3-glutàric, 3-metilglutàric i un gran pic de 3-hidroxi-3-metilglutàric. L estudi metabòlic es va dur a terme a l hospital Debrousse de Lyon (França). L altra pacient era marroquina nascuda de pares consanguinis. El segon dia de vida va tenir vòmits, convulsions, hipotonia, lleugera hepatomegàlia i hipoglucèmia (< 20 mg/dl), que es va corregir amb l administració intravenosa de glucosa. L amoni sèric fou de 375 µg/dl (normal 0-100). L orina mostrà el conjunt
427 bp 301 bp
FIGURA 3. Amplificacions per PCR del cDNA del provant E. C., dels seus pares, dels seus germans i d un control humà (Buesa et al., 1996). L aparició de dues bandes corresponents als dos mRNA (un, el tipus salvatge i l altre, l mRNA delecionat) es veu clarament en els pares i dos germans (U. C. i G. C.). El pacient (E. C.) té solament la banda delecionada. El tercer germà (K. C.) mostra només la banda del control en els dos al·lels, i no transporta la malaltia.
144 F. G. HEGARDT
cDNA mostrà que el fragment +5 del pacient amplificava dues bandes, una de la mida esperada i l altra més petita. L anàlisi SSCP mostrà que el fragment +5 del cDNA del pacient tenia alterada la mobilitat electroforètica respecte del control. La seqüenciació dels dos fragments amplificats en la zona +5 mostrà que un dels fragments (el de la mateixa mida) tenia una mutació puntual G-T en el nucleòtid 109 que canviava el triplet 37 (GAA) (glutàmic) a (UAA), és a dir, un codó de terminació. La seqüenciació del fragment menor mostrava una deleció de 84 bp corresponent en mida i posició a l exó 2 complet. Les proteïnes codificades per aquests dos transcrits eren diferents. La que es deduïa del codó de terminació produïa una proteïna que contenia el pèptid líder d entrada dins de la mitocòndria i solament nou aminoàcids més, cosa que impedia qualsevol tipus d acció catalítica. L altra proteïna, la que es deduïa de la deleció de l exó 2, determinava que el pèptid líder d entrada a la mitocòndria estigués truncat en els últims set aminoàcids i que a la proteïna madura li faltessin vint-i-un aminoàcids de l extrem amino terminal. No se sap a priori quin efecte pot produir la pèrdua dels últims set aminoàcids del pèptid líder quant a l entrada en el mitocondri de la proteïna HMG-CoA liasa. Encara que la proteïna hi entrés, és probable que no fos processada a causa de la manca del senyal de processament. Sigui com sigui, les dades clíniques i analítiques mostren que la proteïna resultant ha de tenir com a molt un 3 % de l activitat total. La quantificació dels mRNA per PCR quantitatiu mostrà que la proporció dels dos transcrits (mRNA delecionat vs. mRNA amb codó de stop) és de 1:2,73, és a dir, un percentatge de 26,8 % vs. 73,2 %. La raó de la deleció de l exó 2 s ha de buscar en la mutació puntual. En efecte, l exó 2 té una seqüència exonic splicing enhancer (ESE) que la mutació ha modificat.
Les seqüències ESE afecten la selecció dels llocs de tall i unió, ja sigui regulant la inclusió de l exó en el lloc de tall i unió, ja sigui fent una retenció d intró (Ramchatesingh et al., 1995). Aquí la modificació de la seqüència ESE GGAAG a GTAAG ha estat la causa determinant que s hagi produït la falta de reconeixement del lloc correcte de splicing i que s hagi produït la pèrdua de l exó. Vist des d un punt de vista evolutiu, aquest tipus de mutació hauria pogut tenir algun avantatge, perquè almenys es produeix un transcrit en el qual sols s han perdut vint-iun aminoàcids de la part amino terminal. D una altra manera la generació del codó de stop i la producció d una proteïna madura de tan sols nou aminoàcids hauria estat absolutament letal. Com a mínim el 3 % d activitat de l enzim HMG-CoA liasa pot determinar una petita sortida a la malaltia. Cas núm. 10 Un nou cas, diferent dels anteriors, fou reportat pel nostre grup el 1997 (Casals et al., 1997). La pacient és una nena espanyola de disset anys (C. G. L.) nascuda de pares no consanguinis. Als nou mesos fou ingressada en un hospital amb símptomes de la síndrome de Reye. Als cinc anys en va tenir un nou episodi amb vòmits, seguit de convulsions i coma. Se li va administrar un tractament de carnitina fins als nou anys. Als quinze se la va ingressar a l Hospital Xeral de Santiago de Compostela per conèixer l origen dels episodis tipus Reye-like. L exploració va ser normal, solament se li van detectar senyals elevades en l electroencefalograma en T2 de la matèria blanca cerebral (leucariosi). El patró d àcids orgànics mostrà el fenotipus de deficiència en HMGCoA liasa que es va confirmar per una activitat HMG-CoA liasa de 0,8 nmol/min mg proteïna (6,8 % del control).
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 145
L anàlisi mutacional mostrà una transferència Southern igual que el control, fet que feia suposar mutacions puntuals. L amplificació dels cinc fragments d unes 230 bp parcialment coincidents a partir de l amplificació per RT-PCR dels mRNA, mostrà l aparició de dues bandes de mida menor que el control en la zona dels exons 5 i 6. La seqüenciació de les bandes amplificades mostrà que hi havia tres transcrits diferents del control: 1) el de mida molecular anàloga al control mostrava una deleció del dinucleòtid CT en les posicions 504 i 505 (exó 6); 2) dels altres dos, el de mida molecular major presentava una deleció de seixanta-quatre nucleòtids idèntics als constitutius de l exó 6; 3) el tercer transcrit mostrava una deleció de 213 nucleòtids, corresponents en estructura i posició als exons 5 i 6. L anàlisi genòmica mostrà que l única mutació observada era la deleció del dinucleòtid CT (504 i 505), fet que originava l aparició dels altres transcrits (figura 4). La raó molecular d eliminació de l exó 6 o dels exons 5 i 6 respectivament en els trans-
crits analitzats pot suposar-se d acord amb la posició del dinucleòtid delecionat. El dinucleòtid CT ocupa les posicions 7 i 8 de l exó 6. Igual que passa en altres gens amb mutacions anàlogues, en aquesta posició es produeix probablement una manca d interacció entre l exó i la partícula snRNP U5, la qual determina el posicionament de l exó 5 en el llaç complex intró 3 -exó, que en aquest cas es perdria. La pèrdua de l exó 5 arrossegaria també en un cert percentatge la pèrdua de l exó 6. Les proteïnes codificades per aquests tres transcrits no són capaces de catalitzar la reacció HMG-CoA liasa. La que s origina per la deleció del dinucleòtid CT determina un canvi del marc de lectura que representa la inserció de set aminoàcids aberrants LCSWLPL que precedeixen un codó de terminació, cosa que fa que la proteïna es trunqui en l aminoàcid 175 (la proteïna wild type té 325 aminoàcids). El segon transcrit amb deleció de l exó 5 (seixanta-quatre nucleòtids) duu a un canvi del marc de lectura que determina la inserció de vint-i-sis aminoàcids aberrants que precedeixen un codó de
FIGURA 4. Representació esquemàtica de la maduració per tall i unió (splicing) normal i dels dos llocs de tall i unió aberrants en el gen de la HMG-CoA liasa del pacient C. G. L. (Casals et al., 1997). Un dels splicings produeix l eliminació de l exó 6 i l altre l eliminació dels exons 5 i 6. L asterisc (*) indica la localització de la deleció de dos parells de bases en les posicions 7 i 8 de l exó 6.
146 F. G. HEGARDT
terminació. També la proteïna es trunca prematurament en l aminoàcid 192. El tercer transcrit (amb deleció dels exons 5 i 6) no modifica el marc de lectura, però representa una deleció de setanta-un aminoàcids. Aquesta pèrdua representa un 24 % dels aminoàcids en el centre de la proteïna madura. Sembla probable que la deleció de setanta-un aminoàcids produeixi una proteïna catalíticament inactiva, incapaç de sostenir la síntesi de HMG-CoA mitocondrial. La quantificació dels transcrits per PCR quantitatiu ha mostrat que hi són en una proporció de 4:8:88 %, i el de major proporció és el de la deleció dels exons 5 i 6. Casos núm. 11-14 Quatre casos foren estudiats conjuntament pel nostre grup, tres dels quals eren pacients espanyols i un altre turc (Casale et al., 1998). Els pacients, tres nens i una nena, van manifestar símptomes anàlegs als ja descrits, amb hipotonia, letàrgia, hipoglucèmia, pujada de transaminases, àcids orgànics característics i molt baixa activitat HMG-CoA liasa (taula I). Els tres pacients espanyols continuen vius amb unes edats actuals de catorze, deu i deu anys, però el pacient turc, tractat a l Hospital Universitari d Utrecht (Holanda), va morir a l edat de tres anys. El curs clínic d aquest pacient va ser més complicat que el dels altres tres descrits, perquè ja el primer dia de vida presentà cianosi i hipoglucèmia i va requerir assistència respiratòria durant uns quants dies. Una altra crisi va tenir lloc als cinc mesos, fet que obligà a posar-lo en una dieta restringida en proteïna i abundància de carbohidrats. Als disset mesos va ser hospitalitzat amb pneumònia. Mostrà tetraplègia espàstica, hipotonia axial, visió pobra i poca audició, absència de contacte social, hepatomegàlia i epilèpsia multifocal.
L anàlisi mutacional es realitzà seguint les pautes descrites pel nostre grup, a través de la tècnica de RT-PCR. Després de l amplificació i seqüència s observà que aquests quatre pacients tenien la mutació descrita en els casos núm. 8 i 9, és a dir, una transversió G-T en el nucleòtid 109, fet que origina dos transcrits, un amb un codó de terminació i l altre amb la deleció de l exó 2. Se subclonaren els fragments amplificats d un pacient espanyol i es va observar en un dels clons l aparició d una deleció de 192 nucleòtids del nucleòtid 61 al 252, la qual correspon en seqüència i localització als exons 2 i 3. Això significa que la causa apuntada en els casos 8 i 9 d eliminació de l exó 2 per mutació en una seqüència ESE produeix en una petita proporció, a més, l eliminació dels exons 2 i 3. Aquesta deleció manté el marc de lectura, si bé la proteïna codificada per aquest transcrit té una pèrdua de seixantaquatre aminoàcids (set de la porció carboxi terminal del pèptid líder i cinquanta-set de la porció amino terminal de la proteïna madura). No és fàcil establir relacions fenotipus-genotipus en aquesta malaltia. Els quatre pacients, més els dos descrits anteriorment, tenen la mateixa mutació; no obstant això, el curs clínic evolutiu ha estat molt diferent. La dieta, els períodes de dejuni i les infeccions semblen els determinants d aquesta afecció, així com les característiques genètiques generals dels pacients. Aquesta mutació és la més abundant de totes les reportades (set pacients, un de no publicat encara, Hegardt et al., d un total de setze). Els pacients d aquesta malaltia (quatre espanyols, un portuguès, un marroquí i un turc) mostren una localització geogràfica definida, la qual cosa ha determinat que aquesta mutació hagi estat anomenada pel nostre grup com la mutació mediterrània (Casale et al., 1998)
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 147
Cas núm. 15 Un cas més (Zapater et al., 1998) representa dues noves mutacions al·lèliques, diferents de les revisades. Són mutacions puntuals que afecten el centre catalític. Aquesta pacient francesa, que tenia manifestacions fenotípiques de la síndrome de Reye-like (Karcher et al., 1993), té també una activitat HMG-CoA liasa molt baixa. És el primer cas descrit dins d aquesta malaltia que és un doble heterozigot. AGRAÏMENTS Aquest treball s ha fet amb Ajudes a la Recerca de la Fundació Ramón Areces i de la Generalitat de Catalunya (1997SGR 00137). Agraeixo a Montserrat Fullola la seva collaboració i suggeriments en la redacció del català. BIBILIOGRAFIA ANDERSON, D. H.; V. W. RODWELL (1989). «Nucleòtide sequence and expression in Escherichia coli of the 3hydroxy-3-methylglutaryl coenzyme A lyase gene of Pseudomonas mevalonii». J. Bacteriol., núm. 171, pàg. 6468-6472. ASHMARINA, L.; N. RUSNAK; H. M. MIZIORKO; G. A. MITCHELL (1994). «3-Hydroxy-3-methylglutaryl-coenzyme A lyase is present in mouse and human liver peroxisomes». J. Biol. Chem., núm. 269, pàg. 31929-31932. AYTÉ, J.; G. GIL-GÓMEZ; D. HARO; P. F. MARRERO; F. G. HEGARDT (1990). «Rat mitochondrial and cytosolic HMGCoA synthases are encoded by two different genes». Proc. Natl. Acad. Sci. USA, núm. 87, pàg. 3874-3878 . BACHAWAT, B. K.; W. G. ROBINSON; M. J. COON (1955). «The enzimatic cleavage of hydroxy methylglutaryl coenzyme A to acetoacetic acid and acetylCoA». J. Biol. Chem., núm. 216, pàg. 727-736. BARASH, V.; H. MANDEL; S. SELLA; R. GEISER (1990). «3-Hydroxy-3-methyglutaryl-coenzyme A lyase deficiency: Biochemical studies and family investigation of four generations». J. Inherit. Metab. Dis., núm. 13, pàg. 156-164. BERRY, H. K.; F. SUCHY; M. HUNT; E. NORMAN (1981).
«Treatment of 3-Hydroxy-3-methylglutaric aciduria in first cousins». A: Walser, M.; J. R. Williamson (ed.). Metabolism and Clinical Implications of Branched Chain Amino and Keto Acids. New York: Elsevier/North Holland, pàg. 405. BUESA, C.; J. PIÉ; A. BARCELÓ; N. CASALS; C. MASCARÓ; C. H. CASALE; D. HARO; M. DURAN; J. A. M. SMEITINK; F. G. HEGARDT (1996). «Aberrantly spliced mRNAs of the 3-hydroxy-3-methylglutaryl coenzyme A lyase (HL) gene with a donor splice site point mutation produce hereditary HL deficiency». J. Lipid Res., núm. 37, pàg 2420-2432. CASALE, C. H.; N. CASALS; J. PIÉ; N. ZAPATER; C. PÉREZCERDÁ; B. MERINERO; M. MARTÍNEZ-PARDO; J. J. GARCÍAPEÑAS; J. M. GARCÍA-GONZALEZ; R. LAMA; B. T. POLLTHE; J. A. M. SMEITINK; R. J. A. WANDERS; M. UGARTE; F. G. HEGARDT (1998). «A nonsense mutation in the exon 2 of the 3-hydroxy-3-methylglutaryl CoA lyase (HL) gene producing three mature mRNAs is the main cause of 3-hydroxy-3-methylglutaric aciduria in European Mediterranean patients». Arch. Biochem. Biophys., núm. 349, pàg. 129-137. CASALS, N.; J. PIÉ; C. H. CASALE; N. ZAPATER; A. RIBES; M. CASTRO-GAGO; S. RODRIGUEZ-SEGADE; R. J. A. WANDERS; F. G. HEGARDT (1997). «A two-base deletion in exon 6 of the 3-hydroxy-3-methylglutaryl coenzyme A lyase (HL) gene producing the skipping of exons 5 and 6 determines 3-hydroxy 3-methylglutaric aciduria». J. Lipid Res., nùm. 38, pàg 2303-2313. CHALMERS, R. A.; C. R. ROW; B. M. TRACEY; T. E. STACEY; L. HOPPEL; D. S. MILLINGTON (1983). «Secondary carnitine insufficiency in disorders of organic acid metabolism: Modulation of acyl-CoA/CoA ratios by Lcarnitine in vivo». Biochem. Soc. Trans., núm. 11, pàg. 724-725. CHALMERS, R. A.; B. M. TRACEY; J. MISTRY; T. E. STACEY; I. R. MCFADYEN (1989). «Prenatal diagnosis of 3-Hydroxy-3-methylglutaric aciduria by GC-MS and enzymology on cultured amniocytes and chorionic villi». J. Inherit. Metab Dis., núm. 12, pàg. 286-292. DASOUKI, M.; D. BUCHANAN; N. MERCER; K. M. GIBSON; J. THOENE (1987). «3-Hydroxy-3-methyglutaric aciduria: Response to carnitine therapy and fat and leucine restriction». J. Inherit. Metab Dis., núm. 10, pàg. 142-146. DIVRY, P.; M. O. ROLLAND; J. TEYSSIER; J. COTTE; M. C. FORMOSINHO FERNANDES; I. TAVARES DE ALMEIDA; C. DA SIVEIRA (1981). «3-Hydroxy-3-methyglutaric aciduria combined with 3-methyglutaconic aciduria: A new case». J. Inherit. Metab Dis., núm. 4, pàg. 173-174. DURAN, M.; D. KETTING; S. K. WADMAN; C. JAKOBS; R. B. H. SCHUTGENS; H. A. VEDER (1978). «Organic acid excrection in a patient with 3-hydroxy-3-methyglutaryl-coenzyme A lyase deficiency». Clin. Chim. Acta, núm. 90, pàg. 187-193. DURAN, M.; R. B. H. SCHUTGENS; A. KETEL; H. HEYMANS;
148 F. G. HEGARDT M. W. J. BERNTSSEN; D. KETTING; S. K. WADMAN (1979). « 3-Hydroxy-3-methyglutaryl-coenzyme A lyase deficiency: Postnatal management following prenatal diagnosis by analysis of maternal urine». J. Pedriatr., núm. 95, pàg. 1004-1007. FAULL, K.; P. BOLTON; B. HALPERN; J. HAMMOND; D. M. DANKS (1976a). «The urinary organic acid profile associated with 3-hydroxy-3-methyglutaric aciduria». Clin. Chim Acta, núm. 73, pàg. 553-559. FAULL, K.; P. BOLTON; B. HALPERN; J. HAMMOND; D. M. DANKS; R. HAHNEL; S. P. WILKINSON; S. J. WYSOCKI; P. L. MASTERS (1976b). «Patient with defect in leucine metabolism». N. Engl. J. Med., núm. 294, pàg. 10131013. FRANÇOIS, B.; C. BACHMANN; R. B. H. SCHUTGENS (1981). «Glucose metabolism in a child with 3-hydroxy-3methyglutaryl-coenzyme A lyase deficiency». J. Inherit. Metab. Dis., núm. 4, pàg. 163-169. GIBSON, K. M.; L. SWEETMAN; W. L. NYHAN; T. M. PAGE; C. GREENE; H. M. CANN (1982). «3-Hydroxy-3-methylglutaric aciduria: A new assay of 3-hydroxy-3methyglutaryl-coenzyme A lyase using high performance liquid chromatography». Clin. Chim. Acta, núm. 126, pàg. 171-181. GIBSON, K. M.; J. BREUER; W. L. NYHAN (1988a). «3-Hydroxy-3-methyglutaryl-coenzyme A lyase deficiency: Review of 18 reported patients». Eur. J. Pediatr., núm. 148, pàg. 180-186. GIBSON, K. M.; J. BREUER; K. KAISER; W. L. NYHAN; E. E. MCCOY; P. FERREIRA; C. L. GREENE; M. G. BLITZER; E. SHAPIRA; F. REVERTE; C. CONDE; P. BAGNELL; D. E. C. COLE (1988b). «3-Hydroxy-3-methyglutaryl-coenzyme A lyase deficiency: Report of five new patients». J. Inherit. Dis., núm. 11, pàg. 76-87. GIBSON, K. M.; C. F. LEE; V. KAMALI; K. JOHNSTON; A. L. BEAUDET; W. J. CRAIGEN; B. R. POWELL; R. SCHWARTS; M. Y. TSAI; M. TUCHMAN (1990). «3-Hydroxy-3methyglutaryl-coenzyme A lyase deficiency as detected by radiochemical assay in cell extracts by thin layer chromatography and identification of three new cases». Clin. Chem., núm. 36, pàg. 297-303. GIBSON, K. M.; S. B. CASSIDY; L. H. SEAVER; R. J. A. WANDERS; N. G. KENNAWAY; G. A. MITCHELL; R. P. SPARK (1994). «Fatal cardiomyopathy associated with hydroxy-3-methyglutaryl-coenzyme A lyase deficiency». J. Inherit. Dis., núm. 17, pàg. 291-294. GIL-GÓMEZ, G.; J. AYTÉ; F. G. HEGARDT (1993). «The rat mitochondrial 3-hydroxy-3-methylglutaryl coenzyme A synthase gene contains elements that mediate its multihormonal regulation and tissue-specificity». Eur. J. Biochem., núm. 213, pàg. 773-779. GREENE, C. L.; H. M. CANN; B. H. ROBINSON; K. M. GIBSON; L. SWEETMAN; J. HOLM; W. L. NYHAN (1984). «3-Hydroxy-3-methylglutaric aciduria». J. Neurogenet., núm. 1, pàg. 165-173. GREENE, C.; M. BLITZER; D. BRONFIN; E. SHAPIRA (1986). «3-
Hydroxy-3-methylglutaric aciduria presenting as Reye syndrome in an infant». Clin. Res., núm. 34, pàg. 241A. HRUZ, P. W.; H. M. MIZIORKO (1992). «Avian 3-hydroxy3-methyglutaryl-coenzyme A lyase: Sensitivity of enzyme activity to thiol/disulfide exchange and identification of proximal reactive cysteines». Protein Sci., núm. 1, pàg. 1144-1153. HRUZ, P. W.; C. NARASIMHAM; H. M. MIZIORKO (1992). «3Hydroxy-3-methyglutaryl-coenzyme A lyase: affinity labeling of the Pseudomonas mevalonii enzyme and assignment of cysteine-237 to the active site». Biochemistry, núm. 31, pàg. 6842-6847. ILES, R. A.; J. R. JAGO; S. R. WILLIAMS; R. A. CHALMERS (1986). «3-Hydroxy-3-methyglutaryl-coenzyme A lyase deficiency studied using 2-dimensional proton nuclear magnetic resonance spectroscopy». FEBS Lett., núm. 203, pàg. 49-53. JAKOBS, C.; M. BOJASCH; M. DURAN; D. KETTING; S. K. WADMAN; D. LEUPOLD (1980). «3-Methyl-3-buteneoic acid: An artifact in the urinary metabolic pattern of patients with 3-hydroxy-3-methyglutaryl-coenzyme A lyase deficiency». Clin. Chim. Acta, núm. 106, pàg. 85-89. KARCHER, C.; J. M. ROUSSELOT; E. LEFREBVRE; M. VIDAILHET (1993). «Deficit en hydroxy-methylglutarylcoenzyme A lyase révelé par un syndrome de Reye chez une fille de 3 ans». Pediatrie, núm. 48, pàg. 385387. KIKUCHI, M.; K. NARISAWA; K. TADA; L. SWEETMAN (1990). «Enzymatic diagnosis of 3-hydroxy-3-methyglutaryl-coenzyme A lyase deficiency with high-performance liquid chromatography». Clin. Chim. Acta, núm. 189, pàg. 297-301. KRAMER, P. R.; H. M. MIZIORKO (1980). «Purification and characterization of avian liver 3-hydroxy-3mathylglutaryl coenzyme A liase». J. Biol. Chem., núm. 255, pàg. 11023-11028. LEONARD, J. V.; J. W. T. SEAKINS; N. K. GRIFFIN (1979). «bHydroxy-b-methylglutaric aciduria presenting as Reye s syndrome». Lancet, núm. 1, pàg. 680-680. LEUPOLD, D.; M. BOJASCH; C. JAKOBS (1982). «3-Hydroxy3-methyglutaryl-coenzyme A lyase deficiency in an infant with macrocephaly and mild metabolic acidosis». Eur. J. Pediatr., núm. 138, pàg. 73-76. LIPPE, G.; L. GALZIGNA; M. RANCESCONI; C. ZORZI; R. DEANA (1982). «Age dependent excrection of 3-hydroxy-3-methylglutaric acid (HMG) and ketone bodies in the urine of full-term and pre-term newborns». Clin. Chim. Acta, núm. 126, pàg. 291-295. LISSON, G.; D. LEUPOLD; D. BECHINGER; C. WALLESCH (1981). «CT findings in a case of deficiency of 3-hydroxy-3-methyglutaryl-coenzyme A lyase». Neuroradiology, núm. 22, pàg. 99-101. MILLS, G. A.; M. A. W. HILL; R. BUCHANAN; D. L. CORINA; V. WALKER (1991). «3-Hydroxy-3-methyglutaric
L ACIDÚRIA 3-HIDROXI 3-METILGLUTÀRICA 149 aciduria: A possible pitfall in diagnosis». Clin. Chim. Acta, núm. 204, pàg. 131-136. MITCHELL, G. A.; M. F. ROBERT; P. HRUZ; G. FONTAINE; C. BEHNKE; L. MENDE-MUELLER; K. M. GIBSON; H. MIZIORKO (1991). Am. J. Hum. Genet., núm. 49, pàg. 101 (Extracte). MITCHELL, G. A.; M. F. ROBERT; P. W. HRUZ; S. WANG; G. FONTAINE; C. E. BEHNKE; L. M. MENDE-MUELLER; K. SCHAPPER; C. LEE; K. M. GIBSON; H. M. MIZIORKO (1993). «3-Hydroxy-3-methyglutaryl-coenzyme A lyase (HL). Cloning of human and chicken liver HL cDNAs and characterization of a mutation causing human HL deficiency». J. Biol. Chem., núm. 268, pàg. 4376-4381. MITCHELL, G. A.; C. JAKOBS; K. M. GIBSON; M. F. ROBERT; A. BURLINA; C. DIONISI-VICI; L. DALLAIRE (1995). «Molecular prenatal diagnosis of 3-hydroxy-3-methylglutaryl CoA lyase deficiency». Prenat. Diagnosis, núm. 15, pàg. 725-729. NARASIMHAN, C.; H. M. MIZIORKO (1992). «Pseudomonas mevalonii 3-hydroxy-3-methylglutaryl-CoA lyase: characterization of the isolated recombinant protein and investigation of the enzyme s cation requirements». Biochemistry, núm. 31, pàg. 11224-11230. NORMAN, E. J.; M. D. DENTON; H. K. BERRY (1982). «Gas chromatography spectrometric detection of 3-hydroxy-3-methyglutaryl-coenzyme A lyase deficiency in double first cousins». Clin. Chem., núm. 28, pàg. 137-140. OZAND, P. T.; A. AL AQEEL; G. GASCON; J. BRISMAR; E. THOMAS; H. GLEISPACH (1991). «3-Hydroxy-3-methyglutaryl-coenzyme A (HMG-CoA) lyase deficiency in Saudi Arabia». J. Inherit. Dis., núm. 14, pàg. 174188. PIÉ, P.; N. CASALS; C. H. CASALE; C. BUESA; C. MASCARÓ; A. BARCELÓ; M. O. ROLLAND; M. T. ZABOT; D. HARO; F. EYSKENS; P. DIVRY; F. G. HEGARDT (1997). «A nonsense mutation in the 3-hydroxy-3-methylglutaryl coenzyme A lyase gene produces exon skipping in two patients of different origin with HL deficiency». Biochem. J., núm. 323, pàg. 329-335. RAMCHATESINGH, J.; A. M. ZAHLER; K. M. NEUGEBAUER M. B. ROTH; T. A. COOPER (1995). «A subset of SR proteins activates splicing of the cardiac troponin T alternative exon by direct interacttions with an exonic enhancer». Mol. Cell. Biol., núm. 15, pàg. 4898-4907. RIBES, A.; P. BRIONES; M. A. VILASECA; R. BARAIBAR; J. M. GAIRI (1990) «Sudden death in an infant with 3-hydroxy-3-methylglutaryl-CoA lyase deficiency». J. Inherit. Metab Dis., núm. 13, pàg. 752-753. ROBERTS, J. R.; C. NARASIMHAN; P. W. HRUZ; G. A. MITCHELL; H. M. MIZIORKO (1994). «3-Hydroxy-3methylglutar yl coenzyme A lyase: Expression and isolation of the recombinant human enzyme and investigation of a mechanism for regulation of enzy-
me activity». J. Biol. Chem., núm. 269, pàg. 1784117846. ROBERTS, J. R.; C. NARASIMHAN; H. M. MIZIORKO (1995). «Evaluation of cysteine 266 of human 3-hydroxy-3methylglutaryl coenzyme A lyase as a catalytic residue». J. Biol. Chem., núm 270, pàg 17311-17316. ROBERTS, J. R.; G. A. MITCHELL; H. M. MIZIORKO (1996). «Modeling of a mutation responsible for human 3hydroxy-3-methylglutaryl coenzyme A lyase deficiency implicates histidine 233 as an active site residue». J. Biol. Chem., núm. 271, pàg. 24604-24609. ROBINSON, B. H.; J. OEI; W. G. SHERWOOD; A. H. SLYPER; J. HEINIGER; O. A. MAMER (1980). «Hydroxymethyglutaryl-CoA lyase deficiency: Features resembling Reye s syndrome». Neurology, núm. 30, pàg. 714-718 . RODRÍGUEZ, J. C.; G. GIL-GÓMEZ; F. G. HEGARDT; D. HARO (1994). «Peroxisome proliferator-activated receptor mediates induction of the mitochondrial 3-hydroxy-3-methylglutaryl CoA synthase gene by fatty acids». J. Biol. Chem., núm. 269, pàg. 1876718772 . ROE, C. R.; D. S. MILLINGTON; D. A. MALTBY (1986). «Identification of 3-methyl-glutarylcarnitine: A new diagnostic metabolite of 3-hydroxy-3-methyglutaryl-Coenzyme A lyase deficiency». J. Clin. Invest., núm. 77, pàg. 1391-1394. SCHER, D. S.; V. W. RODWELL (1989). «3-Hydroxy-3methylglutaryl coenzyme A lyase from Pseudomonas mevalonii». Biochim. Biophys. Acta, núm. 1003, pàg. 321-326. SCHUTGENS, R. B. H.; H. HEYMANS; A. KETEL; H. A. VEDER; M. DURAN; D. KETTING; S. K. WADMAN (1979). «Lethal hypoglycemia in a child with a deficiency of 3hydroxy-3-methyglutaryl-coenzyme A lyase». J. Pedriatr., núm. 94, pàg. 89-91. SCRIVER, C. R.; A. L. BEAUDET; W. S. SLY; D. VALLE (1995). The metabolic and molecular basis of inherited disease. 7th ed. vol. I, pàg. 1400-1402. SHILKIN, R.; G. WILSON; E. OWLES (1981). «3-Hydroxy-3methylglutaryl-CoA lyase deficiency: Follow-up of first described case». Acta Pediatr. Scand., núm. 70, pàg. 265-268. SHINKA, T.; T. KUHARA; Y. INOUE; M. MATSUMOTO; I. MATSUMOTO; H. NAKAMURA; H. IRIMICHI; K. HASUMI; A. ENDO (1992). «GC/MS analysis of urine in 3hydroxy-3-methyglutaryl-coenzyme A lyase deficiency». Acta Pedriatr Jpn, núm. 34, pàg. 157-165. SOVIK, O.; L. SWEETMAN; K. M. GIBSON; W. L. NYHAN (1984). «Genetic complementation analysis of 3-hydroxy-3-methylglutaryl-CoA lyase deficiency in cultured fibroblasts». Am. J. Hum. Gen., núm. 36, pàg. 791-801. STACEY, T. E.; C. DE SOUSA; B. M. TRACEY; A. WHITELAW; J. MISTRY; P. TIMBRELL; R. A. CHALMERS (1985). «Dizygotic twins with 3-hydroxy-3-methylglutaric aciduria; unusual presentation, family studies and
150 F. G. HEGARDT dietary management». Eur. J. Pediatr., núm. 144, pàg 177-181. STEGINK, L. D.; M. J. COON (1968). «Stereospecificity and other properties of highly purified beta-hydroxybeta-methylglutaryl coenzyme A cleavage enzyme from bovine liver». J. Biol. Chem., núm. 243, pàg. 5272-5279. THOMPSON, G. N.; R. A. CHALMERS; D. HALLIDAY (1990). «The contribution of protein catabolism to metabolic decompensation in 3-hydroxy-3-methylglutaric aciduria». Eur. J. Pediatr., núm. 149, pàg. 346-350. VILASECA, M. A.; A. RIBES RUBIO; P. BRIONES GODINO; V. CUSÍ SÁNCHEZ; B. BARAIBAR CASTELLÓ; J. M. GAIRI TAULL (1990). «Muerte súbita en un paciente con deficiencia de 3-hidroxi-3-metilglutaril-coenzima A liasa». An. Esp. Pedriatr., núm. 32, pàg. 149-153. WALTER, J. H.; P. T. CLAYTON; J. V. LEONARD (1986). «3Hydroxy-3-methyglutaryl-coenzyme A (HMGCoA) lyase deficiency». J. Inherit. Metab. Dis., núm. 9, pàg. 287-288. WANDERS, R. J. A.; R. B. H. SCHUTGENS; B. H. M. ZOETERS (1988a). «3-Hydroxy-3-methylglutaryl-coenzyme A (HMG-CoA) lyase in human skin fibroblasts: Study of its properties and deficient activity in 3hydroxy-3-methyglutaric aciduria patients using a simple spectrophotometric method». Clin. Chim. Acta, núm. 171, pàg. 95-101. WANDERS, R. J. A.; R. B. H. SCHUTGENS; B. H. M. ZOETERS (1988b). «Prenatal diagnosis of 3-hydroxy-3methyglutaric aciduria via enzyme activity measurements in chorionic villi, chorionic villous fibroblasts or amnyocytes using a simple spectrophotometric method». J. Inherit. Metab. Dis., núm. 11, pàg. 430-430. WANG, S.; J. H. NADEAU; A. DUNCA; M. F. ROBERT; G. FONTAINE; K. SCHAPPERT; K. R. JOHNSON; E. ZIETKIEWICZ; P. HRUZ; H. MIZIORKO; G. A. MITCHELL (1993). «3-Hydroxy-3-methylglutaryl-coenzyme A (HMG-CoA) lyase: cloning and characterization of a mouse liver HL cDNA and subchromosomal mapping of the human and mouse genes». Mamm. Genome, núm. 4, pàg. 382-387.
WANG, S.; M. F. ROBERT; K. M. GIBSON; R. J. A. WANDERS; G. A. MITCHELL (1996). «3-Hydroxy-3-methylglutaryl-coenzyme A lyase (HL): Mouse and human HL gene (HMGCL) cloning and detection of large gene deletions in two unrelated Hl-deficient patients». Genomics, núm. 33, pàg. 99-104. WILSON, W. G.; M. B. CASS; O. SOVIK; M. K. GIBSON; L. SWEETMAN (1984). « A child with acute pancreatitis and recurrent hypoglycemia due to 3-hydroxy-3methyglutaryl-coenzyme A lyase deficiency». Eur. J. Pediatr., núm. 142, pàg. 289-291. WYSOCKI, S. J.; R. HAHNEL (1976a). «3-hydroxy-3-methylglutaric aciduria: Deficiency of 3-hydroxy-3methylglutaryl-CoA lyase». Clin. Chim. Acta, núm. 71, pàg. 349-351. WYSOCKI, S. J.; R. HAHNEL (1976b). «3-Hydroxy-3methylglutaric aciduria: 3-Hydroxy-3-methylglutaryl-CoA lyase levels in leukocytes». Clin. Chim. Acta, núm. 73, pàg. 373-375. WYSOCKI, S. J.; S. P. WILKINSON; R. HAHNEL; C. Y. B. WONG; P. K. PANEGYRES (1976). «3-Hydroxy-3-methylglutaric aciduria, combined with 3-methylglutaconic aciduria». Clin. Chim. Acta, núm. 70, pàg. 399406. WYSOCKI, S. J.; R. HAHNEL (1978). «Methylcrotonylglycine excretion in 3-hydroxy-3-methylglutaric aciduria». Clin. Chim. Acta, núm. 86, pàg. 101-108. WYSOCKI, S. J.; R. HAHNEL. (1986). «3-Hydroxy-3-methylglutaryl-CoA lyase deficiency: A review». J. Inherit. Metab. Dis., núm. 9, pàg. 225-233. ZAPATER, N.; J. PIÉ; J. LLOVERAS; M. O. ROLLAND; B. LEROUX; M. VIDALET; P. DIVRY; F. G. HEGARDT; N. CASALS (1998). «Two missense point mutations in different alleles in the 3-hydroxy-3-methylglutaryl coenzyme A lyase gene produce the 3-hydroxy-3methylglutaryc aciduria». Arch. Biochem. Biophys., núm. 358, pàg. 197-203. ZOGHBI, H. Y.; J. E. SPENCE; A. L. BEAUDET; W. E. O BRIEN; C. J. GOODMAN; K. M. GIBSON (1986). «Atypical presentation and neuropathological studies in 3-hydroxy-3-methylglutaryl-CoA lyase deficiency». Ann. Neurol., núm. 20, pàg. 367-369.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 151-161
PATOLOGIA MOLECULAR DE LA MALALTIA DE GAUCHER DANIEL GRINBERG1, BRU CORMAND1, LAURA GORT2, MAGDA MONTFORT1, AMPARO CHABÁS2 I LLUÏSA VILAGELIU1 1 2
Departament de Genètica. Facultat de Biologia. Universitat de Barcelona. Institut de Bioquímica Clínica. Corporació Sanitària. Barcelona.
Adreça per a la correspondència: D. Grinberg. Departament de Genètica. Facultat de Biologia. Universitat de Barcelona. 08071 Barcelona.
INTRODUCCIÓ La malaltia de Gaucher és un trastorn degut a la disfunció del sistema lisosòmic. Les malalties lisosòmiques es classifiquen segons la via metabòlica afectada i la naturalesa química del substrat acumulat. En el cas de la malaltia de Gaucher la deficiència afecta el catabolisme dels esfingolípids i és, per tant, una esfingolipidosi. És l esfingolipidosi prevalent. La simptomatologia associada a la malaltia de Gaucher presenta els següents trets distintius: increment de la mida del fetge i de la melsa (hepatoesplenomegàlia); substitució progressiva de la medul·la òssia per macròfags carregats de lípids (cèl·lules de Gaucher) que comprometen la producció d eritròcits i de plaquetes (anèmia, trombocitopènia); degeneració osteolítica de l esquelet que pot ocasionar crisis òssies, i en una minoria de pacients una degeneració progressiva del sistema nerviós central. Les manifestacions clíniques de la malal-
tia de Gaucher són molt heterogènies. S ha classificat en tres subtipus clínics d acord amb l absència (tipus I) o presència i gravetat (tipus II i III) de les alteracions neurològiques (Beutler i Grabowski, 1995). El tipus I, forma no neuropàtica (MIM 230800), és el més freqüent, amb una incidència d entre 1/40.000 i 1/60.000 en la població general. La incidència s eleva a d entre 1/400 i 1/600 en la població jueva asquenasita. Es caracteritza per l absència d afectació del sistema nerviós central i la seva presentació és molt variable tant pel que fa a l edat d aparició dels primers símptomes com a la gravetat i progressió de la malaltia. El tipus II, forma neuropàtica aguda (MIM 230900), té una incidència de 1/100.000 naixements, sense predomini ètnic. És la forma més greu a causa de l acumulació neurovisceral ràpida de lípids que provoca la mort durant els dos primers anys de vida. Les manifestacions neurològiques
152 D. GRINBERG, B. CORMAND, L. GORT, M. MONTFORT, A. CHABÁS I L. VILAGELIU
FIGURA 1. Localització cromosòmica i estructura del gen de la b-glucocerebrosidasa (GBA) i del seu pseudogèn.
inicials són generalment anomalies oculomotores. El tipus III, forma neuropàtica subaguda (MIM 231000), es manifesta amb una gravetat intermèdia entre els tipus I i II. De progressió menys ràpida i amb afectació neurològica més tardana, permet la supervivència fins a l edat adulta. La seva incidència varia entre 1/50.000 i 1/100.000 naixements i, tot i que no presenta predomini ètnic, és particularment prevalent a la regió de Norrbottnia, al nord de Suècia. La malaltia de Gaucher presenta una herència autosòmica recessiva i és deguda en la major part dels casos a una deficiència en l enzim b-glucocerebrosidasa (Brady et al., 1965). La b-glucocerebrosidasa és una hidrolasa àcida lisosòmica que catalitza la hidròlisi de glucosilceramida a ceramida i
glucosa en presència d una proteïna activadora anomenada saposina C o SAP-C. El mal funcionament de la b-glucocerebrosidasa provoca l acumulació de glucosilceramida (o glucocerebròsid) a l interior dels lisosomes dels macròfags en el sistema reticuloendotelial, sobretot a la melsa, el fetge i la medul·la òssia. El gen que codifica la b-glucocerebrosidasa (GBA), una glicoproteïna de membrana de 497 aminoàcids i uns 65 kDa, ha estat clonat i localitzat en el braç llarg del cromosoma 1, a 1q21 (Ginns et al., 1985). Té onze exons i deu introns i cobreix una regió genòmica d unes 7 kb. Els introns 2, 4, 6 i 7 contenen seqüències Alu (figura 1). S ha identificat un pseudogèn a unes setze kilobases en direcció 3 respecte al gen funcional, que es transcriu però no es tradueix a proteïna. La
PATOLOGIA MOLECULAR DE LA MALALTIA DE GAUCHER 153
seva identitat amb el gen pel que fa a seqüència és del 96 % (Horowitz et al., 1989). El pseudogèn té una estructura d exons i introns semblant al gen però no conté les seqüències Alu i presenta diverses mutacions que impossibiliten la síntesi d una proteïna funcional (figura 1). S han descrit tretze polimorfismes en el gen GBA, dotze en zona no codificant que estan en desequilibri de lligament entre ells i donen lloc a dos haplotips majoritaris (Beutler et al., 1992). En la majoria dels casos la malaltia de Gaucher és deguda a mutacions en el gen GBA. Només en dos malalts s ha trobat el defecte en el gen que codifica la proteïna activadora SAP-C (Christomanou et al., 1986; 1989), situat a 10q21-22. S han descrit fins ara més de cent mutacions en el gen de la glucocerebrosidasa que donen lloc a la malaltia de Gaucher. Aquestes alteracions inclouen mutacions puntuals de canvi d aminoàcid i sense sentit, insercions, delecions, mutacions de la maduració per tall i unió i reordenaments entre el gen i el pseudogèn (Balicki i Beutler, 1995; Beutler i Gelbart, 1997). Aquests reordenaments originen al·lels complexos que contenen diverses mutacions com a resultat d entrecreuaments desiguals o de fenòmens de conversió gènica. De les moltes mutacions que s han identificat en el gen GBA, poques tenen una prevalença elevada, però la seva freqüència relativa varia segons el grup ètnic. En els jueus asquenasites, la mutació N370S, un canvi d asparagina a serina en la posició 370 de la proteïna, és la més freqüent i està present en un 68-77 % dels al·lels mutats. La segona mutació més freqüent és una inserció d una guanina en la posició 84 del cDNA (84GG), que representa un 10-13 %. Només quatre mutacions (N370S, 84GG, L444P i IVS2+1) expliquen el 89-96 % dels defectes moleculars responsables de la malaltia en aquesta
població (Beutler et al., 1992; Horowitz et al., 1993; Sibille et al., 1993). En les poblacions no jueves d origen europeu les mutacions més freqüents són les substitucions N370S (23-54 %) i L444P (1357 %) (Beutler et al., 1992; Horowitz et al., 1993; Dahl et al., 1990; Tuteja et al., 1993; Walley et al., 1993; Cormand et al., 1995; Michelakakis et al., 1995; Amaral et al., 1996; TylkiSzymanska et al., 1996). S han observat correlacions clares entre algunes mutacions i l expressió fenotípica de la malaltia. Això té importància pràctica de cara al consell genètic i a la teràpia. La presència de la mutació N370S, tant en homozigosi com en heterozigosi, va invariablement associada a un diagnòstic no neuronopàtic i, per tant, al tipus I de la malaltia. En canvi, l al·lel L444P (en absència de N370S) es correlaciona amb les formes neuronopàtiques de la malaltia (Tsuji et al., 1988; Theophilus et al., 1989). Recentment s ha observat una associació entre el genotip D409H/D409H i un fenotip caracteritzat per calcificacions cardiovasculars i apraxia oculomotora (Chabás et al., 1995; Abrahamov et al., 1995). S han desenvolupat diverses estratègies terapèutiques per a la malaltia de Gaucher, a causa de l existència d una forma no neuropàtica de gran prevalença. El trasplantament de moll de l os s ha substituït per la terapèutica enzimàtica de substitució, que consisteix en la infusió de glucocerebrosidasa modificada (ceredasa) dirigida als macròfags (Barton et al., 1991). Aquesta terapèutica fou introduïda l any 1991 i actualment són ja més de mil les persones sotmeses a terapèutica de substitució enzimàtica al món. Si bé la majoria d aquests pacients ha experimentat una clara millora en molts dels símptomes, el tractament és extremadament car i comporta una dependència de les infusions de per vida. La terapèutica gènica constitueix una nova estratègia per al tracta-
154 D. GRINBERG, B. CORMAND, L. GORT, M. MONTFORT, A. CHABÁS I L. VILAGELIU
ment de la malaltia de Gaucher ja que les cèl·lules principalment involucrades són els macròfags, que deriven de les cèl·lules mare hematopoètiques. Actualment s estan duent a terme proves clíniques inicials seguint els primers protocols aprovats (Dunbar et al., 1996). En aquest capítol descrivim alguns aspectes del treball realitzat pel nostre grup de recerca sobre la malaltia de Gaucher: la identificació de les mutacions en pacients espanyols (i també en un grup de pacients argentins i italians), l estudi de correlacions genotip-fenotip, el mapatge genètic dels gens GBA i PSAP, el disseny d una estratègia de diagnòstic molecular de la malaltia i la determinació del possible haplotip ancestral de la mutació N370S. Els malalts han estat diagnosticats de malaltia de Gaucher mitjançant l anàlisi prèvia de l activitat glucocerebrosidasa en cèl·lules com leucòcits o fibroblasts cultivats. El diagnòstic dels malalts espanyols es realitza a l Institut de Bioquímica Clínica, que rep les mostres procedents de diferents hospitals d arreu d Espanya. DETECCIÓ DE LES MUTACIONS RESPONSABLES DE LA MALALTIA DE GAUCHER Quan vam iniciar el nostre treball no hi havia dades de mutacions responsables de la malaltia de Gaucher en la població espanyola, i la informació sobre altres poblacions no jueves era pràcticament inexistent. S havien descrit mutacions en pacients no jueus, però no s havien realitzat anàlisis exhaustives en poblacions específiques. El coneixement de les mutacions particulars d una població és una eina molt important per dissenyar estratègies de diagnòstic molecular de la malaltia. El nostre primer treball va consistir en
l anàlisi de la presència en pacients espanyols de mutacions prevalents descrites amb anterioritat en altres poblacions (Cormand et al., 1995), mitjançant amplificació per PCR i digestió amb un enzim de restricció o bé utilitzant la tècnica d hibridació amb oligonucleòtids específics d al·lel (ASOH). Posteriorment hem analitzat exhaustivament la regió codificant del gen, tots el llocs de splicing, part dels introns i regions a 5 i a 3 del gen. Per això hem amplificat aquestes regions mitjançant PCR i a continuació hem utilitzat la tècnica de SSCP que permet detectar canvis puntuals en fragments curts de DNA. Aquest estudi ens ha permès identificar la mutació en cent-un de cent-sis al·lels mutats, que representen més del 95 % del cromosomes estudiats (figura 2). En total hem trobat vint-i-quatre mutacions diferents, catorze de les quals no havien estat mai descrites (Cormand et al., 1996; 1998a; Chabás et al., 1996). Aquests darrers anys s han realitzat estudis sobre altres poblacions, com ara l anglesa (Walley et al., 1993), la portuguesa (Amaral et al., 1996), l australiana (Lewis et al., 1994; Nelson et al., 1995), la grega (Michelakakis et al., 1995), la polonesa (TylkiDesconegudes (5) 4,7 % Altres (23) 21,7 % N370S (46) 43,4 % RecNciI (3) 2,8 % D409H (5) 4,7 % L444P (24) 22,7 %
FIGURA 2. Freqüència relativa de les mutacions de la b-glucocerebrosidasa en cinquanta-tres pacients de Gaucher espanyols. Entre parèntesi s indica el nombre d al·lels.
PATOLOGIA MOLECULAR DE LA MALALTIA DE GAUCHER 155
Szymanska et al., 1996) i l alemanya (Lecoutre et al., 1997). Aquests estudis, però, s han limitat a l anàlisi d algunes mutacions prevalents prèviament descrites. Dos fets destaquen en la comparació de les freqüències de les mutacions entre la població espanyola i altres poblacions: per una banda, la mutació prevalent a l Estat espanyol és la N370S (43,4 %), la mateixa que entre els jueus asquenasites (i també a Portugal), mentre que en altres poblacions aquest canvi és menys freqüent, per exemple un 27 % a Anglaterra o un 25 % a Austràlia. És per això que vam decidir estudiar el possible origen comú d aquesta mutació en la població espanyola i en la jueva (veure més avall). L altre fet a destacar és que la tercera mutació més freqüent a Espanya és la D409H, que és molt menys habitual en altres poblacions. Recentment hem realitzat l estudi d una població de malalts de Gaucher d Argentina (Cormand et al., 1998b). Hem analitzat trenta-un pacients no emparentats i hem identificat la mutació responsable de la malaltia en cinquanta-vuit dels seixanta-dos al·lels mutats (94 %) mitjançant una metodologia similar a la utilitzada amb els pacients espanyols. La mutació N370S és
Altres (8) 12,9%
Desconegudes (4) 6,5%
84GG (2) 3,2% D409H (2) 3,2%
N370S (29) 46,8%
L4444P (4) 6,5%
RecNcil (13) 21,0%
FIGURA 3. Freqüència relativa de les mutacions de la b-glucocerebrosidasa en trenta-un pacients de Gaucher procedents d Argentina. Entre parèntesi s indica el nombre d al·lels.
FIGURA 4. Localització genètica i citogenètica del gen de la b-glucocerebrosidasa (GBA) en el cromosoma 1. En negreta s indiquen els marcadors tipus microsatèl·lit que es troben a 0 cM del gen. S inclouen també altres marcadors propers i les distàncies relatives en cM.
també la més freqüent en aquesta població, però en aquest cas va seguida de l al·lel recombinant anomenat RecNciI (figura 3). Aquesta mutació, originada a partir del pseudogèn, s ha analitzat en detall tal com es descriu més avall. En els pacients argentins hem identificat tretze mutacions diferents, incloent-hi tres canvis descrits per primera vegada. CORRELACIÓ GENOTIP-FENOTIP El coneixement de les mutacions presents en cada pacient pot aportar una informació molt important per al diagnòstic prenatal, per al consell genètic i per al tractament. No obstant això, en molts casos no hi ha una correlació clara entre el genotip i el fenotip. En la malaltia de Gaucher l única correlació ben establerta és l associació entre la presència de la mutació N370S, en un o en els dos al·lels, i el tipus I de la malaltia, és a dir, les formes no neuronopàtiques. Beutler et al. (1994) han classificat les mutacions en «lleus», quan no hi ha afectació neurològica (el principal exemple és el canvi N370S); «greus», quan produeixen neuropatia, i «letals», quan no s han trobat mai en homozigosi i no produeixen proteïna fun-
156 D. GRINBERG, B. CORMAND, L. GORT, M. MONTFORT, A. CHABÁS I L. VILAGELIU
cional. Gairebé tots els pacients del tipus I tenen la mutació N370S. Per això es molt difícil identificar noves mutacions lleus. Nosaltres hem identificat una mutació lleu en la població espanyola, la substitució aminoacídica E326K, present en un pacient de catorze anys sense neuropatia i amb el genotip E326K/D409H (Chabás et al., 1996). La mutació D409H és greu i per tant el canvi E326K ha de ser el responsable de l absència d afectació neurològica. També hem identificat dues noves mutacions lleus en analitzar dos pacients italians (Cormand et al., 1997a). Els dos pacients són del tipus I i homozigots per mutacions no descrites prèviament, I402T i V375L. La novetat més interessant referent a la correlació genotip-fenotip que vam trobar fou el cas de tres germanes amb el genotip D409H/D409H que presentaven un fenotip particular amb calcificacions vasculars i moderada visceromegàlia (Chabás et al., 1995). Poc després, altres autors varen publicar la presència de símptomes similars en pacients homozigots per a la mutació D409H, la qual cosa va reforçar aquesta nova correlació genotip-fenotip (Abrahamov et al., 1995; Beu-
FIGURA 5. Localització genètica i citogenètica del gen de la prosaposina (PSAP) en el cromosoma 10. S indica la posició del gen en relació a marcadors tipus microsatèl·lit i les distàncies relatives en cM.
tler et al., 1995; Uyama et al., 1997). Recentment hem identificat un nou pacient homozigot per la mutació D409H que té només dos mesos i que està ja rebent tractament de substitució enzimàtica (Chabás et al., 1998). En aquest cas es podrà avaluar la prevenció de les calcificacions cardíaques pel tractament primerenc si assumim que el pacient hauria desenvolupat aquest símptoma com tots els altres malalts amb el genotip D409H/D409H descrits fins ara. MAPATGE DELS GENS GBA I PSAP S havia localitzat el gen GBA al cromosoma 1q21 mitjançant hibridació in situ (Ginns et al., 1985), però no s en coneixia la localització en relació a marcadors de tipus microsatèl·lit altament polimòrfics. Amb l objectiu de fer el mapatge fi del gen, hem realitzat l anàlisi de lligament de dos punts i multipuntual entre un polimorfisme intragènic i diversos microsatèl·lits del braç llarg del cromosoma 1 (Cormand et al., 1997b). Hem mapat també el gen PSAP que codifica la prosaposina, precursora de la saposina C, i que és el responsable de la malaltia de Gaucher en un nombre reduït de casos. Els resultats del mapatge d aquests dos gens es mostren en les figures 4 i 5. El mapatge del gen GBA ens ha permès dissenyar una estratègia de diagnòstic molecular indirecte, i també identificar l haplotip ancestral en el qual probablement va tenir lloc la mutació N370S i estudiar el possible origen comú d aquesta mutació en les poblacions espanyola i jueva. DIAGNÒSTIC MOLECULAR INDIRECTE A partir de l estudi de l espectre de les mutacions responsables de la malaltia de
PATOLOGIA MOLECULAR DE LA MALALTIA DE GAUCHER 157
FIGURA 6. Anàlisi de cosegregació de la malaltia de Gaucher amb marcadors tipus microsatèl·lit del cromosoma 1q21 en dues famílies (a i b). Els productes de l amplificació per PCR s han separat en un gel de poliacrilamida al 6 % no desnaturalitzant i s han tenyit amb bromur d etidi. + = al·lel normal; m = al·lel amb una mutació desconeguda.
Gaucher en la població espanyola, l Institut de Bioquímica Clínica, com a centre d abast nacional per al diagnòstic d aquesta malaltia lisosòmica, ha incorporat de manera rutinària la detecció molecular de les tres mutacions més freqüents (N370S, L444P i D409H). Si algun dels al·lels és portador d una mutació diferent d aquestes, s ha de fer una anàlisi exhaustiva de tota la regió codificant per identificar la mutació mitjançant les tècniques que s han descrit més amunt. Aquesta anàlisi no té cabuda dins de la rutina d un laboratori de diagnòstic a causa del seu elevat cost, tant econòmic com de temps. Per això hem dissenyat una estratègia de diagnòstic molecular indirecte que consisteix a analitzar les tres mutaciones més freqüents i, si cal, estudiar posteriorment alguns dels marcadors tipus microsatèl·lit propers al gen per fer el diagnòstic d afectat, portador o sa (Cormand et al., 1998c). Un exemple d aquest tipus d anàlisi es mostra a la figura 6.
MUTACIONS ÚNIQUES O RECURRENTS? HAPLOTIP ANCESTRAL Un element molt important per conèixer la història natural d una mutació és saber si es tracta d un esdeveniment que ha tingut lloc una única vegada (o poques vegades) o si, contràriament, es tracta d un fet que es produeix amb una relativa freqüència. En el primer cas, una regió genòmica més o menys extensa al voltant de la mutació ha de ser idèntica en tots els cromosomes portadors, perquè l alteració és heretada d un ancestre comú. Aquesta identitat es detecta per l existència de desequilibri de lligament entre la mutació i marcadors polimòrfics propers al gen, que portarien majoritàriament al·lels presents en el cromosoma original en què es produí el canvi. Mitjançant l anàlisi dels cromosomes que porten la mutació N370S hem pogut confirmar que aquesta mutació té un origen únic a la població espanyola i hem pogut reconstruir el probable haplotip ancestral
158 D. GRINBERG, B. CORMAND, L. GORT, M. MONTFORT, A. CHABÁS I L. VILAGELIU
FIGURA 7. a) Anàlisi mitjançant transferència de Southern de mostres de DNA genòmic digerides amb SspI. El carril de l esquerra (WT) correspon a un control normal amb dues bandes d aproximadament 18 i 12 kb respectivament. Els pacients A17, A22, A50, A57 i A59 presenten el patró normal de dues bandes. Els pacients A1, A11, A15, A16, A44 (i el seu germà, A47) i A55 presenten una banda extra de 16 kb. En la mostra del pacient A48 es veuen les bandes de 18 i 12 kb més una banda addicional de 14 kb. b) Possibles models per als diferents al·lels RecNciI. Els que presenten el patró amb les bandes de 18 i 12 kb (esquerra) es podrien haver format per conversió gènica mentre que l al·lel que presenta la banda de 14 kb (dreta) podria ser un gen de fusió resultant d un entrecreuament desigual.
(Cormand et al., 1998a). Així mateix, hem comprovat que l haplotip conservat a l entorn de la mutació N370S en els pacients espanyols és semblant al dels pacients jueus
asquenasites (treball en preparació). No hi ha dades sobre els jueus sefardites, originaris de la península Ibèrica, però les nostres dades suggereixen que la mutació a Espa-
PATOLOGIA MOLECULAR DE LA MALALTIA DE GAUCHER 159
nya podria tenir l origen en un cromosoma jueu. Si això es cert, els jueus sefardites portadors de la mutació N370S haurien de tenir el mateix haplotip, i per tant la mutació s hauria originat abans de la separació entre les dues branques dels jueus. L anàlisi dels haplotips al voltant de les mutacions L444P (Cormand et al., 1998a) i D409H (Chabás et al., 1998) demostra que aquests canvis van tenir lloc repetidament, és a dir, que es tracta de mutacions recurrents. El fet que aquestes mutacions estiguin presents en el pseudogèn fa pensar en un procés reiterat de transferència de material genètic del pseudogèn cap al gen, potser per un mecanisme de conversió gènica. AL·LELS REC, RECOMBINACIÓ O CONVERSIÓ GÈNICA? S han descrit alguns al·lels complexos que contenen diverses mutacions que estan normalment presents en el pseudogèn. Els més frequënts són l al·lel RecNciI (amb les mutacions L444P i A456P i el canvi silenciós V460V, 1497G->C en l àmbit nucleotídic) i l al·lel RecTL (amb els mateixos canvis que RecNciI més la mutació D409H). Aquests al·lels podrien haver-se originat mitjançant un procés d entrecreuament desigual entre gen i pseudogèn o per conversió gènica. En aquest darrer cas l estructura genòmica al voltant del gen, que es pot analitzar utilitzant enzims de restricció i Southern, no variaria, mentre que un procés de recombinació alteraria el patró de bandes que s obtenen mitjançant aquestes tècniques. En general s anomena «Rec» als mutants que contenen els canvis nucleotídics esmentats sense tenir en compte el mecanisme mitjançant el qual s ha produït la mutació. En l estudi dels pacients argentins (Cormand et
al., 1998b) hem identificat un elevat nombre d al·lels RecNciI. En l anàlisi per Southern d aquests al·lels s observen tres patrons diferents (figura 7a). Alguns dels pacients portadors de l al·lel RecNciI presenten un patró similar al dels individus sans, compatible amb una hipòtesi de conversió gènica com a mecanisme generador de la mutació (figura 7b). D altra banda, un dels pacients presenta una banda extra en el Southern que suggereix la presència d un producte de fusió generat per un procés de recombinació entre gen i pseudogèn. Sorprenentment, alguns pacients presenten un tercer patró de bandes diferent dels anteriors no descrit fins ara. Actualment estem estudiant l estructura molecular d aquest al·lel mutant i el possible mecanisme que l ha generat. PERSPECTIVES FUTURES Actualment estem posant a punt les tècniques d expressió dels al·lels mutats. L objectiu és caracteritzar la b-glucocerebrosidasa mutada i comparar-ne les propietats bioquímiques amb les de l enzim normal. En el cas de mutacions noves, aquest estudi ens permetrà confirmar que el canvi trobat és realment la mutació causant de la malaltia. A més, conèixer les característiques de l enzim pot resultar útil per a la prognosi de la malaltia. Per a l expressió estem utilitzant d una banda el sistema de baculovirus, caracteritzat per una gran eficiència de producció de proteïna heteròloga, i de l altra, hem començat a utilitzar adenovirus com a vectors. Aquest darrer mètode utilitza cèl·lules humanes en cultiu i, en conseqüència, pot resultar interessant de cara a possibles aplicacions futures relacionades amb la teràpia gènica com a alternativa als protocols actuals, basats en sistemes retrovírics.
160 D. GRINBERG, B. CORMAND, L. GORT, M. MONTFORT, A. CHABÁS I L. VILAGELIU
AGRAÏMENTS Els autors agraeixen a tots els metges i famílies dels malalts la seva col·laboració. Així mateix donen les gràcies a les persones que en diferents moments han col·laborat en aquesta recerca: R. Gonzàlez-Duarte, S. Balcells, M. Bayés, R. Valero, T. L. Harboe, N. García-Giralt, S. Guidi, A. Díaz, M. Martínez, J. Jarque, H. Sellés, N. Chamoles, A. Fiumara i R. Barone. També volen agrair a S. Atrian la revisió lingüística del manuscrit. Aquest treball ha estat finançat per la DGICYT (SAF93/0479-C02/01 i SAF970074). Bru Cormand fou becari del Pla de Formació de Personal Investigador de la CIRIT i Laura Gort ho és actualment. BIBLIOGRAFIA ABRAHAMOV, A.; D. ELSTEIN; V. GROSSTSUR; B. FARBER; Y. GLASER; I. HADASHALPERN; S. RONEN; M. TAFAKJDI; M. HOROWITZ; A. ZIMRAN (1995). «Gaucher s disease variant characterised by progressive calcification of heart valves and unique genotype». Lancet, núm. 346, pàg. 1000-1003. AMARAL, O.; E. PINTO; M. FORTUNA; L. LACERDA; M. MIRANDA (1996). «Type 1 Gaucher disease: Identification of N396T and prevalence of glucocerebrosidase mutations in the Portuguese». Hum Mutat, núm. 8, pàg. 280-281. BALICKI, D.; E. BEUTLER (1995). «Gaucher disease». Medicine, núm. 74, pàg. 305-323. BARTON, N. W.; R. O. BRADY; J. M. DAMBROSIA [et al.] (1991). «Replacement therapy for inherited enzyme deficiency-Macrophage-targeted glucocerebrosidase for Gaucher s disease». N Engl J Med., núm. 324, pàg. 1464-1470. BEUTLER, E.; A. DEMINA; T. GELBART (1994). «Glucocerebrosidase mutations in Gaucher disease». Mol Med., núm. 1, pàg. 82-92. BEUTLER, E.; T. GELBART (1997). «Hematologically important mutations: Gaucher disease». Blood Cells Molecules And Diseases, núm. 23, pàg. 2-7. BEUTLER, E.; T. GELBART; W. KUHL; A. ZIMRAN; C. WEST (1992). «Mutations in Jewish patients with Gaucher disease». Blood, núm. 79, pàg. 1662-1666. BEUTLER, E.; G. A. GRABOWSKI (1995). «Gaucher disease». A: C. R. Scriver, A. L. Beaudet, W. S. Sly and D. Valle. The Metabolic and Molecular Bases of
Inherited Disease. 7th Ed. New York: [s.n.], pàg. 2641-2669. BEUTLER, E.; C. KATTAMIS; J. SIPE; M. LIPSON (1995). «1342C mutation in Gaucher s disease». Lancet, núm. 346, pàg. 1637. BEUTLER, E.; C. WEST; T. GELBART (1992). «Polymorphisms in the human glucocerebrosidase gene». Genomics, núm. 12, pàg. 795-800. BRADY, R. O.; J. N. KANFER; D. SHAPIRO (1965). «Metabolism of glucocerebrosides. II. Evidence of enzymatic deficiency in Gaucher s disease». Biochem Biophys Res Commun, núm. 18, pàg. 221-225. CHABÁS, A.; B. CORMAND; S. BALCELLS; R. GONZÁLEZDUARTE; C. CASANOVA; J. COLOMER; L VILAGELIU; D. GRINBERG (1996). «Neuronopathic and non-neuronopathic presentation of Gaucher disease in patients with the third most common mutation (D409H) in Spain». J Inherited Metab Dis, núm. 19, pàg. 798-800. CHABÁS, A.; B. CORMAND; D. GRINBERG; J. M. BURGUERA; S. BALCELLS; J. L. MERINO; I. MATE; J. A. SOBRINO; R. GONZÁLEZ-DUARTE; L. VILAGELIU (1995). «Unusual expression of Gaucher s disease: Cardiovascular calcifications in three sibs homozygous for the D409H mutation». J Med Genet., núm. 32, pàg. 740742. CHABÁS, A.; L. GORT; M. MONTFORT; F. CASTELLÓ; M. C. DOMÍNGUEZ; D. GRINBERG; L. VILAGELIU (1998). «Recurrence ot the D409H mutation in Spanish Gaucher´s disease patients: description of a new homozygous patient and haplotype analysis». J Med Genet, núm. 35, pàg. 775-777. CHRISTOMANOU, H.; A. AIGNESBERGER; R. P. LINKE (1986). «Immunochemical characterization of two activator proteins stimulating enzymatic sphingomyelin degradation in vitro. Absence of one of them in a human Gaucher disease variant». Biol. Chem. Hoppe-Seyler, núm. 367, pàg. 879. CHRISTOMANOU, H.; A. CHABÁS; T. PÁMPOLS; A. GUARDIOLA (1989). «Activator protein deficient Gaucher s disease. A second patient with the new identified lipid storage disorder». Klin Wochenschr, núm. 67, pàg. 999-1003. CORMAND, B.; D. GRINBERG; L. GORT; A. CHABÁS; L. VILAGELIU (1998a). «Molecular analysis and clinical findings in the Spanish Gaucher disease population: putative haplotype of the N370S ancestral chromosome». Hum Mutat, núm. 11, pàg. 295-305. CORMAND, B.; D. GRINBERG; L. GORT; A. FIUMARA; R. BARONE; L. VILAGELIU; A. CHABÁS (1997a). «Two new mild homozygous mutations in Gaucher disease patients: clinical signs and biochemical analyses». American Journal of Medical Genetics. núm. 70, pàg. 437-443. CORMAND, B.; T. L. HARBOE; L. GORT; C. CAMPOY; M. BLANCO; N. CHAMOLES; A. CHABÁS; L. VILAGELIU;
PATOLOGIA MOLECULAR DE LA MALALTIA DE GAUCHER 161 D. GRINBERG (1998b). «Mutation analysis of Gaucher disease patients from Argentina: high prevalence od the RecNciI mutation». American Journal of Medical Genetics, núm. 80, pàg. 343-351. CORMAND, B.; M. MONTFORT; A. CHABÁS; D. GRINBERG; L. VILAGELIU (1998c). «Reliable co-segregation analysis for prenatal diagnosis and heterozygote detection in Gaucher disease». Prenat Diagn, núm. 18, pàg. 207-212. CORMAND, B.; M. MONTFORT; A. CHABÁS; L. VILAGELIU; D. GRINBERG (1997b). «Genetic fine localization of the beta glucocerebrosidase (GBA) and prosaposin (PSAP) genes: implications for Gaucher disease». Human Genetics. núm. 100, pàg. 75-79. CORMAND, B.; L. VILAGELIU; S. BALCELLS.; R. GONZÀLEZ-DUARTE; A. CHABÁS; D. GRINBERG (1996). «Two novel (1098insA and Y313H) and one rare (R359Q) mutations detected in exon 8 of the betaglucocerebrosidase gene in Gaucher s disease patients». Hum Mutat, núm. 7, pàg. 272-274. CORMAND, B.; L. VILAGELIU; J. M. BURGUERA.; S. BALCELLS; R. GONZÁLEZ-DUARTE; D. GRINBERG; A. CHABÁS (1995). «Gaucher disease in Spanish patients: Analysis of eight mutations». Hum Mutat, núm. 5, pàg. 303-309. DAHL, N.; M. LAGERSTROM; A. ERIKSON; U. PETTERSSON (1990). «Gaucher disease Type III (Norrbottnian type) is caused by a single mutation in exon 10 of the glucocerebrosidase gene». Am J Hum Genet, núm. 47, pàg. 275-278. DUNBAR, C.; D. KOHN; S. KARLSSON; N. BARTON; R. BRADY [et al.] (1996). «Retroviral Mediated Transfer of the cDNA for Human Glucocerebrosidase into Hematopoietic Stem Cells of Patients with Gaucher Disease. A Phase I Study». Hum Gene Ther, núm. 7, pàg. 231-253. GINNS, E. I.; P. V. CHOUDARY.; S. TSUJI; B. MARTIN; B. STUBBLEFIELD; J. SAWYER; J. HOZIER; J. A. BARRANGER (1985). «Gene mapping and leader polypeptide sequence of human glucocerebrosidase: implications for Gaucher disease». Proc Natl Acad Sci USA, núm. 82, pàg. 7101-7105. HOROWITZ, M.; G. TZURI; N. EYAL; A. BEREBI; E. H. KOLODNY; R. O. BRADY.; N. W. BARTON.; A. ABRAHAMOV; A. ZIMRAN (1993). «Prevalence of 9 Mutations Among Jewish and Non-Jewish Gaucher Disease Patients». Am J Hum Genet, núm. 53, pàg. 921-930. HOROWITZ, M.; S. WILDER; Z. HOROWITZ; O. REINER; T. GELBART; E. BEUTLER (1989). «The human glucocerebrosidase gene and pseudogene: structure and evolution». Genomics, núm. 4, pàg. 87-96.
LE COUTRE, P.; A. DEMINA; E. BEUTLER; M. BECK; P. PETRIDES (1997). «Molecular analysis of Gaucher disease: distribution of eight mutations and the complete gene deletion in 27 patients from Germany». Human Genetics, núm. 99, pàg. 816-821. LEWIS, B. D.; P. V. NELSON; E. F. ROBERTSON.; C. P. MORRIS (1994). «Mutation Analysis of 28 Gaucher Disease Patients - The Australasian Experience». Am J Med Genet, núm. 49, pàg. 218-223. MICHELAKAKIS, H.; E. DIMITRIOU; S. VANWEELY; R. G. BOOT; I. MAVRIDOU; M. VERHOEK; J. AERTS (1995). «Characterization of glucocerebrosidase in Greek Gaucher disease patients: Mutation analysis and biochemical studies». J Inherited Metab Dis, núm. 18, pàg. 609-615. NELSON, P. V.; W. F. CAREY; C. P. MORRIS; B. D. LEWIS (1995). «Mutation analysis of Australasian Gaucher disease patients». Am J Med Genet, núm. 58, pàg. 382. SIBILLE, A.; C. M. ENG; S. J. KIM; G. PASTORES; G. A. GRABOWSKI (1993). «Phenotype/Genotype Correlations in Gaucher Disease Type-I - Clinical and Therapeutic Implications». Am J Hum Genet, núm. 52, pàg. 1094-1101. THEOPHILUS, B.; T. LATHAM; G. A. GRABOWSKI; F. I. SMITH (1989). «Gaucher disease: Molecular heterogeneity and phenotype-genotype correlations». Am J Hum Genet, núm. 45, pàg. 212-225. TSUJI, S.; B. M. MARTIN; J. A. BARRANGER; B. K. STUBBLEFIELD; M. E. LAMARCA; E. I. GINNS (1988). «Genetic heterogeneity in Type I Gaucher disease: Multiple genotypes in Ashkenazic and non-Ashkenazic individuals». Proc Natl Acad Sci USA, núm. 85, pàg. 2349-2352. TUTEJA, R.; B. BEMBI; E. AGOSTI; F. E. BARALLE (1993). «1448C mutation linked to the Pv1.1- genotype in Italian patients with Gaucher disease». Hum Mol Genet, núm. 2, pàg. 781-784. TYLKI-SZYMANSKA, A.; G. MILLAT; I. MAIRE; B. CZARTORYSKA (1996). «Types I and III Gaucher disease in Poland: incidence of the most common mutations and phenotypic manifestations». Eur J Hum Genet, núm. 4, pàg. 334-337. UYAMA, E.; M. UCHINO; H. IDA; Y. ETO; M. OWADA (1997). «D409H/D409H genotype in Gaucher-like disease». Journal Of Medical Genetics, núm. 34, pàg. 175. WALLEY, A. J.; M. L. BARTH; I. ELLIS; A. H. FENSOM; A. HARRIS (1993). «Gaucher s disease in the UnitedKingdom - Screening non-Jewish patients for the two common mutations». J Med Genet, núm. 30, pàg. 280-283.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 163-192
PATOLOGIA MOLECULAR DE LA NEUROFIBROMATOSI DE TIPUS 1 CONXI LÁZARO, EDUARD SERRA, ELISABET ARS I XAVIER ESTIVILL Grup de recerca de neurofibromatosi. Centre de Genètica Mèdica i Molecular - IRO. Hospital Duran i Reynals. Adreça per a la correspondència: Autovia de Castelldefels, km 2,7. 08907 L Hospitalet de Llobregat. Barcelona. Spain. Tel.: 93 260 77 75. Fax: 93 260 77 76. Adreça electrònica: clazaro@iro.es.
RESUM La neurofibromatosi de tipus 1 (NF1) és una de les malalties hereditàries autosòmiques dominants més freqüents, amb una prevalença aproximada d un de cada 3.500 nounats. És una malaltia multisistèmica que afecta principalment el sistema nerviós i la pell. L expressió clínica de la malaltia és molt variable, fins i tot entre els membres amb NF1 d una mateixa família. El gen d aquesta malaltia mapa a la regió centromèrica del cromosoma 17, va ser aïllat per clonatge posicional el 1990 i té una elevada taxa de mutació. Es considera que aproximadament un 50 % dels pacients representen casos esporàdics de la malaltia. L espectre mutacional d aquest gen és molt ampli i la majoria de mutacions són úniques, cosa que dificulta el diagnòstic directe i el consell genètic de la malaltia. Solament s ha identificat un domini funcional pel producte gènic de NF1, la neurofibromina, denominat GRD (GAP related domain: domini amb homologia per a les proteïnes activadores de GTPases). La neurofibromina formaria part de la família de les proteïnes GAP específiques de Ras i controlaria els nivells de Ras actiu, unit a GTP. Aquesta funció de la neurofibromina, juntament amb el fet que el gen NF1 s ha trobat inactivat en molts tipus tumorals, fa que NF1 es consideri un gen supressor de tumors. Recentment també s ha descrit que la neurofibromina participa en les vies de transducció de senyal associades a cAMP. El nostre grup de recerca està implicat en l estudi geneticomolecular de les neurofibromatosis des de 1989. En aquest treball es revisen els aspectes clínics, genètics, patològics i moleculars de la NF1, i es planteja la situació del consell genètic i el diagnòstic prenatal en aquesta malaltia.
164 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
INTRODUCCIÓ La neurofibromatosi de tipus 1 (NF1) és una malaltia multisistèmica que afecta principalment el sistema nerviós i la pell. És una malaltia hereditària, monogènica, que es transmet seguint un patró autosòmic dominant. La seva incidència s estima en un de cada 3.500 naixements (Crowe et al., 1956; Sergeyev, 1975; Samuelsson i Axelsson, 1981; Huson et al., 1989). L expressió clínica de la malaltia és heterogènia i altament variable, fins i tot entre els membres afectats d una mateixa família. Actualment no existeix cap tractament etiològic per a cap de les alteracions clíniques de la neurofibromatosi. ANTECEDENTS HISTÒRICS En la literatura mèdica dels segles passats hi ha diverses descripcions de casos de pacients amb característiques clares de presentar NF1. Tot i que alguns autors havien destacat l aparició de tumors a la pell i havien descrit la natura familiar de la malaltia, va ser Friedrich von Recklinghausen, el 1882, qui va donar una descripció completa de la NF1. És per aquest motiu que la NF1 també es coneix com a malaltia de von Recklinghausen. La definició d aquesta malaltia com a hereditària, amb un patró autosòmic dominant, no es va fer fins al començament del segle XX (Preiser i Davenport, 1918). Durant molts anys es va pensar que Joseph Merrick, l home elefant, patia aquesta malaltia. Actualment és reconegut que en realitat es tractava d un cas de síndrome de Proteus. Tanmateix, aquest fet ha permès que algunes de les característiques clíniques de la NF1 siguin conegudes per gran part de la població a través del cinema, teatre o televisió. D altra banda, aquest error ha causat greus preocupacions a moltes famílies amb NF1 sobre el seu futur aspecte físic. Normal-
ment, els especialistes no acostumen a descriure formes clíniques de NF1 amb unes característiques semblants a les de Joseph Merrick. ASPECTES CLÍNICS DE LA NF1 Criteris diagnòstics El terme neurofibromatosi (NF) inclou diferents condicions nosològicament relacionades a causa de l existència de coincidència entre algunes manifestacions clíniques. Actualment es poden distingir de manera clara dos tipus de neurofibromatosi: la NF1 (o de von Recklinghausen) i la NF2 (neurofibromatosi central o bilateral acústica). Ambdues tenen un patró d herència autosòmic dominant i es consideren dues entitats completament diferents, tant des del punt de vista clínic com genètic. El 1987, l NIH (National Institutes of Health) va establir els criteris diagnòstics per a la NF1 (taula 1). Les característiques clíniques majoritàries que es poden apreciar externament en pacients amb NF1 són les TAULA 1. Criteris diagnòstics per a la NF1
Dos o més dels següents · Sis o més taques cafè amb llet 1,5 cm o més després de la pubertat 0,5 cm o més abans de la pubertat · Dos o més neurofibromes de qualsevol tipus o un o més neurofibromes plexiformes · Efèlides axil·lars · Glioma òptic · Dos o més nòduls de Lisch · Lesió òssia característica Displàsia de l'esfenoide Displàsia cortical d'ossos llargs · Familiar de primer grau amb NF1
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 165
taques cafè amb llet i els neurofibromes. Les taques cafè amb llet són màcules planes i pigmentades de forma homogènia, solen estar presents des del naixement i l existència de sis o més és altament indicativa de NF1. Existeixen altres entitats clíniques que cursen solament amb la presència de taques cafè amb llet i mostren una herència autosòmica dominant, però encara no s ha descrit cap gen que hi estigui lligat. Els neurofibromes són lesions tumorals benignes formades per diferents tipus cel·lulars (cèl·lules de Schwann, fibroblasts i mastòcits, entre d altres) i elements vasculars. S ha descrit un increment d aquests neurofibromes durant l adolescència i en l embaràs. També s ha descrit que cap als quaranta anys tots els pacients amb NF1 n acaben tenint algun (Riccardi i Eichner, 1992). No existeix una edat determinada per a l aparició dels diferents signes que caracteritzen la malaltia, però es considera que un pacient amb NF1 ha de complir els criteris diagnòstics a l edat de cinc anys. Complicacions observades en la NF1 Els criteris diagnòstics que es mostren a la taula 1 es troben a la majoria dels pacients que presenten NF1. Tot i tenir una gran importància estètica, principalment a causa del creixement dels neurofibromes, aquests no representen cap amenaça per a la vida dels pacients. Ara bé, existeixen certes complicacions associades a la NF1 que poden ser més serioses i afectar l esperança de vida dels individus que les presenten. Aproximadament una tercera part dels pacients amb NF1 poden patir una o més de les complicacions següents: problemes d aprenentatge, neurofibromes plexiformes, tumors malignes, convulsions, escoliosi, pseudoartrosi, entre d altres (Riccardi i Eichner, 1992).
ASPECTES GENÈTICS DE LA NF1 Preiser i Davenport (1918) van ser els primers que van concloure que aproximadament el 50 % dels descendents d individus afectats amb NF1 també presentaven la malaltia, independentment del seu sexe. Per tant, es tractava d una malaltia hereditària amb un patró autosòmic dominant. Taxa de mutació i eficàcia biològica D un 30 % a un 50 % dels pacients amb NF1 no tenen cap progenitor amb la malaltia (Crowe et al., 1956; Samuelsson i Axelsson, 1981; Huson et al., 1989), és a dir, representen mutacions de novo en el gen NF1. Per tant, la taxa de mutació per aquest locus s estableix en 10-4 per al·lel i per generació; és una de les taxes de mutació més altes descrites per a una malaltia genètica humana. Existeixen dades de lligament genètic en trenta famílies NF1 on es descriu que aproximadament el 90 % de mutacions de novo s esdevenen a l al·lel patern (Jadayel et al., 1990; Stephens et al., 1992; Elyakim et al., 1994), cosa que indica que la majoria de mutacions NF1 succeeixen durant l espermatogènesi. D altra banda, s ha descrit un biaix important en els mecanismes de mutació, segons si aquesta es dóna a la línia germinal femenina o masculina. Així, s ha descrit que la majoria de mutacions NF1 de novo són puntuals i esdevenen a la línia paterna, però quan les mutacions passen a la línia materna, aquestes solen ésser delecions (Lázaro et al., 1996). Amb aquesta taxa de mutació tan elevada pot predir-se que l eficàcia biològica dels individus amb neurofibromatosi ha d estar reduïda de forma significativa per tal que la malaltia estigui present en una freqüència d equilibri. L estudi realitzat per Huson et al. (1989) va trobar una eficàcia biològica de 0,31 per als homes afectats i de 0,60 per a les
166 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
FIGURA1. Comparació entre una herència típicament mendeliana autosòmica dominant (esquema de l esquerra) i mosaïcisme genètic (esquema de la dreta). La barra negra al cromosoma indica la presència d un gen mutat. En l herència dominant observem que la mutació és a totes les cèl·lules de l individu i en un 50 % dels gàmetes. Per tant, el risc de transmetre la malaltia produïda deprés a la descendència és de 1/2. En canvi, a la dreta observem com una mutació produïda després de la fecundació donarà lloc a un individu que presentarà un mosaïcisme genètic. Aquesta mutació es podrà transmetre o no a la següent generació segons el moment en què s hagi donat (és a dir, abans o després de la determinació de la línia germinal) (Bernards i Gussella, 1994).
dones. Un alt percentatge de la menor eficàcia biològica d aquests individus por ésser causat per la dificultat que tenen per trobar parella, reflex de les conseqüències psicosocials de la malatia. Mosaïcisme Des del punt de vista genètic parlem de mosaïcisme quan en un individu coexisteixen poblacions de cèl·lules amb diferent genotip (per exemple, quan existeix una proporció de cèl·lules amb una mutació per una
malaltia genètica i una altra proporció sense la mutació) (figura 1). Les mutacions poden succeir en qualsevol moment del desenvolupament. Segons en quin estadi del desenvolupament es doni la mutació, classifiquem els mosaïcismes en tres tipus. El mosaïcisme gonosòmic, que afecta les línies germinal i somàtica; el mosaïcisme germinal, que només afecta la línia germinal, i el mosaïcisme somàtic, que només afecta la línia somàtica. A la NF1 s han descrit tres famílies corresponents a genealogies amb més d un fill afectat i els pares fenotípicament normals (Riccardi i Lewis, 1988; Lázaro et al., 1994a).
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 167
Aquests casos podrien correspondre a mosaïcismes germinals; només en una d aquestes famílies s ha pogut demostrar molecularment aquest mosaïcisme (Lázaro et al., 1994a). També s han descrit algunes famílies on un dels pares sembla tenir una expressió limitada del gen NF1 (Riccardi i Lewis, 1988; Huson i Hughes, 1994). Els pares, en aquests casos, probablement són exemples de mosaïcisme gonosòmic pel gen NF1. Penetració i expressivitat La penetració de la NF1 es considera del 100 % en individus amb més de cinc anys que han estat examinats detingudament per un expert en la malaltia. L expressivitat d aquesta malaltia és molt variable, fins i tot entre els membres afectats d una mateixa família. És a dir, que la mateixa mutació germinal al locus NF1 no dóna el mateix fenotip en els diferents individus que la presenten. Amb la finalitat de distingir entre les influències genètiques i les ambientals es va fer un estudi de bessons monozigòtics amb NF1, i es van comparar amb parelles de familiars de primer grau amb la malaltia (Easton et al., 1993). L estudi demostra que hi ha una correlació entre el nombre de taques cafè amb llet i neurofibromes entre bessons monozigòtics, també entre familiars de primer grau, i que quasi no existeix correlació entre familiars més llunyans. Aquests resultats suggereixen que aquestes característiques estan controlades per altres gens menors, i que la mutació específica al gen NF1 tindria un paper director (gen major). Aquest mateix estudi (Easton et al., 1993) mostra que els gliomes òptics, l epilèpsia, l escoliosi i els problemes d aprenentatge concordaven en els bessons, però no els neurofibromes plexiformes. Tampoc no es va veure que la presència d una complicació predigués l aparició d una altra, excepte per als neurofibrosarcomes, que solen
aparèixer exclusivament en individus que tenen neurofibromes plexiformes. ASPECTES MOLECULARS DE LA NF1 Clonatge del gen NF1 El 1987 els estudis de lligament genètic designaren la regió pericentromèrica del cromosoma 17 com la regió on es localitzava el gen responsable de la neurofibromatosi de tipus 1 (Barker et al., 1987; Diehl et al., 1987; Seizinger et al., 1987; Skolnick et al., 1987). El descobriment de dos pacients amb translocacions en aquesta zona va accelerar el procés de localització física del gen NF1, ja que va delimitar més la regió d interès (Schmidt et al., 1987; Menon et al., 1989; Ledbetter et al., 1989; O Connell et al., 1989). En aquest punt es va procedir a l aïllament de cDNA d aquesta regió. El primer candidat va ser l homòleg humà (EVI2A) del gen evi2 (ecotropic viral integration site 2A) de ratolí, involucrat en els processos de leucèmies murines induïdes víricament. El segon candidat va ésser EVI2B, de funció similar a EVI2A. El tercer gen candidat va ser el gen OMgP (oligodendrocyte myelin glycoprotein); es va considerar de gran importància ja que la seva expressió era quasi exclusiva dels oligodendròcits. Cap d aquests gens va complir criteris per ser responsable de la NF1, ja que no es van trobar mutacions en aquests gens en els pacients amb la malaltia i no estaven alterats per les translocacions abans esmentades. Finalment, el quart gen candidat clonat en aquesta regió va ser el gen responsable de la NF1 (figura 2). Primerament es va veure que aquest gen era interromput per les dues translocacions anteriorment esmentades i, a més, es van identificar mutacions en diversos pacients amb neurofibromatosi 1 (Cawthon et al., 1990; Viskochil et al., 1990; Wallace et al., 1990).
168 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
FIGURA2. Organització genètica del locus NF1. 5 UT/3 UT: regions no traduïdes situades a 5 i 3 del gen NF1. GRD: GAP related domain.
Estructura del gen NF1 L extrem 5 del gen NF1 es troba en una illa CpG que conté un lloc de restricció NotI, i la resta del gen és en el fragment NotI adjacent de 350 kb (Li et al., 1995). El gen NF1 té
una pauta de lectura oberta de quasi 9 kb (Marchuk et al., 1991) (figura 2). L RNA missatger (mRNA) està estimat entre 11-13 kb i s ha detectat en tots els teixits examinats per RT-PCR (Wallace et al., 1990). Actualment sembla que ja s ha determinat el
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 169
nombre total d exons: seixanta, inclosos alguns exons alternatius (Danglot et al., 1995; Li et al., 1995), tot i que la seva estructura genòmica completa encara no ha estat caracteritzada. La comparació de la regió promotora i del segment 3 no traduït del gen NF1 entre humans i ratolins ha evidenciat un alt grau d identitat de seqüència, la qual cosa suggereix que aquestes regions també poden ser dianes de mutació en els pacients NF1 (Bernards et al., 1993). En la regió promotora no s han identificat seqüències TATA o CCAAT, però s han detectat diversos motius per la unió de factors de transcripció, entre els quals un element de resposta a cAMP (CRE), diversos llocs consensus AP2 i un element de resposta a sèrum. L alta conservació d aquestes seqüències indica que poden ser importants en la regulació de l expressió del gen NF1 (Hajra et al., 1994). S han trobat diversos pseudogens de NF1 localitzats en els cromosomes 14 i 22 (Marchuk et al., 1992), 15 (Legius et al., 1992), 2, 12, 20 i 21 (Cummings et al., 1996). S ha postulat que algunes de les mutacions NF1 podrien ser causades per fenòmens de conversió gènica entre aquests pseudogens i el gen NF1 (Legius et al., 1992; Marchuk et al., 1992). Els tres primers gens identificats durant el clonatge del gen NF1 (EVI2A, EVI2B i OMgP) estan dintre de l intró 27b, de més de 40 kb, i es transcriuen en direcció contrària al gen NF1 (Cawthon et al., 1990; Xu et al., 1990a). Un fet interessant és que els homòlegs murins dels gens EVI2A i EVI2B estan implicats en tumors mieloides en ratolins, tot i que el seu mecanisme d actuació encara no és clar. Aquest fet podria tenir relació amb el risc més elevat de leucèmia mieloide juvenil en els pacients amb NF1 (Clark, 1982; Shannon et al., 1994; Largaespada et al., 1996b). OMgP codifica per la glicoproteïna mielinitzant d oligodendròcits, que s ex-
pressa únicament en oligodendròcits del sistema nerviós central. OMgP podria funcionar com una molècula d adhesió cel·lular en la mielina del sistema nerviós central (Mikol et al., 1990). S han descrit pacients amb NF1 i esclerosi múltiple. L esclerosi múltiple és una malaltia en la qual es donen múltiples plaques de desmielinització en el sistema nerviós central (Dick, 1992). S ha hipotetitzat que pacients amb NF1 i esclerosi múltiple tindrien una mutació que alteraria tant el gen NF1 com l OMgP, la qual cosa donaria lloc a aquest fenotip amb presentació d ambdues malalties (Shen et al., 1996). El producte del gen NF1, la neurofibromina, té un domini central amb similitud de seqüència amb la família de proteïnes activadores de GTPases (GAP), les quals regulen negativament p21ras (Ballester et al., 1990; Martin et al., 1990; Xu et al., 1990a, 1990b). A més, la identificació de mutacions somàtiques en el gen NF1 en diversos tumors relacionats o no amb la NF1 (Li et al., 1992; Xu et al., 1992; Andersen et al., 1993a; Legius et al., 1993; The et al., 1993; Shannon et al., 1994; Colman et al., 1995; Sawada et al., 1996; Serra et al., 1997) confirma que el gen NF1 és un supressor de tumors. Anàlisi de mutacions germinals Tot i que fa més de vuit anys que es va clonar el gen NF1, l anàlisi de mutacions en pacients amb neurofibromatosi no ha resultat gaire eficient. Diverses raons podrien explicar l escassetat de mutacions detectades: la gran mida del gen (seixanta exons en unes 350 kb de DNA genòmic), l existència de pseudogens en diferents cromosomes, la possibilitat d acumulació de mutacions en regions no codificants o la possible existència d un mecanisme mutacional encara desconegut. Actualment s han descrit 241 mutacions
170 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
TAULA 2. Quadre resum de les mutacions germinals detectades en el gen NF1 segons dades del NNFF International NF1 Mutation Analysis Consortium (novembre 1997)
Tipus de mutació Nombre Reordenament cromosòmic 334 Delecions del gen sencer 326 Deleció de múltiples exons 337 Petites delecions 353 Petites insercions 328 Mutacions d´aturada 342 Canvi d´aminoàcid 323 Mutacions a introns 324 Mutacions a 3´UTR 334 Total 241
% 661,7 610,7 615,4 622,0 611,6 617,4 669,5 610,0 661,7 100,0
en el gen NF1 que es poden classificar en nou grups (taula 2). La majoria de mutacions NF1 són úniques i han estat trobades només en una família. Tanmateix, onze pacients NF1 no relacionats i de diferents països presenten la mateixa mutació d aturada, R1947X, a l exó 31 (Cawthon et al., 1990; Estivill et al., 1991; Ainsworth et al., 1993; Horiuchi et al., 1994; Valero et al., 1994; Lázaro et al., 1995b). Aquesta és la mutació que presenta una recurrència més elevada, que s ha estimat en un 2 % dels cromosomes NF1 estudiats. Aquesta mutació involucra un dinucleòtid CpG, el qual presenta una alta taxa de mutació en el genoma humà deguda a la desaminació espontània de citosina cap a timidina (Cooper i Youssoufian, 1988). També s han detectat altres mutacions amb una recurrència menor, presents com a màxim a entre dos i quatre cromosomes NF1 independents (NNFF International NF1 Mutation Analysis Consortium). Fins al moment, sembla que les mutacions NF1 es distribueixen uniformement al llarg del gen, tot i que s ha hipotetitzat que l exó 37 podria ser un focus de mutació, ja que s han identificat vint mutacions independents en una seqüència contigua de 49 pb d aquest exó, en aproximadament sis-
cents individus NF1 analitzats (Robinson et al., 1995; Böddrich et al., 1997; Messiaen et al., 1997; Hoffmeyer et al., 1998). Recentment, també s han descrit mutacions d aturada dins els exons 7 i 37 que donen lloc a l skipping o salt de l exó que presenta la mutació. L eliminació d aquests exons no comporta un canvi en la pauta de lectura i, per tant, es prediu que no donarà lloc a una proteïna truncada, ja que s ha eliminat l exó portador de la mutació d aturada (Messiaen et al., 1997; Hoffmeyer et al., 1998). Càlculs d energia lliure mínima de les estructures secundàries d aquests dos exons en presència de la mutació d aturada han mostrat importants diferències entre l exó mutat i el salvatge. Per tant, aquests canvis en l estructura secundària podrien ser els responsables de salt de l exó. Per altra banda, algunes de les mutacions d aturada poden donar lloc a la creació o disrupció de seqüències exòniques rellevants per al procés de tall i unió, que podrien ser la causa d aquests fenòmens de salt (Hoffmeyer et al., 1998). La cerca de mutacions en el gen NF1 s ha realitzat amb totes les tècniques que normalment s utilitzen amb aquesta finalitat. Actualment, la tendència és emprar tècniques basades en l anàlisi de l mRNA (RNA-SSCP, RNA-heterodúplex) (Gasparini et al., 1996; Ars et al., manuscrit en preparació) i de la proteïna (anàlisi de la proteïna truncada) (Heim et al., 1994 i 1995), que obvien l estudi de les regions no codificants i per tant permeten una anàlisi més ràpida de la regió codificant. La majoria (60 %-70 %) de les mutacions en el gen NF1, reportades a l NNFF International NF1 Genetic Analysis Consortium (Korf. 1997), són mutacions que donen lloc a una proteïna truncada, entre les quals s inclouen: delecions de múltiples exons, petites delecions, petites insercions i mutacions d aturada (taula 2). Aquestes mutacions haurien de donar lloc a una proteïna més curta, que fins al moment no s ha pogut detectar
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 171
mitjançant transferència Western. Aproximadament un 25 % del total de mutacions reportades són delecions del gen sencer o de múltiples exons. Probablement aquest alt percentatge reportat es degui a un biaix per la facilitat per detectar aquest tipus de mutacions. De fet, els estudis realitzats en sèries grans de pacients NF1 conclouen que les delecions grans estan presents en només el 5 % dels casos de NF1 (Lázaro et al. 1993 i 1996). Correlació genotip-fenotip a la NF1 L escassetat de mutacions detectades en la NF1 fa que sigui difícil correlacionar la localització i el tipus de mutació amb les característiques clíniques variables de la malaltia. A més, la variabilitat fenotípica intrafamiliar fa aquesta correlació encara més difícil. L única correlació genotip-fenotip descrita associa delecions que eliminen tot el gen amb retard mental i/o dificultats en l aprenantatge, lleugeres deformacions facials i un gran nombre de neurofibromes cutanis d aparició primerenca (Kayes et al., 1994; Wu et al., 1995; Leppig et al., 1996; Upadhyaya et al., 1996; Wu et al., 1997). El treball d Easton et al. (1993) prediu que en la NF1 la correlació fenotip-genotip no serà fàcil a causa del paper important que semblen tenir els gens modificadors. La identificació d aquests gens modificadors requerirà estudis de mapatge genètic en grups de famílies que presentin alteracions fenotípiques determinades en estudis de concordança i discordança per un o diversos trets de la malaltia. PROCESSAMENT DE L RNA DE NF1 L expressió del gen NF1 és força complexa; és modulada posttranscripcionalment
per diversos esdeveniments de splicing alternatiu i RNA editing en resposta a un gran nombre de factors intrínsecs i extrínsecs. Tots aquests mecanismes, en conjunt, poden actuar regulant els nivells intracel·lulars de neurofibromina, modulant l activitat supressora tumoral d aquesta o expressant selectivament altres isoformes, les funcions de les quals encara no es coneixen. Processament alternatiu de l mRNA L expressió del gen NF1 dóna lloc a múltiples transcrits alternatius (Marchuk et al., 1991; Suzuki et al., 1991; Nishi et al., 1991; Kyritsis et al., 1992; Suzuki et al., 1992; Andersen et al., 1993b; Mantani et al., 1994; Danglot et al., 1995), deguts a l existència de diferents splicing alternatius (taula 3). D aquests, els transcrits tipus I i tipus II són els millor caracteritzats i difereixen en la inclusió o exclusió d un exó addicional, l exó 23a, localitzat dins del GRD (GAP related domain). El transcrit tipus I, l mRNA NF1 originalment identificat, no conté aquest exó. El transcrit tipus II inclou l exó 23a, de 63 pb, el qual introdueix vint-i-un aminoàcids addicionals a la proteïna (Nishi et al., 1991). Aquest transcrit tipus II s anomena GRD II (GAP-related domain II) i es troba en diverses espècies (humà, ratolí, rata i pollastre). Estudis d expressió d aquesta isoforma en llevat demostren que té activitat GAP, però que la seva capacitat per regular Ras està reduïda (veure apartat proteïna). L expressió d aquest transcrit sembla estar regulada de manera teixit específica i estadi de desenvolupament específica. Teixits de cervell normal expressen preferencialment l mRNA tipus I, mentre que altres teixits examinats expressen ambdós transcrits, tipus I i II. Tanmateix, els tumors cerebrals expressen l mRNA de tipus II de manera predominant, fet que suggereix que l expressió pre-
172 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
TAULA 3. Transcrits alternatius del gen NF1
Nom transcrit
Exó Alternatiu
Afecta GDR?
Espècies
només SNC, reduïda en tumors cerebrals
Efecte en la neurofibromina
5 ALT2
9br
addició de 10 aminoàcids
no
humà, ratolí
23a
tos, incrementada en tumors cerebrals
addició de 21 aminoàcids
sí
Tipus III (murí)
23a i 23b
glàndules adrenals, ronyó, ovaris
humà, ratolí, rata, pollastre
GRD2 o tipus II
sí
ratolí, rata
Tipus IV (murí)
23b
testicles
sí
ratolí, rata
3 ALT o Tipus 3
48a
Tipus 4
23a i 48a
5 ALT1 o N-Isoform
Exclou Exons 11-49
Teixits expressió
múscul cardíac i esquelètic fetal i adult múscul cardíac i esquelètic fetal i adult cervell normal i tumors cerebrals
ferencial d aquesta isoforma pot afectar el creixement de tumors cerebrals (Suzuki et al., 1991). El tercer transcrit alternatiu, anomenat tipus III, inclou dos exons addicionals dins del GRD: l exó 23a, idèntic al del GRD II, i l exó 23b, de 41 bp, el qual dóna lloc a un canvi en la pauta de lectura i conseqüentment introdueix un codó d aturada dins del GRD (Kyritsis et al., 1992). Aquest transcrit s expressa en rata i ratolí, però no s ha pogut detectar en diverses línies cel·lulars humanes estudiades. S ha identificat un quart transcrit alternatiu murí, el tipus IV, el qual inclou l exó 23b però no el 23a (Mantani et al., 1994). Aquest transcrit està present en rata i ratolí. El canvi en la pauta de lectura, degut a la incorporació de l exó 23b, condueix a un se-
introducció de canvi de pauta de lectura introducció de canvi de pauta de lectura addició de 18 aminoàcids
no
addició de 18 aminoàcids al GRD sí i 18 al C-terminal Exclou aminoàcids sí 548-2815
humà, ratolí, rata humà, ratolí, rata humà
nyal d aturada al codó 1384 del gen NF1. Els nivells d expressió del transcrits tipus III i tipus IV són substancialment més baixos que els dels transcrits I i II. Els nivells més elevats de transcrit tipus III es detecten a les glàndules adrenals de ratolí, mentre que els nivells més elevats de transcrit tipus IV es detecten als testicles. Cal destacar que mentre els transcrits tipus III i tipus IV codifiquen proteïnes truncades a les quals manca la major part del GRD, la seva habilitat per unir-se a Ras és similar a la de la neurofibromina completa (Mantani et al., 1994). Aquesta observació suggereix que les formes de neurofibromina truncada, que resulten de la traducció dels transcrits tipus III i tipus IV, poden competir d alguna manera amb la neurofibromina de llargada completa per la unió de Ras. Per tant, actuarien de manera
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 173
dominant negativa per regular la conversió de Ras des de la seva forma activa unida a GTP cap a la seva forma inactiva unida a GDP (Skuse i Cappione, 1997). A més d aquestes isoformes que difereixen en els seus GRD, s han identificat altres transcrits que difereixen en altres punts de la regió codificant. Un d aquests transcrits, anomenat N-isoforma o 5 ALT1 (5 alternatively spliced exon 1), té una llargada de només 2,9 kb i li manca tot el domini GRD. Aquest codifica una proteïna de 551 aminoàcids, dels quals 547 són comuns a la resta de transcrits NF1 mentre que els quatre últims, a l extrem carboxiterminal, són addicionals (Suzuki et al., 1992). L expressió d aquest mRNA s ha detectat tant a cervell normal com a tumors cerebrals, tot i que no s en coneix la funció (Takahashi et al., 1994). Un altre splicing alternatiu es produeix a l extrem 3 del gen NF1 i dóna lloc a un altre transcrit que conté un nou exó addicional, l exó 48a, de 54 nucleòtids (Cawthon et al., 1990; Marchuk et al., 1991). Aquesta isoforma s anomena 3 ALT (3 alternatively spliced exon) i es va detectar originàriament en una llibreria de cDNA de cervell fetal (DeClue et al., 1991). Estudis d aquesta isoforma per RT-PCR han demostrat una expressió molt alta en múscul cardíac, esquelètic i llis, i nivells d expressió residuals en nervi i cervell. Aquesta isoforma també s expressa en teixits musculars d altres espècies vertebrades. L expressió d aquesta isoforma en múscul suggereix que el gen NF1 pot tenir papers addicionals teixitespecífics en el desenvolupament del múscul i en la transducció de senyal en aquest teixit (Gutmann et al., 1993). Transcrits que contenen l exó 48a però no el 23a s anomenen tipus 3, mentre que els que els contenen tots dos s anomenen tipus 4. Aquesta observació d especificitat de teixit és inesperada per la manca de patologia muscular en els pacients NF1. Tanmateix, la presència d anormalitats car-
díaques en ratolins knockout homozigots pel gen NF1 suggereixen que l expressió del gen NF1 és necessària per al desenvolupament correcte del múscul cardíac (Brannan et al., 1994; Jacks et al., 1994), i podria ser particularment necessària l expressió del transcrit NF1 que conté l exó 48a. Finalment, s ha identificat un transcrit alternatiu que conté un exó addicional entre els exons 9 i 10a, l exó 9br, que dóna lloc a la inserció de deu aminoàcids entre els residus 420 i 421 de la neurofibromina. Aquest s ha anomenat 5 ALT2 (5 alternatively spliced exon 2). L expressió d aquest mRNA està conservada en ratolí, la qual cosa suggereix que la seva funció, encara desconeguda, deu ser important. Aquest transcrit s expressa a alts nivells al sistema nerviós central, a nivells reduïts en tumors cerebrals i està absent en la resta de teixits no tumorals (Danglot et al., 1995). El patró d expressió teixitespecífic i dependent de l estadi de desenvolupament dels transcrits murins que contenen aquest exó alternatiu suggereix que deu tenir un paper en la diferenciació i desenvolupament del sistema nerviós central (Geist i Gutmann, 1996). Expressió al·lèlica desigual A més de la regulació de l expressió del gen NF1 mitjançant fenòmens de splicing alternatiu, s ha descrit una altra possibilitat de regulació basada en l expressió desigual dels al·lels NF1. Utilitzant un polimorfisme present a l exó 5 d aquest gen, es va analitzar l expressió dels seus al·lels per RT-PCR quantitativa d aquest exó preparat a partir de l RNA total. Es van analitzar fibroblasts en cultiu de quinze pacients NF1 i de limfòcits de sang perifèrica d un pacient NF1, tots ells heterozigots per aquest polimorfisme (Hoffmeyer et al., 1995). En un 80 % dels pacients es van detectar nivells variables d ex-
174 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
pressió al·lèlica que oscil·laven des de 0,1 fins a 26,8, expressats com a relació d un al·lel respecte de l altre. Anàlisis similars amb RNA d individus control detectaven relacions al·lèliques que variaven de 1,0 a 1,4, la qual cosa determina que els missatgers al·lèlics estaven igualment representats en l RNA d aquests individus sans. Quan aquests estudis es realitzaven a partir de RNA nuclear, es trobaven nivells iguals dels transcrits primaris. Aquests resultats indicaven que l expressió desigual en els nivells de mRNA devia resultar d esdeveniments citoplasmàtics, tals com diferències d estabilitat de l mRNA madur en el compartiment extranuclear o transport diferencial des del nucli cap al citoplasma, més que d un processament nuclear diferencial dels transcrits al·lèlics. Cal destacar que en aquest mateix estudi es van analitzar els nivells de mRNA de tres mutacions d aturada i només una d elles donava lloc a una expressió desigual, mentre que les altres dues donaven lloc a nivells equivalents als de mRNA de l al·lel normal, cosa que està en contradicció amb els resultats d altres grups en altres malalties (McIntosh et al., 1993). Correcció (editing) del mRNA NF1 L editing és un mecanisme de processament posttranscripcional mitjançant el qual s introdueixen canvis a la seqüència codificant de l mRNA que no estaven predeterminats a la seqüència codificant de DNA. En aquest sentit, la correcció del mRNA pot ser considerat un altre nivell de regulació de l expressió gènica i que a més contribueix a la diversitat proteica. El mRNA NF1 està sotmès a un procés de correcció pel qual es modifica una citosina d un codó d arginina (CGA), al nucleòtid 3916 de l exó 23-1, per una uridina (UGA) i dóna lloc a la creació d un codó d aturada (Skuse et al., 1996).
L expressió de l mRNA NF1 modificat pel procés de correcció pot donar lloc a una proteïna truncada a la regió N-terminal del domini GRD, o a un mRNA inestable per la presència de la mutació d aturada (Peltz et al., 1991 i 1992). Tot i que encara no s ha determinat quina d aquestes dues alternatives té lloc, en qualsevol cas es produirà la inactivació de l activitat supressora tumoral sense involucrar mutacions en el propi gen NF1. S ha detectat correcció de l mRNA NF1 en tots el tipus cel·lulars estudiats fins al moment. Per tal d analitzar el paper d aquest mecanisme en la tumorogènesi associada a la NF1, es va realitzar un estudi inicial en dinou tumors obtinguts de pacients NF1 i quatre tumors no NF1, el qual va demostrar la presència de nivells variables de correcció en diferents tumors, amb nivells més elevats en els tumors més malignes, com neurofibrosarcomes, en comparació amb tumors benignes, com neurofibromes cutanis. També es va comparar la correcció de teixit tumoral i no tumoral de diversos pacients NF1 i en tots els casos es van detectar nivells més elevats en teixit tumoral que en teixit normal (Cappione et al., 1997). Posteriors estudis realitzats pel mateix grup d investigadors suggereixen que la correcció en els tumors NF1 pot ser un fenomen no consistent. En analitzar deu tumors addicionals, han detectat nivells de correcció iguals o més baixos que els observats en teixits no tumorals (Skuse i Cappione, 1997). Per tant, fins al moment no s ha aclarit el paper d aquest mecanisme en la tumorogènesi. EL PRODUCTE DEL GEN NF1: LA NEUROFIBROMINA Les proteïnes Ras i les seves GAP Les proteïnes Ras, els productes dels gens H-, K-i N-Ras, són reguladores centrals
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 175
FIGURA 3. Esquema simplificat del senyal de transducció de la MAP quinasa mitjançat per Ras, on es mostra on actuaria la neurofribomina.
dels processos de transducció de senyal cel·lulars, i són essencials per controlar el creixement i la diferenciació cel·lular. Aquestes proteïnes es poden considerar interruptors moleculars que en les cèl·lules en repòs estan en forma inactiva, unides a GDP. En resposta a receptors amb activitat tirosina quinasa o altres estímuls dependents de factors de creixement, les proteïnes Ras esdevenen activades per la unió a GTP (figura 3). En la cèl·lula, l estat conformacional d aquestes proteïnes està regulat per la interacció amb dos tipus de proteïnes, factors bescanviadors de nucleòtids guanina (GEF) i proteïnes activadores de GTPases (GAP) (Boguski i McCormick, 1993). Les GEF pro-
mouen la unió de Ras a GTP. Una vegada actives, les proteïnes Ras poden interactuar amb les anomenades molècules efectores (revisat en Marshal, 1996). Quan Ras interactua amb les GAP, aquestes incrementen en diversos ordres de magnitud l activitat GTPasa intrínseca de Ras, que és molt lenta, i el converteixen en Ras inactiu, unit a GDP. En mamífers hi ha cinc GAP específiques de Ras que exerceixen aquesta funció mitjançant un domini catalític amb molta similitud en totes elles (Martin et al., 1990). En la neurofibromina, el producte del gen NF1, aquest domini s anomena domini relacionat amb GAP (GAP related domain o GRD) i representa 360 aminoàcids d aquesta proteï-
176 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
na. La proteïna p120GAP fou la primera que va ser aïllada i és el prototipus d aquesta classe de proteïnes (Trahey i McCormick 1987). La segona va ser la neurofibromina (Xu et al., 1990a). L homòleg en mamífers del gen de Drosophila GAP1, GAP1m, s ha descrit com la tercera GAP de Ras (Maekawa et al., 1994). Altres membres d aquesta família de proteïnes són la GAPIII, una isoforma que es troba enriquida en cervell i que té una alta similitud amb GAP1m (Baba et al., 1995; Li et al., 1996) i la GAP1IP4BP, que és una proteïna específica d unió a inositol 1,3,4,5-tetrakisfosfat (IP4) amb activitat GAP tant cap a Ras com cap a Rap, que pertany a la superfamília de proteïnes Ras (Cullen et al., 1995). No hi ha diferències significatives en les cinètiques o en els mecanismes d interacció entre les tres isoformes de Ras (H-,K-,N-) i p120GAP, així com entre aquestes tres i la neurofibromina. En canvi, sí que hi ha diferències en l afinitat i l activitat específica de les dues GAP per Ras. L afinitat del GRD de NF1 per Ras sembla vint vegades més gran que l afinitat de p120GAP. Però, per altra banda, l activitat específica de la neurofibromina és trenta vegades menor que la d aquesta (Martin et al., 1990). Només a concentracions baixes de Ras, la p120GAP i la neurofibromina tindrien activitats comparables (Martin et al., 1990). La manera d interaccionar entre les dues GAP i Ras és molt similar, la qual cosa suggereix que el mecanisme bàsic d activació de l activitat GTPasa és similar en les dues proteïnes (Ahmandian et al., 1997). Expressió i estructura de la neurofibromina La neurofibromina migra com una proteïna de 250 kDa en gels de poliacrilamidaSDS, encara que la mida que es prediu de la seva pauta de lectura oberta és de 327 kDa.
D altra banda, usant anticossos es detecta un producte d entre 220-320 kDa. Aquestes discrepàncies s atribueixen al diferent plegament de la proteïna en els diversos experiments. Es pot dir que la neurofibromina té una expressió ubiqua i pot ser detectada en tots els teixits, encara que en alguns casos a nivells baixos (Gutmann et al., 1991). Fent westerns d immunoprecipitats de la proteïna s ha pogut refinar la detecció. L expressió de la neurofibromina és més alta en cervell i medul·la espinal, però també es pot detectar en sistema nerviós perifèric i glàndula adrenal. Es pot detectar en nivells més baixos en fetge, melsa i pàncrees, i amb una expressió molt reduïda en cor (Daston 1992). En el sistema nerviós la neurofibromina es detecta en neurones, oligodendròcits i cèl·lules de Schwann no mielinitzants. Contràriament, astròcits i cèl·lules de Schwann mielinitzants no l expressen (Daston et al., 1992). No hi ha evidències de glicosilació ni de cap altre processament de la proteïna (Gutmann i Collins, 1993). La neurofibromina és una proteïna que és fosforilada en residus serina i treonina en resposta a factors de creixement (Gutmann i Collins, 1993). Es poden identificar quatre dominis diferents en la neurofibromina (figura 4): un domini ric en serines i cisteïnes (CSRD), el domini GAP (GRD), un domini amb repeticions de leucines (LRD) i un domini C-terminal (Izawa et al., 1996). En el domini CSRD hi ha tres parelles de cisteïnes, comparables a un domini de la proteïna BCR que serveix d unió a l ATP i que és crític per la seva autofosforilació (Maru i Witte, 1991). En el domini LRD hi ha una repetició de leucines interrompudes per una prolina. El domini C-terminal té dos possibles llocs de fosforilació per la MAP quinasa. La neurofibromina també presenta sis possibles llocs de fosforilació per la proteïna quinasa dependent d AMPc (PKA), tres dels quals recauen dins el domini CSRD (Marchuk et
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 177
al., 1991; Izawa et al., 1996). De fet, assajos quinasa in vitro suggereixen que PKA fosforila principalment el domini CSRD, però també el domini C-terminal, i que aquest últim també és fosforilat per una altra quinasa que no és inhibida per inhibidors específics de la PKA (Izawa et al., 1996). No és clar encara quin paper tenen aquestes fosforilacions en la funció, localització o senyalització de la neurofibromina.
confirma la presència d aquesta proteïna, però no es descarta que part de la neurofibromina pugui estar associada a RE o fins i tot pugui ser a la coberta perinuclear. El fet d utilitzar tipus cel·lulars diferents, diverses espècies animals i tècniques distintes en cada experiment esmentat fa difícil poder donar una interpretació definitiva clara.
Localització intracel·lular de la neurofibromina
Una vegada clonat el gen NF1, se n va poder estudiar la zona codificant. L anàlisi de la seqüència va revelar una zona de similitud amb la superfamília de proteïnes activadores de GTPases, com ja s ha esmentat (Xu et al., 1990a; Buchberg et al., 1990). Aquesta família inclou tant les GAP de mamífers com les de llevat IRA1 i IRA2, les de llevat de fissió sar1 o la proteïna GAP1 de Drosophila. L homologia es va veure que residia sobretot en el domini catalític, encara que entre la neurofibromina i IRA1, IRA2 i sar1 la similitud s estenia a un fragment més gran de la proteïna (Xu et al., 1990a). Es va comprovar que el domini GRD de la neurofibromina interactuava amb Ras de llevat i de mamífers, i el regulava negativament en el seu estat normal (Ballester et al., 1990; Martin et al., 1990; Xu et al., 1990b). De fet, tan sols noranta-un aminoàcids d aquest domini ja eren capaços de revertir el fenotip maligne induït per l oncogen víric v-H-Ras (Nur-e-Kamal et al., 1993). Es van fer estudis de mutagènesi dirigida i es va observar que mutacions en el GRD reduïen l activitat GAP (Li et al., 1992; Gutman et al., 1993; Poullet et al., 1994). Recentment, s ha identificat una seqüència consensus d unió a Ras-GTP en un subgrup de possibles efectors de Ras, entre ells Raf i la neurofibromina (Clark et al., 1996). L expressió cel·lular de pèptids sintètics que contenen aquesta seqüència és capaç d inhibir l estimulació de l activitat GTPasa de Ras
S han fet diferents aproximacions per identificar la localització intracel·lular de la neurofibromina. El producte del gen NF1 s ha trobat tant a la fracció de membrana com a la citosòlica (Bollag i McCormick, 1991; Hattori et al., 1991; Golubic et al., 1992). La seqüència d aminoàcids d aquesta proteïna, però, no revela cap regió d unió a membrana (Marchuk et al., 1991), la qual cosa evidencia que no és una proteïna integral d aquesta. Altres experiments en cervell de vaca (Hattori et al., 1992) o en cèl·lules de ratolí NIH3T3 (DeClue et al., 1991) apunten que estaria associada a estructures del citoesquelet. Tincions immunofluorescents en fibroblasts de cangur revelen que la neurofibromina s associa a microtúbuls (Gutmann i Collins 1992; Gregory et al., 1993), però això no passa en cèl·lules NIH3T3 (Golubic et al., 1992). Seccions de cervell de rata observades pel microscopi electrònic localitzen la neurofibromina en el reticle endoplasmàtic llis de neurones (Nordlund et al., 1993). Recentment, estudis tant immunocitoquímics com bioquímics han trobat que la neurofibromina colocalitza amb el mitocondri, i no amb l actina, ß-tubulina o reticle endoplasmàtic (RE) (Rodebush et al., 1997). Fent transferències western amb fraccions mitocondrials molt pures de cor boví, es
Funció de la neurofibromina
178 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
que exerceix la neurofibromina. També són capaços de bloquejar l activitat mitogènica deguda a l estimulació de Ras per proteïnes quinasa. Així, aquests pèptids sintètics bloquejarien la unió dels efectors a Ras. La neurofibromina podria regular el creixement induït per Ras mitjançant altres vies, a més de la seva activitat GAP. S han fet experiments encaminats a dissociar aquesta activitat de la inhibició del creixement. En aquest sentit Johnson i col·laboradors (1994), sobreexpressant la neurofibromina en cèl·lules NIH3T3, n inhibien el creixement sense alterar la quantitat de Ras unit a GTP. Aquesta sobreexpressió també podia revertir el creixement de cèl·lules transformades per una proteïna Ras resistent a l activitat GAP. Un altre conjunt d experiments ha demostrat que la funció GAP de la neurofibromina pot ser inhibida per diferents lípids, entre ells: l àcid araquidònic, l esteàric i el fofatidilinositol-4,5-bisfosfat o el detergent dodecil ß-D-maltòsid (Golubic et al., 1991; Han et al., 1991; Bollag i McCormik 1991; revisat en Shen et al., 1996). S ha trobat que l activitat GAP de la neurofibromina també pot ser inhibida per la tubulina (Bollag et al., 1993). De fet, la neurofibromina s ha trobat colocalitzada amb els microtúbuls (Gregory et al., 1993). Existeix un segment de vuitanta residus immediatament N-terminal al domini GAP que serveixen d unió a la tubulina, principal component dels microtúbuls. Recentment, estudis de mutagènesi dirigida cap a residus molt conservats del GRD demostren que algunes mutacions trenquen la capacitat d associació de la neurofibromina als microtúbuls (Xu i Gutmann, 1997). El significat biològic d aquesta associació encara no està determinat. Es postula que la unió a microtúbuls podria mantenir la neurofibromina lluny de Ras, o també podria ser que la neurofibromina mitajncés senyals entre Ras i la tubuli-
na per reorganitzar el citoesquelet (revisat en Shen et al., 1996). Tot i que l única funció reconeguda de la neurofibromina és la GAP, el domini GRD només representa un 13 % de la proteïna. Per tant, és molt probable que altres dominis tinguin diferents funcions, fins ara desconegudes. L estudi d aquests permetrà comprendre el conjunt de funcions biològiques que exerceix la neurofibromina en els diferents tipus cel·lulars. La neurofibromina en la via de transducció de senyal de l AMPc Experiments fets en diverses espècies s han concentrat en estudiar el possible paper de la neurofibromina en el senyal de transducció mitjançat per la concentració del segon missatger AMPc. En S. cerevisiae, Ras controla l activitat de l adenilat ciclasa, enzim que produeix l AMPc. IRA-1 i IRA-2, que són els homòlegs a NF1 en aquest llevat, controlen negativament la via de Ras-AMPc. Per altra banda, estudis que utilitzen mutants en homozigosi pel gen NF1 en Drosophila mostren que en aquests knockouts no hi ha signes evidents d alteració del senyal mitjançat Ras1 (homòleg de Ras en aquest organisme) (The et al., 1997). La pèrdua de NF1 fa que tant les larves com les pupes o els adults tinguin una reducció de mida. Inhibint el senyal promogut per Ras1, el fenotip no reverteix i en canvi sí que ho fa quan s expressa la proteïna quinasa dependent d AMPc (PKA) activada. Aquests experiments suggereixen que NF1 i PKA interactuen en una via de transducció que controla el creixement global en Drosophila. En aquests mutants s aboleix l increment de corrents de potasi que es dóna en les unions neuromusculars. En concret, els mitjançats pel neuropèptid PACAP38 (polipèptid activador de l adenilat ciclasa pituïtària). Guo i
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 179
col·l. (1997) demostren que la neurofibromina és essencial en la resposta que exerceix PACAP38. Exposant les preparacions de cèl·lules neuromusculars d aquests mutants a tractaments farmacològics que incrementen les concentracions d AMPc, es restableixen els corrents de potasi. D aquesta manera els autors demostren que la neurofibromina és un component crucial per a l activació de la via de l AMPc. L AMPc té un paper decisiu en el desenvolupament de les cèl·lules de Schwann, (proliferació i diferenciació). En cèl·lules de Schwann de ratolí deficients en neurofibromina, l elevació de l AMPc provoca un augment en la proliferació de quaranta vegades més que si no són tractades. Això no passa en cèl·lules de Schwann normals o amb una còpia del gen NF1 (Kim et al., 1997). Aquests resultats fan pensar que l activació de la via de l AMP pot induir a la hiperplàsia en cèl·lules de Schwann que no tenen neurofibromina. Finalment, cal esmentar que la zona promotora del gen NF1 d humans i de ratolins està altament conservada (Hajra et al., 1994, vegeu l apartat d estructura del gen) particularment en la regió compresa entre els nucleòtids 33 i +261, on hi ha perfectament conservat un motiu d unió a CREB (proteïna d unió a l element de resposta a AMPc). Aquest és un factor de transcripció que és substrat per a PKA i que regula l expressió de diversos gens en resposta als efectes de l AMPc. ASPECTES PATOLÒGICS DE LA NF1: DISPLÀSIA I NEOPLÀSIA Com s ha esmentat al principi, la NF1 és una malaltia que afecta diferents tipus de teixits com la pell, el sistema nerviós central i perifèric, l iris i el sistema esquelètic. Preferentment afecta els tipus cel·lulars derivats de les crestes neurals. Els pacients amb NF1 tenen, a més, una predisposició a patir certs
tipus de tumors tant benignes com malignes. Per tant, hi ha dos tipus de manifestacions: aquelles que representen vertaderes neoplàsies o aquelles que són displàsies, o sigui malformacions en el desenvolupament. Manifestacions displàstiques En general, hi ha molt pocs estudis encaminats a aprofundir en la patologia molecular d aquestes manifestacions, tot i que es creu que poden ser degudes a la manca parcial o total de la neurofibromina en els teixits afectats en un moment del desenvolupament (especialment en aquells tipus cel·lulars que són derivats de les crestes neurals), sense descartar el possible efecte d altres gens modificadors. Podem trobar les següents manifestacions displàstiques associades a la NF1: taques cafè amb llet, lesions esquelètiques, nòduls de Lisch i altres lesions malformatives, com per exemple de la regió cortical del cervell. Les taques cafè amb llet són lesions pigmentades de la pell. Constitueixen una displàsia dels melanòcits que no comporta un risc de neoplàsia. Recentment s han fet estudis genètics en cultius de melanòcits d aquestes regions de la pell. No s han trobat delecions en el gen de la NF1 mitjançant l estudi de pèrdues d heterozigositat amb marcadors polimòrfics intragènics (Eisebarth et al., 1997). En el mateix treball es suggereix que l origen d aquestes taques és monoclonal. La displàsia de l esfenoide o la displàsia cortical d ossos llargs són les lesions esquelètiques més comunes en pacients amb NF1: poden arribar a ser del 7 % (Rubenstein, 1984). Aquestes manifestacions poden ser la causa de futures fractures o pseudoartrosi. Els nòduls de Lisch, o hamartomes de l iris, representen nòduls ben circumscrits que es desenvolupen a qualsevol lloc de la superfície de l iris. Hi ha una gran variació en la mida i el grau de
180 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
TAULA 4. Tumors que tenen alteracions al gen NF1.
Associat amb NF1
Tipus alteració
Astrocitoma
Sí
Canvi aa (Lys1423Glu)
Li et al. 1992
Feocromocitoma
Sí
Delecions
Xu et al. 1992
Leucèmia mieloide
Sí
Delecions
Shannon et al. 1994; Side et al. 1997
Neuroblastoma
Sí
Delecions, inactivació NF1 homozigosi
The et al. 1993 Johnson et al. 1993
Neurofibromes
Sí
Delecions, inactivació NF1 homozigosi
Colman et al. 1995; Sawada et al. 1996; Serra et al. 1997
Adenocarcinoma de còlon
No
Canvi aa (Lys1423Glu)
Li et al. 1992
Síndrome mielodisplàstica
No
Canvi aa (Lys1423Glu)
Li et al. 1992
Melanoma maligne
No
Canvi aa (Lys1423Glu)
Andersen et al. 1993; Johnson et al. 1993
Tipus de tumor
pigmentació. En conjunt són considerats hamartomes melanocítics sense evidència de malignització cap a melanoma maligne. Altres lesions malformatives poden afectar l arquitectura del còrtex, l orientació a l atzar de les neurones o el desarranjament de la laminació cortical, entre d altres. Aquestes manifestacions podrien ser les causants de les deficiències en els processos intel·lectuals o el retard mental, que de vegades s associen a aquesta malaltia hereditària. Neoplàsia Com ja s ha descrit anteriorment, la neurofibromina és una proteïna amb funció
Referència
GAP que actua inactivant Ras (vegeu apartat de funció de la neurofibromina). Molts experiments s han encaminat a demostrar que en tumors relacionats amb la NF, Ras està anormalment regulat (Basu et al., 1992; DeClue et al., 1992; Bollag et al., 1996; Largaespada et al., 1996a; Guha et al., 1996; Gutmann et al., 1996). D altres han demostrat que el gen NF1 es troba alterat en diferents tipus tumorals, estiguin o no relacionats amb la malaltia (taula 4). Tot aquest conjunt d estudis ha evidenciat que el gen NF1 és un gen supressor de tumors. La teoria de Knudson del «doble impacte» (Knudson, 1971) postula que es necessiten les dues còpies alterades d un mateix gen supressor de tumors perquè aquest contribueixi a un feno-
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 181
tip tumoral. En les malalties hereditàries com la NF1, una de les mutacions és germinal i per tant és en totes les cèl·lules de l individu. La segona mutació (en l al·lel normal) és somàtica i pot ser una mutació puntual, o qualsevol esdeveniment que impedeixi la funció normal d aquell al·lel. En l àmbit molecular, les delecions són més fàcils de detectar. S utilitzen marcadors genètics polimòrfics, que s interpreten com a pèrdues d heterozigositat (LOH). Així, s han trobat mutacions en les dues còpies del gen NF1 tant en tumors no relacionats amb la malaltia, com melanoma o el neuroblastoma (Andersen, 1993a; The et al., 1993), com en tumors malignes associats a la malaltia, com el neurofibrosarcoma (Legius, 1993), o benignes, com els neurofibromes (Colman et al., 1995; Sawada et al., 1996; Serra et al., 1997). Dins els tumors relacionats amb la NF1, per la seva incidència o gravetat, cal destacar-ne uns quants tipus: els neurofibromes, els neurofibrosarcomes, les leucèmies mieloides i els gliomes òptics. Els neurofibromes són tumors benignes que s originen a partir de la beina dels nervis perifèrics. Estan constituïts per diferents tipus cel·lulars, encara que les cèl·lules de Schwann i els fibroblasts són majoritaris. Normalment se situen a la dermis, no malignitzen, apareixen a partir de l etapa prepuberal i un mateix pacient en pot arribar a tenir molts. Quan els neurofibromes afecten nervis importants s anomenen neurofibromes plexiformes. Aquests normalment són congènits, poden afectar grans proporcions del cos i en un 5 % poden malignitzar cap a neurofibrosarcomes (Huson i Hughes, 1994). S han fet diferents estudis genètics amb els neurofibromes. Skuse i col·laboradors (1991) van demostrar que aquests tumors tenien un origen monoclonal. També s ha estudiat l estat del gen NF1 en aquests tumors i, encara que els primers estudis no van trobar cap alteració, recentment s ha
descrit LOH en els neurofibromes i s ha vist que, almenys en un 25 %, les dues còpies del gen NF1 estan inactives (Colman et al., 1995; Sawada et al., 1996; Serra et al., 1997). Encara no està del tot clar quin és el tipus cel·lular que origina aquests tumors. Menys del 5 % dels pacients amb NF1 desenvolupen neurofibrosarcomes (Huson i Hughes, 1994). Aquests tumors tenen un creixement agressiu i metastàtic, com la resta de sarcomes. Diferents estudis han revelat LOH o inactivació de les dues còpies del gen NF1 (Skuse et al., 1989; Legius et al., 1993). També s han detectat altres alteracions genètiques, com delecions a 17p o mutacions a p53 (Menon et al., 1990). Els pacients amb NF1 tenen una predisposició a patir diferents tipus de leucèmies mieloides juvenils, especialment la leucèmia mieloide crònica juvenil (JCML), i un trastorn relacionat, anomenat síndrome de la monosomia 7 (resumit en Largaespada et al., 1996b). El risc de patir JCML en un pacient amb NF1 és d entre dues-centes i cinc-centes vegades més elevat que en una persona normal (Side et al., 1997). Cèl·lules leucèmiques de pacients amb NF1 i JCML tenen les dues còpies del gen NF1 inactivades (Shannon et al., 1994; Side et al., 1997) cosa que confirma que aquest gen funciona com un supressor de tumors en cèl·lules mieloides immadures. Experiments recents han demostrat que la pèrdua del gen NF1 pot ser suficient per produir els símptomes mieloproliferatius associats a la JCML (Bollag et al., 1996; Largaespada et al., 1996a). Sembla que la neurofibromina és essencial per regular el senyal de Ras en resposta al factor estimulant de colònies macròfag/granulòcit (GM-CSF). Els gliomes òptics constitueixen un dels tipus tumorals més freqüents en la NF1. Representen d un 2 % a un 5 % dels tumors de cervell en infants, el 70 % dels quals estan associats a NF1 (Listernick et al., 1997). S ha demostrat immunocitoquímicament que te-
182 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
nen un origen astrocític. Tot i que normalment es comporten de manera benigna, poden portar a la pèrdua de vista o estendre s a regions properes del cervell. Un estudi recent troba associació entre tenir un glioma òptic i la presència d un altre tumor del sistema nerviós central en pacients amb NF1 (Friedman i Birch, 1997). MODELS ANIMALS Existeixen diferents tipus de models animals per a la NF1. Hi ha animals que tenen la malaltia de manera natural, altres on la neurofibromatosi és induïda per agents químics i també hi ha models animals creats mitjançant la manipulació genètica. Tot i que no és totalment comparable a la malaltia en humans, la NF1 es dóna espontàniament en moltes espècies (Muntaner, 1996). D especial interès són els estudis que s han fet en el peix Pomacentrus partitus, anomenat també bicolor damselfish. Aquest peix, que es troba a les aigües de Florida, pot presentar, a vegades, neurofibromes disseminats, neurofibromes plexiformes, schwanomes malignes i lesions epidèrmiques hiperpigmentades (Schmale et al., 1986). S ha vist que aquesta neurofibromatosi és transmissible per inoculacions d homogenats de tumor de peixos afectes a peixos sans. Aquest fet ha portat a identificar en cèl·lules dels neurofibromes de peixos afectes, partícules retrovíriques que encara no estan totalment caracteritzades (Schmale et al., 1996). Per altra banda, estudis de lligament fets en vedelles Holstein amb neurofibromatosi cutània van demostrar que dues vedelles amb aquesta malaltia havien heretat el mateix al·lel NF1 patern (Sartin et al., 1994). Mitjançant l administració transplacentària de l agent químic N-nitroso-N-etilurea (ENU) es pot induir un fenotip que s assembla a la neurofibromatosi humana, tant en
hàmsters com en rates (Perantoni et al., 1987; Cardesa et al., 1989; Nakamura et al., 1989). S ha vist que els tumors del sistema nerviós perifèric de rates induïts amb aquest agent contenen mutacions en l oncogen neu (Perantoni et al., 1987). També s han trobat mutacions específiques en neu en neurofibromes induïts per l ENU en hàmster, però no en erbB-2 (homòleg en humans) en neurofibromes humans (Nakamura et al., 1994a). L expressió de la neurofibromina és molt alta en cèl·lules de Schwann de nervis perifèrics de hàmster i es veu reduïda en els neurofibromes induïts per l ENU (Nakamura et al., 1994b). Ratolins transgènics que expressen el gen tax del virus T-limfotròfic de tipus 1 humà (HTLV-1), sota el control d elements reguladors virals, desenvolupen neurofibromes múltiples (Hinrichs et al., 1987). La proteïna codificada per tax es pot unir a un activador transcripcional que tant es troba en l LTR del virus HTLV-1 com en el promotor d altres gens cel·lulars (revisat en Yoshida et al., 1995). S ha vist que aquesta proteïna pot reprimir l expressió del gen NF1 unint-se a una seqüència localitzada immediatament abans de l inici de transcripció, i així permet el desenvolupament de neurofibromes sense que hi hagi mutacions directes sobre el gen (Feigenbaum et al., 1996). També s han generat ratolins heterozigots o homozigots per mutacions que inactiven el gen NF1 (Brannan et al., 1994; Jacks et al., 1994; Silva et al., 1997). Els ratolins heterozigots no mostren cap dels símptomes 1
1000
CSRD
A
A A
GRD
LR
LRD
2000
M A
M
2818 aa
CTD
A A
FIGURA 4. Representació esquemàtica dels diferents dominis de la Neurofibromina segons la seva seqüència. CSDR: domini ric en cisteïnes; GRD: GAP related domain; LRD: domini ric en leucines; CTD: domini C-terminal. A: residus susceptibles de ser fosforilats per la PKA. M: residus susceptibles de ser fosforilats per la MAP quinasa. Extret d Izawa et al., 1996.
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 183
clàssics de la NF1 en humans, però tenen una alta predisposició a desenvolupar tumors, especialment feocromocitomes (tumors de la medul·la adrenal) i leucèmies mieloides. Els ratolins knockout pel gen NF1 moren en l úter entre els dies 12 i 14,5 de gestació i presenten defectes en el desenvolupament del cor i en alguns teixits derivats de les crestes neurals. També s han fet knockouts pel gen p120GAP, que moren en l úter cap al dia 10,5 (Henkemeyer et al., 1995). En aquests mutants les cèl·lules endotelials no es poden organitzar per formar una xarxa altament vascularitzada, la qual cosa provoca una gran mort neuronal. S han aprofitat aquests ratolins per fer dobles knockouts pel gen p120GAP i per NF1, amb els quals s ha vist un efecte sinèrgic entre els dos gens. Aquests embrions mostren un fenotip GAP(-/-) encara més exacerbat, cosa que confirma que p120GAP i la neurofibromina actuen conjuntament per regular l activitat de Ras durant el desenvolupament embrionari. Finalment, cal esmentar que s ha desenvolupat un ratolí NF1 (+/-) com a model per a les mancances de memòria i aprenentatge associades a la NF1 (Silva et al., 1997). Com en els humans, les mancances en l aprenentatge i en la memòria en aquests ratolins estan restringides a tipus específics d aprenentatge, no són totalment penetrants, es poden compensar incrementant un treball específic d aquestes àrees i no inclouen mancances en l aprenentatge d associacions simples.
tosòmica dominant). En canvi, el risc de recurrència en la futura descendència per als pares asimptomàtics d un cas esporàdic de NF1 es considera gairebé negligible. Això és perquè s assumeix que la penetració en la NF1 és del 100 % a una edat superior als cinc anys i perquè sembla que el nombre de casos de mosaïcismes germinals per NF1 és molt escàs (Riccardi i Lewis, 1988; Lázaro et al., 1994a) (figura 1) (vegeu l apartat de mosaïcisme i neurofibromatosi). Si ens trobem davant un progenitor d un cas esporàdic que presenta característiques limitades de NF1, normalment amb una distribució segmental, probablement es tracta d un cas de mosaïcisme (somàtic o gonosòmic). Actualment és impossible donar un risc de recurrència acurat en aquests casos i normalment es dóna un risc de recurrència empíric del 5 % (Huson i Hughes, 1994). Fins a l aparició de les tècniques de genètica molecular, no existia cap mètode per poder realitzar diagnòstics prenatals o presimptomàtics de la malaltia. El diagnòstic molecular més acurat per a una malaltia monogènica es pot donar quan el gen responsable d aquesta malaltia està clonat i s en coneix la patologia molecular. En el cas
CONSELL GENÈTIC I NEUROFIBROMATOSI 1 El consell genètic per a la NF1 es pot oferir a diferents àmbits: confirmació diagnòstica, diagnòstic presimptomàtic i diagnòstic prenatal de la malaltia. A priori, el risc de recurrència en la descendència per a un pacient amb NF1 és del 50 % (malaltia au-
FIGURA 5. Exemple de l estudi de segregació de marcadors de la regió NF1 per un cas familiar de neurofibromatosi tipus 1. L haplotip que segrega amb la malaltia està enquadrat i és el que comparteixen els tres afectats de la família, (pare, fill gran i filla). Així és com es pot realitzar la confirmació diagnòstica de la malaltia, o realitzar un diagnòstic presimptomàtic per la NF1 en els casos familiars.
184 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL
concret de la NF1, l enfocament en aquest aspecte ha anat variant segons s ha avançat en el coneixement del gen NF1 i de la seva patologia molecular. Així doncs, abans del clonatge de NF1 només es podia oferir consell genètic als casos familiars de neurofibromatosi, on es feia una anàlisi de lligament genètic per tal d identificar l haplotip de risc associat a la malaltia (figura 5). Primerament es van utilitzar marcadors del tipus RFLP que mostraven lligament genètic amb el locus NF1 (Fain et al., 1989). Un cop clonat el gen es van desenvolupar nous marcadors intragènics, sobretot dels del tipus microsatèl·lit (Xu et al., 1991; Andersen et al., 1993; Lázaro et al., 1993 i 1994b; Weiss, comunicació personal), amb els quals el nombre de famílies informatives s ha incrementat molt. L únic problema d aquesta anàlisi indirecta de la malaltia és que només se n poden beneficiar les famílies amb més d un individu afectat, és a dir, els casos familiars. També es poden beneficiar d aquestes anàlisis les persones que són casos esporàdics de NF1 i que han tingut un fill sense NF1 (Lázaro et al., 1992). Després de la caracterització del gen NF1 es va obrir la possibilitat al diagnòstic directe de la malaltia mitjançant la recerca de la mutació responsable. Malauradament existeixen força problemes que fan difícil aquesta anàlisi, com són la no existència de cap mutació majoritària i l elevat nombre d exons que componen el gen NF1. De fet, tot i que aquest es va identificar el 1990, hi ha pocs laboratoris que realitzin una cerca exhaustiva de mutacions com a eina diagnòstica. Tanmateix, en els dos darrers anys hi ha hagut un gran avenç en la cerca de mutacions emprant diferents tècniques d anàlisi a partir de RNA. S han utilitzat les tècniques del test de la proteïna truncada (Heim et al., 1994 i 1995) i l anàlisi de SSCPs/heterodúplex de cDNA (Gasparini et al., 1996; Ars et al. 1998). Ambdues tècniques són força efi-
cients i detecten un 60-70 % de les mutacions NF1. Tot i que fa força anys que existeixen marcadors indirectes per realitzar el diagnòstic prenatal, la demanda d aquests diagnòstics no ha estat gaire àmplia. Ward et al. (1990) i Hofman i Boehm (1992) han descrit la seva experiència als Estats Units; Upadhyaya et al. (1992), la seva experiència al Regne Unit; Rodenhiser et al. (1993), la seva a Ontàrio; Elyakim et al. (1994), a Israel, i el nostre grup (Lázaro et al., 1995), a Espanya. En total es descriuen molt pocs casos de diagnòstics prenatals si es considera la incidència tan elevada de la malaltia. Moltes de les parelles que sol·liciten consell genètic tindrien en consideració un diagnòstic prenatal si es predigués la severitat de la malaltia, cosa del tot impossible en aquests moments. Normalment, quan a la família s han donat formes molt greus de la malaltia és quan la decisió del diagnòstic prenatal és més clara. També existeixen casos en què els pares volen saber l estat del futur fill sense cap intenció d interrompre l embaràs. Les noves tècniques de detecció de mutacions NF1 fan possible el diagnòstic prenatal directe, cosa que és de gran importància per als casos esporàdics de la malaltia (Ars et al., manuscrit en preparació). TERÀPIA PER A LA NF1 En aquests moments encara no hi ha un tractament mèdic per pal·liar o revertir cap de les manifestacions clíniques de la NF1. Per aquest motiu és de gran importància un bon seguiment clínic dels pacients, per tal de tractar millor les possibles complicacions associades amb la malaltia, com també per oferir un bon consell genètic a les famílies NF1. Existeixen alguns grups que estan començant a provar agents farmacèutics, sobretot contra l acció relacionada amb Ras o
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 185
la funció GAP de la neurofibromina, dirigits a les neoplàsies benignes o malignes. Bloquejar la farnesilació de Ras perquè no es pugui unir a la membrana i inactivar-ne així l acció és una de les aproximacions que s han provat (Chen et al., 1991; Kinsella et al., 1991; Kim et al., 1997). Inhibidors de la farnesilació de Ras disminueixen tant la formació de clons com la hiperproliferació de les cèl·lules de ratolí que no tenen neurofibromina (Kim et al., 1997). Aproximacions de teràpia gènica per a la NF1 semblen molt llunyanes per diverses raons, com ara la gran mida del gen, l afectació de diversos teixits i la manca de bons models animals per a la malaltia, entre d altres. Actualment, la manifestació clínica que té més possibilitats de gaudir de beneficis terapèutics basats en la transferència gènica són els tumors. S ha descrit que una sobreexpressió del domini GRD de la neurofibromina redueix molt la capacitat proliferativa de cèl·lules transformades (Nur-E-Kamal et al., 1993). El progrés realitzat en el coneixement de la neurofibromatosi tipus 1 en els vuit anys des de la identificació del gen NF1 ha estat notable. Aquests avenços permeten oferir a les famílies amb NF1 una confirmació diagnòstica o un diagnòstic presimptomàtic/prenatal de la malaltia. És d esperar que en els propers anys l allau de recerca que s està produint en aquesta malaltia pugui aportar beneficis terapèutics per als pacients amb NF1. AGRAÏMENTS El nostre agraïment als clínics i a les famílies de NF1 que han participat en el nostre estudi. Aquest treball ha esta finançat per l Institut Català de la Salut, per ajuts del Fondo de Investigaciones Sanitarias (FIS92/ 532, 95/368 i 98/992), per la Fundació Au-
gust Pi i Sunyer/Marató de TV3 i per la Direcció General de Recerca (1997SGR00085). E. A. és becària de la Comissió Interdepartamental de Recerca i Innovació Tecnològica de la Generalitat de Catalunya. BIBLIOGRAFIA AHMADIAN, M. R.; U. HOFFMANN; R. S. GOODY; A. WITTINGHOFER (1997). «Individual rate constants for the interaction of Ras proteins with GTP-ase activating proteins determined by fluorescence spectroscopy». Biochem. , núm. 36, pàg. 4535-4541. AINSWORTH, P. J.; D. I. RODENHISER; M. T. COSTA (1993). «Identification and characterisation of sporadic and inherited mutations in exon 31 of the neurofibromatosis (NF1) gene». Hum. Genet., núm. 91, pàg. 151-156. ANDERSEN, L. B.; J. W. FOUNTAIN; D. H. GUTMANN; S. A. TARLÉ; T. W. GLOVER; N. C. DRACOPOLI; D. HOUSMAN; F. S. COLLINS (1993a). «Mutations in the neurofibromatosis 1 gene in sporadic malignant melanoma cell lines». Nature Genet., núm. 3, pàg. 118-121. ANDERSEN, L. B.; S. A. TARLÉ; D. A. MARCHUK; E. LEGIUS; F. S. COLLINS (1993b). «A highly informative compound nucleotide repeat in the neurofibromatosis (NF1) gene». Hum. Mol. Genet., núm. 2, pàg. 1083. ARS, E.; H. KRUYER; A. GAONA; P. CASQUERO; J. ROSELL; V. VOLPINI; E. SERRA; C. LÁZARO; X. ESTIVILL (1998). «A clinical variant of neurofibromatosis type 1: familial spinal neurofibromoatosis with a frameshift mutation in the NF1 gene». Am. J. Hum. Genet. (en premsa). BABA, H.; B. FUSS; J. URANO; P. POULLET; J. B. WATSON; F. TAMANOI; W. B. MACKLIN (1995). «GapIII, a new brain-enriched member of the GTPase-activating protein family» J. Neurosci. Res., núm. 41, pàg. 846-858. BALLESTER, R.; D. MARCHUK; M. BOGUSKI; A. SAULINO; R. LETCHER; M. WIGLER; F. S. COLLINS (1990). «The NF1 locus encodes a protein functionally related to mammalian GAP and yeast IRA proteins». Cell, núm. 63, pàg. 851-859. BARKER, D.; E. WRIGHT; K. NGUYEN; L. CANNON; P. FAIN; D. GOLDGAR; D. T. BISHOP; J. CAREY; J. KIVLIN; H. WILLARD; Y. NAKAMURA; P. O CONNELL; M. LEPPERT; R. L. WHITE; M. SKOLNICK (1987). «A genomic search for linkage of neurofibromatosis to RFLPs». J. Med. Genet., núm. 24, pàg. 536-538. BASU, T. N.; D.H. GUTMANN; J. A. FLETCHER; T. W. GLOVER; F. S. COLLINS; J. DOWNWARD (1992). «Aberrant
186 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL regulation of ras proteins in tumour cells from type 1 neurofibromatosis patients». Nature, núm. 356, pàg. 713-715. BERNARDS, A.; A. J. SNIJDERS; G. E. HANNIGAN; A. E. MURTHY; J. F. GUSELLA (1993). «Mouse neurofibromatosis type 1 cDNA sequence reveals high degree of conservations of both coding and non-coding mRNA segments». Hum. Mol. Gen., núm. 2, pàg. 645-650. BERNARDS, A.; J. F. GUSSELLA (1994) . «The importance of genetic mosaicism in human disease». N. Engl. J. Med., núm. 331, pàg. 1447-1449. BÖDDRICH, A.; P. N. ROBINSON; N. SCHÜLKE; A. BUSKE; S. TINSCHERT; P. NÜRNBERG (1997). «New evidence for a mutation hotspot in exon 37 of the NF1 gene». Hum. Mut., núm. 9, pàg. 374-377. BOGUSKI, M. S.; F. MC CORMICK (1993). «Proteins regulating Ras and its relatives». Nature, núm. 366, pàg. 643-654. BOLLAG, G.; D. W. CLAPP; S. SHIH; F. ALDER; Y. Y. ZHANG; P. THOMPSON; B. J. LANGE; M. H. FREEDMAN; F. MCCORMICK; T. JACKS; K. SHANNON (1996). «Loss of the NF1 results in activation of the Ras signaling pathway and leads to aberrant growth in haematopoietic cells». Nature. Genet., núm. 12, pàg. 1444-1448. BOLLAG, G.; F. MCCORMICK; R. CLARCK (1993). «Characterization of full-length neurofibromin: tubulin inhibits Ras GAP activity». EMBO J., núm. 12, pàg. 1923-1927. BOLLAG, G.; F. MCCORMICK (1991). «Differential regulation of rasGAP and neurofibromatosis gene product activities». Nature, núm. 351, pàg. 576-579. BRANNAN, C. I.; A. S. PERKINS; K. S. VOGEL; N. RATNER; M. L. NORDLUND; S. W. REID; A. M. BUCHBERG; N. A. JENKINS; L. F. PARADA; N. G. COPELAND (1994). «Targeted disruption of the neurofibromatosis type-1 gene leads to developmental abnormalities in heart and various enural crest-derived tissues». Genes Develop., núm. 8, pàg. 1019-1029. BUCHBERG, A. M.; L. S. CLEVELAND; N. A. JENKINS; N. G. COPELAND (1990). «Sequence homology shared by neurofibromatosis type-1 gene and IRA-1 and IRA2 negative regulators of the Ras cyclic AMP pathway». Nature, núm. 347, pàg. 291-294. CAPPIONE, A. J.; B. L. FRENCH; G. R. SKUSE (1997). «A potencial role for NF! mRNA editing in the pathogenesis of NF1 tumors». Am. J. Hum. Genet., núm. 60, pàg.305-312. CARDESA, A.; T. RIBALTA; B. VON SCHILLING; A. PALACÍN; U. MOHR (1989). «Experimental model of tumors asociated with neurofibromatosis». Cancer, núm. 63, pàg. 1737-1749. CAWTHON, R. M.; R. WEISS; G. XU; D. VISKOCHIL; M. CULVER; J. STEVENS; M. ROBERTSON; D. DUNN; R. GESTELAND; P. O CONNELL; R. WHITE (1990).
«A major segment of the neurofibromatosis type 1 gene: cDNA sequence, genomic structure, and point mutations». Cell, núm. 62, pàg. 193201. CHEN, W. J.; D. A. ANDRES; J. L. GOLDSTEIN; M. S. BROWN (1991). «Cloning and expression of a cDNA encoding the a-subunit of rat p21ras protein farnesyltransferase». Proc. Natl. Acad. Sci. USA., núm. 88, pàg. 11368-11372. CLARK, G. J.; J. K. DRUGAN; R. S. TERRELL; C. BRADHAM; C. J. DER; R. M. BELL; S. CAMPBELL (1996). «Peptides containing a consensus Ras binding sequence from Raf-1 and the GTPase activating protein NF1 inhibit Ras function». Proc. Natl. Acad. Sci. USA., núm. 93, pàg. 1577-1581. CLARK, R. D.; J. J. HUTTER (1982). «Familial neurofibromatosis and juvenile chronic myelogenous leukemia». Hum. Genet., núm. 60, pàg. 230-232. COLMAN, S. D.; C. A. WILLIAMS; M. R. WALLACE (1995). «Benign neurofibromas in type 1 neurofibromatosis (NF1) show somatic deletions of NF1 gene». Nature Genet., núm. 11, pàg. 90-92. COOPER, D. N.; H. YOUSSOUFIAN (1988). «The CpG dinucleotide and human genetic disease». Hum. Genet., núm. 78, pàg. 151-155. CROWE, F. W.; W. J. SCHULL; J. V. NEEL (1956). A Clinical, Pathological and Genetic Study of Multiple Neurofibromatosis. Springfield: Charles C. Thomas. CULLEN, P. J.; J. J. HSUAN; O. TRUONG; A. J.LETCHER; T. R. JACKSON; A. P. DAWSON; R. F. IRVINE (1995). «Identification of a specific Ins(1,3,4,5)P4-binding protein as a member of the GAP1 family». Nature, núm. 376, pàg. 527-530. CUMMINGS, L. M.; J. M. TRENT; D. A. MARCHUK (1996). «Identification and mapping of type 1 neurofibromatosis (NF1) homologous loci». Cytogenetics and Cell Genetics, núm. 73, pàg. 334-340. DANGLOT, G.; V. REGNIER; D. FAUVET; G. VASSAL; M. KUJAS; A. BERNHEIM (1995). «Neurofibromatosis 1 (NF1) mRNAs expressed in the central nervous system are differentially spliced in the 5 part of the gene». Hum. Mol. Gen. , núm. 4, pàg. 915-920. DASTON, M. M.; H. SCRABLE; M. NORDLUND; A. K. STURBAUM; L. M. NISSEN; N. RATNER (1992). «The protein product of the neurofibromatosis type 1 gene is expressed in highest abundance in neurons, Schwann cells, and oligodendrocytes». Neuron, núm. 8, pàg. 415-428. DECLUE, J. E.; A. G. PAPAGEORGE; J. A. FLETCHER; S. R. DIEHL; N. RATNER; W. C. VASS; D. R. LOWY (1992). «Abnormal regulation of mammalian p21ras contributes to malignant tumor growth in von Recklinghausen (type 1) neurofibromatosis». Cell, núm. 69, pàg. 265-273. DECLUE, J. E.; B. D. COHEN; D. R. LOWY (1991). «Identification and characterization of the neurofi-
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 187 bromatosis type 1 protein product». Proc. Natl. Acad. Sci. USA., núm. 88, pàg. 9914-9918. DIEHL, S. R.; M. BOEHNKE; R. P. ERICKSON; A. B. BAXTER; M. A. BRUCE; J. L. LIEBERMAN; D. J. PLATT; L. M. PLOUGHMAN; K. A. SEILER; A. M. SWEET; F. S. COLLINS (1987). «Linkage analysis of von Recklinghausen neurofibromatosis to DNA markers on chromosome 17». Genomics, núm. 1, pàg. 361-363. DICK, G. (1992). «Disorderrs of myelin natural history of multiple sclerosis». J. R. Soc. Med., núm. 85, pàg. 424-425. EASTON, D. F.; M. A. PONDER; S. M. HUSON; B. A. J. PONDER (1993). «An analysis of variation in expression of neurofibromatosis type 1: Evidence for modifying genes». Am. J. Hum. Genet., núm. 53, pàg. 305-313. EISENBARTH, I.; G. ASSUM; D. KAUFMANN; W. KRONE (1997). «Evidence for the presence of the second allele of the Neurofibromatosis type 1 gene in melanocytes derived from café au lait macules of NF1 patients». Biochem. Biophys. Res. Comm., núm. 237, pàg. 138-141. ELYAKIM, S.; I. LERER; J. ZLOTOGORA; M. SAGI; Z. GELMAN-KOHAN; S. MERIN; D. ABELIOVICH (1994). «Neurofibromatosis type 1 (NF1) in Israeli families: linkage analysis as a diagnostic tool». Am. J. Med. Genet., núm. 53, pàg. 325-334. ESTIVILL, X.; C. LÁZARO; T. CASALS; A. RAVELLA (1991). «Recurrence of a nonsense mutation in the NF1 gene causing classsical neurofibromatosis type 1». Hum. Genet., núm. 88, pàg. 185-188. FAIN, P. R.; D. E. GOLDGARD; M. R. WALLACE; F. S. COLLINS; E. WRIGHT; K. NGUYEN; D. F. BARKER (1989). «Refined physical and genetic mapping of the NF1 region on chromosome 17». Am. J. Hum. Genet., núm. 45, pàg. 721-728. FEIGENBAUM, L.; K. FUJITA; F. S. COLLINS; G. JAY (1996). «Repression of the NF1 gene by Tax nay explain the development of neurofibromas in human T-lymphotropic virus type 1 transgenic mice». J. Virol., núm. 70, pàg. 3280-3285. FRIEDMAN, J. M.; P. BIRCH (1997). «An association between optic glioma and other tumours of the central nervous system in neurofibromatosis type 1». Neuropediatrics, núm. 28, pàg. 131-132. GASPARINI, P.; L. D AGRUMA; G. P. DE CILLIS; P. BALESTRAZZI; R. MINGARELLI; L. ZELANTE (1996). «Scanning the first part of the neurofibromatosis type 1 gene by RNA-SSCP: identification of three novel mutations and of two new polymorphisms». Hum. Genet., núm. 97, pàg. 492-495. GEIST, R. T.; D. H. GUTMANN (1996). «Expression of a developmentally-regulated neuron-specific isoform of the neurofibromatosis 1 (NF1) gene». Neurosci. Lett., núm. 211, pàg. 85-88. GOLUBIC, M.; M. ROUDEBUSH; S. DOBROWOLSKI; A. WOLFMAN; D. W. STACEY (1992). «Catalytic proper-
ties, tissue and intracellular distribution of neurofibromin». Oncogene, núm. 7, pàg. 2151-2159. GOLUBIC, M.; K. TANAKA; S. DOBROWOLSKI; D. WOOD; M. H. TSAI; M. MARSHALL; F. TAMANOI; D. W. STACEY (1991). «The GTPase stimulatory activities of the neurofibromatosis type 1 and the yeast IRA2 proteins are inhibited by arachidonic acid». EMBO J., núm. 10, pàg. 2897-2903. GREGORY, P. E.; D. H. GUTMANN; A. MITCHELL; S. PARK; M. BOGUSKI; T. JACKS; D. L. WOOD; R. JOVE; F. S. COLLINS (1993). «Neurofibromatosis type 1 gene product (neurofibromin) associates with microtubules». Somat. Cell Mol. Genet., núm. 19, pàg. 265-274. GUHA, A.; N. LAU; I. HUVAR; D. GUTMANN; J. PROVIAS; T. PAWSON; G. BOSS (1996). «Ras-GTP levels are elevated in human NF1 peripheral nerve tumors». Oncogene, núm. 12, pàg. 507-513. GUO, H; I. THE; F. HANNAN; A. BERNARDS; Y. ZHONG (1997). «Requirement of Drosophila NF1 for activation cyclase by PACAP38-like neuropeptides». Science, núm. 276, pàg. 795-798. GUTMANN, D. H.; M. J. GIORDANO; D. K. MAHADEO, N. LAU; D. SILBERGELD; A. GUHA (1996). «Increased neurofibromatosis 1 gene expression in astrocytic tumors: positive regulation by p21-ras». Oncogene, núm. 12, pàg. 2121-2127. GUTMANN, D. H.; F. S. COLLINS (1993). «The neurofibromatosis type 1 gene and its protein product, Neurofibromin». Neuron, núm. 10, pàg. 335-343. GUTMANN, D. H.; L. B. ANDERSEN; J. L. COLE; M. SWAROOP; F. S. COLLINS (1993). «An alternativelyspliced mRNA in the carboxy terminus of the neurofibromatosis type 1 (NF1) gene is expressed in muscle». Hum. Mol. Genet., núm. 2, pàg. 989-992. GUTMANN, D. H.; F. S. COLLINS (1992). «Recent progress toward understanding the molecular biology of von Recklinghausen neurofibromatosis.». Ann. Neurol., núm. 31, pàg. 555-561. GUTMANN, D. H.; D. L. WOOD; F. S. COLLINS (1991). «Identification of the neurofibromatosis type 1 gene product». Proc. Natl. Acad. Sci. USA., núm. 88, pàg. 9658-9662. HAJRA, A.; A. MARTÍN-GALLARDO; S. A. TARLÉ; M. FREEDMAN; S. WILSON-GUNN; A. BERNARDS; F. S. COLLINS (1994). «DNA sequences in the promoter region of the NF1 gene are highly conserved between human and mouse». Genomics, núm. 21, pàg. 649652. HAN, J. W.; F. MCCORMICK; I. G. MASARA (1991). «Regulation of Ras-GAP and Neurofibromatosis type 1 gene product by eicosanoids». Science, núm. 252, pàg. 576-579. HATTORI, S.; M. MASLAWA; S. NAKAMURA (1992). «Identification of neurofibromatosis type I gene product as an insoluble GTPase-activating protein toward ras p21». Oncogene, núm. 7, pàg. 481-485.
188 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL HATTORI, S.; N. OHMI; M. MAEKAWA; M. HOSHINO; M. KAWAKITA; S. NAKAMURA (1991). «Antibody against neurofibromatosis type 1 gene product reacts with a triton-insoluble GTPase activating protein toward ras p21». Biochem. Biophys. Res. Comm., núm. 177, pàg. 83-89. HEIM, R. A.; L. SILVERMAN; R. A. FARBER; L. N. W. KAMMORGAN; M.C. LUCE (1994). «Screening for truncated NF1 proteins». Nature Genet., núm. 8, pàg. 218-219. HEIM, R. A.; L. N. W. KAM-MORGAN; C. G. BINNIE; P. C. CORNS; M. C. CAYOUTTE; R. A. FARBER; A. S. AYLSWORTH; L. M. SILVERMAN; M. C. LUCE (1995). «Distribution of 13 truncating mutations in the neurofibromatosis 1 gene». Hum. Mol. Genet., núm. 6, pàg. 975-981. HENKEMEYER, M.; D. J. ROSSI; D. P. HOLMYARD; M. C. PURI; G. MBAMALU; K. HARPAL; T. S. SHIH; T. JACKS; T. PAWSON (1995). «Vascular system defects and neuronal apoptosis in mice lacking ras GTPase-activating protein». Nature, núm. 377, pàg. 695-701. HINRICHS, S. H.; M. NERENBERG; R. K. REYNOLDS; G. KHOURY; G. JAY (1987). «A transgenic mouse model for human neurofibromatosis». Science, núm. 237, pàg. 1340-1343. HOFFMEYER, S.; P. NÜRNBERG; H. RITTER; R. FAHSOLD; W. LEISTNER; D. KAUFMANN; W. KRONE (1998). «Nearby stop codons in exons of the neurofibromatosis type 1 gene are disparate splice effectors». Am. J. Hum. Genet., núm. 62, pàg. 269-277. HOFFMEYER, S.; G. ASSUM; J. GRIESSER; D. KAUFMANN; P. NÜRNBERG; W. KRONE (1995). «On unequal allelic expression of the neurofibromin gene in neurofibromatosis type 1». Hum. Mol. Genet., núm. 4, pàg. 1267-1272. HOFMAN, K. J.; C. D. BOEHM (1992). «Familial neurofibromatosis type 1: clinical experience with DNA testing». J. Pediatr., núm. 120, pàg. 394-398. HORIUCHI, T.; N. HATTA; M. MATSUMOTO; H. OHTSUKA; F. S. COLLINS; Y. KOBAYASHI; S. FUJITA (1994). «Nonsense mutations at Arg-1947 in two cases of familial neurofibromatosis type 1 in Japanese». Hum. Genet., núm. 93, pàg. 81-83. HUSON, S. M.; D. CLARK; D. A. S. COMPSTON; P. S. HARPER (1989). «A genetic study of von Recklinghausen neurofibromatosis in South East Wales. I: Prevalence, fitness, mutation rate and effect of parental transmission on severity». J. Med. Genet., núm. 26, pàg. 704-711. HUSON, S. M.; R. A. C. HUGHES (1994). The neurofibromatoses: a pathogenetic and clinical overview. [s. l.]: Chapman & Hall Medical. IZAWA, I.; N. TAMAKI; H. SAYA (1996). «Phosphorylation of neurofibromatosis type 1 gene product (neurofibromin) by cAMP-dependent protein kinase». FEBS Letters, núm. 382, pàg. 53-59. JACKS, T.; T. S. SHIH; E. M. SCHMITT; R. T. BRONSON; A.
BERNARDS; R. A. WEIBERG (1994). «Tumour predisposition in mice heterozygous for a targeted mutation in Nf1». Nature Genet., núm. 7, pàg. 353-361. JADAYEL, D.; P. FAIN; M. UPADHYAYA; M. A. PONDER; S. M. HUSON; J. CAREY; A. FRYER; C. G. P. MATHEW; D. F. BARKER; B. A. J. PONDER (1990) «Paternal origin of new mutations in von Recklinghausen neurofibromatosis». Nature, núm. 343, pàg. 558-559. JOHNSON, M. R.; J. E. DECLUE; S. FELZMANN; W. C. VASS; G. XU; R. WHITE; D. R. LOWY (1994). «Neurofibromin can inhibit Ras-dependent growth by a mechanism independent of its GTPase-accelerating function». Mol. Cell Biol., núm. 14, pàg. 641645. KAYES, L. M.; W. BURKE; V. M. RICCARDI; R. L. BENNETT; P. EHRLICH; A. RUBENSTEIN; K. STEPHENS (1994). «Deletions spanning the neurofibromatosis 1 gene: identification and phenotype of five patients». Am. J. Hum. Genet., núm. 54, pàg. 424-436. KIM, H. A.; B. LING; N. RATNER (1997). «Nf1-deficient mouse Schwann cells are angiogenic and invasive and can be induced to hyperproliferate: reversion of some phenotypes by an inhibitor of farnesyl protein transferase». Molec. Cell. Biol., núm. 17, pàg. 862-872. KINSELLA B. T.; R. A. ERDMAN; W. A. MALTESE (1991). «Posttranslational modification of Ha-ras p21 by farnesyl versus geranylgeranyl isoprenoids is determined by the COOH-terminal amino acid». Proc. Natl. Acad. Sci. USA., núm. 88, pàg. 8934-8938. KNUDSON, A. G. (1971). «Mutation and cancer: statistical study of retinoblastoma». Proc. Natl. Acad. Sci. USA., núm. 68, pàg. 820-823. KORF, B. R. (1997) NNFF International NF1 Genetic Analysis Consortium Web site. http://www.clam.com/nf/nf1 gene/ KYRITSIS, A. P.; P. Y. LEE; H. MOCHIZUKI; T. NISHI; V. A. LEVIN; H. SAYA (1992). «Differential splicing of the neurofibromatosis type 1 gene in the rat: splice variants homologous with the human are expressed in rat cells». Int. J. Oncol., núm. 1, pàg. 149-152. LARGAESPADA, D. A.; C. I. BRANNAN; N. A. JENKINS; N. G. COPELAND (1996a). «Nf1 deficiency causes Ras-mediatedgranulocyte / macrophage colony stimulating factor hypersensityvity and chronic myeloid leukaemia». Nature. Genet., núm. 12, pàg. 137-143. LARGAESPADA, D. A.; C. I. BRANNAN; J. D. SHAUGHNESSY; N. A. JENKINS; N. G. COPELAND (1996b). «The Neurofibromatosis type 1 (NF1) tumor suppressor gene in myeloid leukemia». Current topics in Microbiol. & Immunol., núm. 211, pàg. 233-239. LÁZARO, C.; A. GAONA; P. AINSWORTH; R. TENCONI; D. VIDAUD; H. KRUYER; E. ARS; V. VOLPINI; X. ESTIVILL (1996). «Sex differences in mutational rate and mutational mechanism in the NF1 gene in neurofibro-
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 189 matotis type 1 patients». Hum. Genet., núm. 98, pàg. 696-699. LÁZARO, C.; A. GAONA; A. RAVELLA; V. VOLPINI; X. ESTIVILL (1995a). «Prenatal diagnosis of neurofibromatosis type 1: from flanking RFLPs to intragenic microsatellite markers». Prenatal Diagnosis, núm. 15, pàg. 129-134. LÁZARO, C.; H. KRUYER; A. GAONA; X. ESTIVILL (1995b). «Two further cases of mutation R1947X in the NF1 gene: screening for a relatively common recurrent mutation» Hum. Genet., núm. 96, pàg. 361-363. LÁZARO, C.; A. GAONA; X. ESTIVILL (1994b). «Two CA/GT repeat polymorphisms in intron 27 of the human neurofibromatosis type 1 (NF1) gene». Hum. Genet., núm. 93, pàg. 351-352. LÁZARO, C.; A. RAVELLA; A. GAONA; V. VOLPINI; X. ESTIVILL (1994a). «Neurofibromatosis type 1 due to germline mosaicism in the clinically normal father». N. Engl. J. Med., núm. 331, pàg. 1403-1407. LÁZARO, C.; A. GAONA; G. XU; R, WEISS; X. ESTIVILL (1993). «A highly informative CA/GT repeat polymorphism in intron 38 of the human neurofibromatosis type 1 (NF1) gene». Hum. Genet., núm. 92; pàg. 429. LÁZARO, C.; A. RAVELLA; T. CASALS; V. VOLPINI; X. ESTIVILL (1992). «Prenatal diagnosis of sporadic neurofibromatosis 1». The Lancet, núm. 339, pàg. 119-20. LEDBETTER, D. H.; D. C. RICH; P. O CONNELL; M. LEPPERT; J. C. CAREY (1989). «Precise localization of NF1 to 17q11.2 by balanced translocation». Am. J. Hum. Genet., núm. 44, pàg. 20-24. LEGIUS, E.; D. A. MARCHUK; F. S. COLLINS; T. W. GLOVER (1993). «Somatic deletion of the neurofibromatosis type 1 gene in a neurofibrosarcoma supports a tumor suppresor gene hypothesis». Nature Genet., núm. 3, pàg. 122-126. LEGIUS, E.; D. A. MARCHUK; B. K. HALL; L. B. ANDERSEN; M. R. WALLACE; F. S. COLLINS; T. W. GLOVER (1992). «NF1 related locus on chromosome 15». Genomics, núm. 13, pàg. 1316-1318. LEPPIG, K. A.; D. VISKOCHIL; S. NEIL; A, RUBENSTEIN; V. P. JOHNSON; X. L. ZHU; A. R. BROTHMAN; K. STEPHENS (1996). «The detection of contiguous gene deletions at the neurofibromatosis 1 locus with fluorescence in situ hybridization». Cytogenet. Cell. Genet., núm. 72, pàg. 95-98. LI, S; H. SATOH; T. WATANABE; S. NAKAMURA; S. HATTORI (1996). «cDNA cloning and chromosomal mapping of a novel human GAP (GAP1M), a GTPase-activating protein of Ras». Genomics, núm. 35, pàg. 625-627. LI, Y.; P. O CONNELL; H. HUNTSMAN-BREIDENBACH; R. CAWTHON; J. STEVENS; G. SU; S. NEIL; M. ROBERTSON; R. WHITE; D. VISKOCHIL (1995). «Genomic organization of the neurofibromatosis 1 gene». Genomics , núm. 25, pàg. 9-18.
LI, Y.; G. BOLLAG; R. CLARK; J. STEVENS; L. CONROY; D. FULTS (1992). «Somatic mutations in the neurofibromatosis 1 gene in human tumors». Cell, núm. 69, pàg. 275-281. LISTERNICK, R.; D. N. LOUIS; R. J. PACKER; D. H. GUTMANN (1997). «Optic pathway gliomas in children with neurofibromatosis 1: consensus statement from the NF1 Optic Pathway Glioma Task Force». Ann Neurol., núm. 41, pàg. 143-149. MAEKAWA, M.; S. LI; A. IWAMATSU; T. MORISHITA; K. YOKOTA; Y. IMAI; S. KOHSAKA; S. NAKAMURA; S. HATTORI (1994). «A novel mammalian Ras GTPase-activating protein which has phospholipid-binding and Btk homology regions». Mol. Cel·l Biol., núm. 14, pàg. 6879-6885. MANTANI, A.; S. WAKASUGI; Y. YOKOTA; K. ABE; Y. USHIO; K. YAMAMURA (1994). «A novel isoform of the neurofibromatosis tpe-1 mRNA and a switch of isoforms during murine cell differentiation and proliferation». Gene, núm. 148, pàg. 245-251. MARCHUK D. A.; R. TAVAKKOL; M. R. WALLACE; B. H. BROWNSTEIN; P. TAILLON-MILLER; C.-T. FONG; E. LEGIUS; L. B. ANDERSEN; T. W. GLOVER; F. S. COLLINS (1992). «A yeast artificial chromosome contig encompassing the type 1 Neurofibromatosis gene». Genomics, núm. 13, pàg. 672-680. MARCHUK, D. A.; A. M. SAULINO; R. TAVAKKOL; M. SWAROOP; M. R. WALLACE; L. B. ANDERSEN; A. L. MITCHELL; D. H. GUTMANN; M. BOGUSKI; F. S. COLLINS (1991). «cDNA cloning of the type 1 neurofibromatosis gene: complete sequence of the NF1 gene product». Genomics, núm. 11, pàg. 931-940. MARSHALL, C. J. (1996) «Ras effectors». Curr. opin. cell biol., núm. 8, pàg. 197-204. MARTIN, G. A.; D. VISKOCHIL; G. BOLLAG; P. C. MVCABE; W. J. CROSIER; H. HAUBRUCK; L. CONROY; R. CLARK; P. O CONNELL; R. CAWTHON; M. A. INNIS; F. MCCORMICK (1990). «The GAP-related domain of the neurofibromatosis type 1 gene product interacts with ras p21». Cell, núm. 63, pàg. 843-849. MARU, Y.; O. N. WITTE (1991). «The BCR gene encodes a novel serine/threonine kinase activity within a single exon». Cell, núm. 67, pàg. 459-468. MCINTOSH, I.; A. HAMOSH; H. DIETZ (1993). «Nonsense mutations and diminished mRNA levels». Nature Genet., núm. 4, pàg. 219. MENON A. G.; K. M. ANDERSON; V. M. RICCARDI; R. Y. CHUNG; J. M. WHALEY; D. W. YANDELL; G. E. FARMER; R. N. FREIMAN; J. K. LEE; F. P. LI; D. F. BARKER; D. H. LEDBETTER; A. KLEIDER; R. L. MARTUZA; J. F. GUSELLA; B. R. SEIZINGER (1990). «Chromosome 17p deletions and p53 gene mutations associated with the formating of malignant neurofibrosarcomas in von Recklinghausen neurofibromatosis». Proc. Natl. Acad. Sci. USA., núm. 87, pàg. 5435-5439. MENON, A. G.; D. H. LEDBETTER; D. C. RICH; B. R. SEI-
190 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL ZINGER; G. A. ROULEAU; V. V. MICHELS; M. A. SCHMIDT; G. DEWALD; C. M. DALLATORRE; J. L. HAINES; J. F. GUSELLA (1989). «Characterization of a translo-
cation within the von Recklinghausen neurofibromatosis region of chromosome 17». Genomics, núm. 5, pàg. 245-249. MESSIAEN, L.; T. CALLENS; A. D. PAEPE; M. CRAEN; G. MORTIER (1997). «Characterisation of two different nonsense mutations, C6792A and C6792G, causing skipping of exon 37 in the NF1 gene». Hum. Genet., núm. 101, pàg. 75-80. MIKOL, D. D.; J. R. GULCHER; K. J. STEFANSSON (1990). «The oligodendrocyte-myelin glycoprotein belongs to a distinct family of proteins and contains the HNK-1 carbohydrate». Cell Biol., núm. 110, pàg. 471-9. MUNTANER, J. (1996) «Estudio de la inducción combinada de lesiones melánicas y tumores del sistema nervioso periférico por exposición transplacentaria a la N-etil-N-nitrosourea en el hamster dorado sirio». Tesi doctoral. Universitat de Barcelona. NAKAMURA, T.; T. NEMOTO; M. ARAI; Y. YAMAZAKI; T. KASUGA; D. H. GUTMANN; F. S. COLLINS; T. ISHIKAWA (1994a). «Specific expression of the neurofibromatosis type 1 gene (NF1) in the hamster Schwann cell». Am. J. Pathol., núm. 144, pàg. 549-555. NAKAMURA, T.; T. USHIJIMA; Y. ISHIZAKA; M. NAGAO; T. NEMOTO; M. HARA; T. ISHIKAWA (1994b). «Neu proto-oncogene mutation is specific for the neurofibromas in a N-nitroso-N-ethyluea-induced hamster neurofibromatosis model but not for hamster melanomas and human Schwann cell tumors». Cancer Res., núm. 54, pàg. 976-980. NAKAMURA, T.; M. HARA; T. KASUGA (1989). «Transplacental induction of peripheral nervous tumor in the Syrian golden hamster by N-nitroso-N-ethylurea. A new model for von Recklinghausen s neurofibromatosis». Am. J. Pathol., núm. 135, pàg. 251-259. NIH CONSENSUS DEVELOPMENT CONFERENCE STATEMENT (1988). «Neurofibromatosis». Arch. Neurol., núm. 45, pàg. 575-578. NISHI, T.; P. S. Y. LEE; K. OKA; V. A: LEVIN; S. TANASE; Y. MORINO; H. SAYA (1991). «Differential expression of two types of the neurofibromatosis type 1 (NF1) gene transcripts related to neuronal differentiation». Oncogene, núm. 6, pàg. 1555-1559. NORLUND, M.; X. GU; M. T. SHIPLEY; N. RATNER (1993). «Neurofibromin is enriched in the endoplasmic reticulum of CNS neurons». J. Neurosci., núm. 13, pàg. 1588-1600. NUR-E-KAMAL, M. S.; M. VARGA; H. MARUTA (1993). «The GTPase activating NF1 fragment of 91 amino acids reserves v-Ha-Ras-induced malignant phenotype». J. Biol. Chem., núm. 268, pàg. 22331-22337. O CONNELL, P.; R. LEACH; R. M. CAWTHON; M. CULVER; J. STEVENS; D. VISKOCHIL; R. E. K. FOURNIER; D. C.
RICH; D. H. LEDBETTER; R. WHITE (1989). «Two NF1 translocations map within a 600-kb segment of 17q11.2». Science, núm. 244, pàg. 1087-1088. PELTZ, S. W.; G. BREWER; R. BERNSTEIN; R. KRATZKE; J. ROSS (1991). «Regulation of mRNA turnover in eukaryotic cells». Crit. Rev. Eukaryotic Gene Expr., núm. 1, pàg. 99-112. PELTZ, S. W.; J. L. DONAHUE; A. JACOBSON (1992). «A mutaiton in the tRNA nucleotidyltransferase gene promotes stabilization of mRNAs in Saccharomyces cerevisiae». Mol. Cell Biol., núm. 12, pàg. 5778-5784. PERANTONI, A. O.; J. M. RICE; C. D. REED, M. WATATANI; M. L. WENK (1987). «Activated neu oncogene sequences in primary tumors of the peripheral nervous system induced in rats by transplacental exposure to ethylnitrosourea». Proc. Natl. Acad. Sci. USA., núm. 84, pàg. 6317-6321. POULLET, P.; B. LIN; K. ESSON; F. TAMANOI (1994). «Functional significance of lysine 1423 of neurofibromin and characterisation of a second site suppressor which rescues mutations at this residue and suppresses Ras2Val-19-activated phenotypes». Mol. Cell Biol., núm. 14, pàg. 815-821. PREISER, S. A.; C. B. DAVENPORT (1918). «Multiple neurofibromatosis (von Recklinghausen disease) and its inheritance». Am. J. Med. Sci., núm. 156, pàg. 507-541. RICCARDI, V. M.; J. E. EICHNER (1992). Neurofibromatosis: Phenotype, Natural History and pathogenesis. 2ª ed. Baltimore: Johns Hopkins University Press. RICCARDI, V. M.; R. A. LEWIS (1988). «Penetrance of von Recklinghausen neurofibromatosis: a distinction between predecessors and descendants». Am. J. Hum. Genet., núm. 42, pàg. 284-289. ROBINSON, P. N.; A. BÖDDRICH; H. PETERS; S. TINSCHERT; A. BUSKE; D. KAUFMANN; P. NÜRNBERG (1995). «Two recurrent nonsense mutations and a 4bp deletion in a quasi-symmetric element in exon 37 of the NF1 gene». Hum. Genet., núm. 96, pàg. 95-98. RODENHISER, D. I.; P. J. AINSWORTH; M. B. COULTERMACKIE; S. M. SINGH; J. H. JUNG (1993). «A genetic study of neurofibromatosis type 1 (NF1) in southwestern Ontario. II A PCR based approach to molecular and prenatal diagnosis using linkage». J. Med. Genet., núm. 30, pàg. 363-368. ROUDEBUSH, M.; T. SLABE; V. SUNDARAM; C. L. HOPPEL; M. GOLUBIC; D. W. STACEY (1997). «Neurofibromin colocalizes with mitocondria in cultured cells». Exp. cell res., núm. 236, pàg. 161-172. RUBENSTEIN, A. E (1984). «Neurological complications in 250 cases of neurofibromatosis». Ann. Neurol., núm. 16, pàg. 133. SAMUELSSON, B.; R. AXELSSON (1981). «Neurofibromatosis. A clinical an genetic study of 96 cases in Gothenburg, Sweden». Acta Derm. Venereol. Suppl. (Stockh), núm. 95, pàg. 67-71.
PATOLOGIA MOLECULAR DE LA NEUROFRIBOMATOSI DE TIPUS 1 191 SARTIN, E. A.; S. E. DORAN; M. G. RIDDELL; G. A. HERRERA; G. S. TENNYSON; G. D ANDREA, R. D. WHITLEY; F. S. COLLINS (1994). «Characterization of naturally occurring cutaneous neurofibromatosis in Holstein cattle. A resembling neurofibromatosis type 1 in humans». Am J Pathol., núm. 145, pàg. 1168-1174. SAWADA, S.; S. FLORELL; S. M. PURANDARE; M. OTA; K. STEPHENS; D. VISKOCHIL (1996). «Identification of NF1 mutations in both alleles of a dermal neurofibroma». Nature Genet., núm. 14, pàg. 110-112. SCHMALE, M. C.; M. R. AMAN; K. A. GILL (1996). «A retrovirus isolated from cell lines from neurofibromas in bicolor damselfish (Pomacentrus partitus)». J. General Virol., núm. 77, pàg. 1181-1187. SCHMALE, M. C.; G. T. HENSLEY (1988). «Transmisibility of a neurofibromatosis-like disease in bicolor damselfish». Can. Res., núm. 48, pàg. 3828-3833. SCHMALE, M. C.; G. T. HENSLEY; L. R. UDEY (1986). «Neurofibromatosis in the bicolor damselfish (Pomacentrus partitus) as a model of von Recklinghausen neurofibromatosis». Ann. NY. Acad. Sci., núm. 486, pàg. 386-402. SCHMIDT, M. A.; V. V. MICHELS; G. W. DEWALD (1987). «Cases of neurofibromatosis with rearrangements of chromosome 17 involving band 17q11.2». Am. J. Med. Genet., núm. 28, pàg. 771-777. SEIZINGER, B. R.; G. A. ROULEAU; A. H. LANE; G. FARMER; L. J. OZELIUS; J. L. HAINES; D. M. PARRY; B. R. KORF; M. A. PERICAK-VANCE; A. G. FARYNIARZ; W. J. HOBBS; J. A. IANNAZZI; J. C. ROY; A. MENON; J. L. BADER; M. A. SPENCE; M. V. CHAO; J. J. MULVIHILL; A. D. ROSES; R. L. MARTUZA; X. O. BREAKEFIELD; P. M. CONNELLY; J. F. GUSELLA (1987). «Genetic linkage of von Recklinghausen neurofibromatosis to the nerve growth factor receptor gene». Cell, núm. 49, pàg. 589-594. SERGEYEV, A. S. (1975). «On the mutation rate of neurofibromatosis». Hum. Genet., núm. 28, pàg. 129138. SERRA, E.; S. PUIG; D. OTERO; A. GAONA; H. KRUYER; E. ARS; X. ESTIVILL; C. LÁZARO (1997). «Confirmation of a double-hit model for the NF1 gene in benign neurofibromas». Am. J. Hum. Genet., núm. 61, pàg. 512-519. SHANNON, K. M.; P. O CONNELL; G. A. MARTIN; D. PADERANGA; K. OLSON; P. DINNDORF; F. MCCORMICK (1994). «Loss of normal NF1 allele from the bone marrow of children with type 1 neurofibromatosis and malignant myeloid disorders». N. Engl. J. Med., núm. 330, pàg. 597-601. SHEN, M. H.; P. S. HARPER; M. UPATHYAYA (1996). «Molecular genetics of neurofibromatosis type 1 (NF1)». J. Med Genet., núm. 33, pàg. 2-17. SIDE, L; B. TAYLOR; M. CAYOUETTE; E. CONNER; P. THOMPSON; M. LUCE; K. SHANNON (1997). «Homozygous inactivation of the NF1 gene in bone marrow cells from children with neurofibromato-
sis type 1 and malignant myeloid disorders». N. Engl. J. Med., núm. 336, pàg. 1713-1720. SILVA, A. J.; P. W. FRANKLAND; Z. MAROWITZ; E. FRIEDMAN; G. LAZLO; D. CIOFFI; T. JACKS; R. BOURTCHULADZE (1997). «A mouse model for the learning and memory deficits associated with neurofibromatosis type 1». Nat. Genet., núm. 15, pàg. 281-284. SKOLNICK, M. H.; B. PONDER; B. SEIZINGER (1987). «Linkage of NF1 to 12 chromosome 17 markers: a summary of eight concurrent reports». Genomics, núm. 1, pàg. 382-383. SKUSE, G. R.; A. J. CAPPIONE (1997). «RNA processing and clinical variability in neurofibromatosis type 1 (NF1)». Hum. Mol. Genet., núm. 6, pàg. 1707-1712. SKUSE, G. R.; A. J. CAPPIONE; M. SOWDEN; L. J. METHENY; H. C. SMITH (1996). «The neurofibromatosis type 1 messenger RNA undergoes base-modification RNA editing». Nucleic Acids Res., núm. 24, pàg. 478-485. SKUSE, G. R.; B. A. KOSCIOLEK; P. T. ROWLEY (1991). «The neurofibroma in von Recklinghausen Neurofibromatosis has a unicellular origin». Am. J. Hum. Genet., núm. 49, pàg. 600-607. SKUSE, G. R.; B. A. KOSCIOLEK; P. T. ROWLEY (1989). «Molecular genetic analysis of tumors in von Recklinghausen neurofibromatosis: loss of heterozygosity for chromosome 17». Genes Chromosomes Cancer, núm. 1, pàg. 36-41. STEPHENS, K.; L. KAYES; V. M. RICCARDI; M. RISING; V. P. SYBERT; R. A. PAGON (1992). «Preferential mutation of the neurofibromatosis type 1 gene in paternally derived chromosomes». Hum. Genet., núm. 88, pàg. 279-282. SUZUKI, H.; K. TAKAHASKI; Y. KUBOTA; S. SHIBAHARA (1992). «Molecular cloning of a cDNA coding for neurofibromatosis type 1 protein isoform lacking the domain related to ras GTPase-activating protein». Biochem. Biophys. Res. Comm., núm. 187, pàg. 984-990. SUZUKI, Y.; H. SUZUKI; T. KAYAMA; T. YOSHIMOTO; S. SHIBAHARA (1991). «Brain tumors predominantly express the neurofibromatosis type 1 gene transcripts containing the 63 base insert in the region coding for GTPase activating protein-related domain». Biochem. & Byophys. Res. Com., núm. 181, pàg. 955-961. TAKAHASHI, K.; H. SUZUKI; T. KAYAMA; Y. SUKI; T. YOSHIMOTO; H. SASANO; S. SHIBAHARA (1994). «Multiple transcripts of the neurofibromatosis type 1 gene in human brain and in brain tumours». Clin. Sci., núm. 87, pàg. 481-485. THE, I.; G. E. HANNIGAN; G. S. COWLEY; S. REGINALD; Y. ZHONG; J. F. GUSELLA; I. K. HARIHARAN; A. BERNARDS (1997). «Rescue of a Drosophila NF1 mutant phenotype by protein kinase A». Science, núm. 276, pàg. 791-794.
192 C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL THE, I.; A. E. MURTHY; G. E. HANNIGAN; L. B. JACOBY; A. G. MENON; J. F. GUSELLA; A. BERNARDS (1993). «Neurofibromatosis type 1 gene mutations in neuroblastoma». Nature Genet., núm. 3, pàg. 62-66. TRAHEY, M; F. MCCORMICK (1987). «A cytoplasmic protein stimulates normal N-ras p21 GTPase, but does not affect oncogenic mutants». Science, núm. 238, pàg. 542-545. UPADHYAYA, M.; A. FRYER; J. MACMILLAN; S. M. HUSON; P. S. HARPER (1992). «Prenatal diagnosis and presymptomatic detection of neurofibromatosis type 1». J. Med. Genet., núm. 29, pàg. 180-183. UPADHYAYA, M.; S. H. ROBERTS; J. MAYNARD; E. SOROUR; P. W. THOMPSON; M. VAUGHAN; A. O. M. WILKIE; H. E. HUGHES (1996). «A cytogenetic deletion, del(17) (q11.22q21.1), in a patient with sporadic neurofibromatosis type 1 (NF1) associated with dysmorphism and developmental delay». J. Med. Genet., núm. 33, pàg. 148-152. VALERO, M. C.; E. VELASCO; F. MORENO; C. HERNÁNDEZ-CHICO (1994). «Characterization of four mutations in the neurofibromatosis type 1 gene by denaturing gradient gel electrophoresis (DGGE)». Hum. Mol. Genet., núm. 3, pàg. 639-641. VISKOCHIL, D.; A. M. BUCHBERG; G. XU; R. M. CAWTHON; J. STEVENS; R. K. WOLFF; M. CULVER; J. C. CAREY; N. G. COPELAND; N. A. JENKINS; R. WHITE; P. O CONNELL (1990). «Deletions and a translocation interrupt a cloned gene at the neurofibromatosis type 1 locus». Cell, núm. 62, pàg. 187-192. VON RECKLINGHAUSEN, F. D. (1882). Ueber die multiplen Fibrome der Hautund inhre Beziehung zu den multiple Neuromen. Berlin: Hirschwald. WALLACE, M. R.; A. MARCHUK; L. B. ANDERSEN; R. LETCHER; H. M. ODEH; A. M. SAULINO; J. W. FOUNTAIN; A. BRERETON; J. NICHOLSON; A. L. MITCHELL; B. H. BROWNSTEIN; F. S. COLLINS (1990). «Type 1 neurofibromatosis gene: identification of a large transcript disrupted in three NF1 patients». Science, núm. 249, pàg. 181-186. WARD, K.; P. O CONNELL; J. CAREY; M. LEPPERT; S. JO-
LLEY; R. PLAETKE; B. OGDEN; R. WHITE (1990). «Diagnosis of neurofibromatosis 1 by using tightly linked, flanking markers». Am. J. Hum. Genet., núm. 46, pàg. 943-949. WU, B. L.; G. H. SCHNEIDER; B. R. KORF (1997). «Deletion of the entire NF1 gene causing distinct manifestations in a family». Am. J. Med. Genet., núm. 69, pàg. 98-101. WU, B. L.; M. A. AUSTIN; G. H. SCHNEIDER; R. G. BOLES; B. R. KORF (1995). «Deletion of the entire NF1 gene detected by FISH: four deletion patients associated with severe manifestations». Am. J. Med. Genet., núm. 59, pàg. 528-535. XU, G.; P. O CONNELL; D. VISKOCHIL; R. CAWTHON; M. ROBERTSON; M. CULVER; D. DUNN; J. STEVENS; R. GESTELAND; R. WHITE; R. WEISS (1990a). «The neurofibromatosis type 1 gene encodes a protein related to GAP». Cell, núm. 62, pàg. 599-608. XU, G.; B. LIN; K. TANAKA; D. DUNN; D WOOD; R. GESTELAND; R. WHITE; R. WEISS; F TAMANOI (1990b). «The catalytic domain of the neurofibromatosis type 1 gene product stimulates ras GTPase and complements ira mutants of S. cerevisiae». Cell, núm. 63, pàg. 835-841. XU, G.; L. NELSON; P. O CONNELL; R. WHITE (1991). «An Alu polymorphism intragenic to the neurofibromatosis type 1 gene (NF1)». Nucleic Acids Res., núm. 19, pàg. 3764. XU, W.; L. M. MULLIGAN; M. A. PONDER; L. LIU; B. A. SMITH; C. G. P. MATHEW; B. A. J. PONDER (1992). «Loss of NF1 alleles in phaeochromocytomas from patients with type 1 neurofibromatosis». Genes, Chrom Cancer, núm.4, pàg. 337-342. XU, H.; D. H. GUTMANN (1997). «Mutations in the GAPrelated domain impair the ability of neurofibromin to associate with microtubules». Brain Res., núm. 759, pàg. 149-152. YOSHIDA, M.; T. SUZUKI; J. FUJISAWA; H. HIRAI (1995). «HTLV-1 oncoprotein tax and cellular transcription factors». Curr Top Microbiol Immunol., núm. 193, pàg. 79-89.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 193-206
BASES MOLECULARS DE LES DISTRÒFIES MUSCULARS PROGRESSIVES PIA GALLANO, ADRIANA LASA, CARLES DE DIEGO, ORLAND DÍEZ I MONTSERRAT BAIGET Servei de Genètica. Hospital de la Santa Creu i Sant Pau.
INTRODUCCIÓ Les distròfies musculars progressives constitueixen un grup de malalties d etiologia diversa i de diferent gravetat, la naturalesa hereditària de les quals es coneix des de fa temps. Són malalties caracteritzades per una degeneració progressiva de les fibres musculars amb una necrosi-regeneració característica, la qual cosa comporta una hiperplàsia del teixit connectiu. L afectació és essencialment esquelètica i poden estar igualment afectats, encara que no sempre, el teixit miocàrdic i el múscul llis. L edat d inici del procés és difícil de determinar, ja que l afectació histològica pot precedir durant força temps les primeres manifestacions clíniques, tal i com posen en evidència els casos descoberts fortuïtament en l infantesa sobre la base d una elevació massiva de la concentració de creatina quinasa. El procés distròfic es manifesta per un dèficit de força muscular i una atròfia de les masses musculars, aquesta darrera a vega-
des emmascarada per una hipertròfia conjuntivoadiposa. Inicialment, es veu afectada la musculatura de les cintures i de les regions proximals dels membres. El procés evoluciona progressivament i afecta les extremitats distals en un estadi tardà. Les principals fonts de minusvalidesa són la pèrdua progressiva de capacitat deambulatòria, el compromís de l estàtica raquidiana amb desenvolupament de cifoescoliosi, les retraccions tendinoses i, finalment, la insuficiència respiratòria. Aquest esquema evolutiu varia considerablement, tant en l edat d inici com en el ritme de progressió. CLASSIFICACIÓ DE LES DISTRÒFIES MUSCULARS PROGRESSIVES L any 1884 Erb va ser el primer a reagrupar les seves observacions i les realitzades per Duchenne, Landouzy i Déjerine sota el terme general de distròfia muscular. Va ser necessari esperar gairebé un segle perquè la
194 P. GALLANO, A. LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET
renovació de la patologia muscular, originada per l arribada de noves tècniques (histoquímica, microscòpia electrònica, entre d altres), portés a una nova classificació d aquestes distròfies, realitzada l any 1954 per Walton i Natrass. Per primera vegada, a més dels elements histològics i clínics, es tenien en compte els diferents tipus de transmissió hereditària. D aquesta manera va ser possible distingir les formes recessives lligades al sexe (distròfia muscular de Duchenne, distròfia muscular de Becker) (Emery, 1993), les formes de transmissió autosòmica dominant (distròfia muscular de Landouzy-Déjerine o facioescapulohumeral) (Landouzy i Déjerine, 1885) i les formes autosòmiques recessives (forma descrita per Erb) (Erb, 1884). De mica en mica, altres entitats varen anar enriquint aquesta classificació, com ara la distròfia d Emery-Dreyfuss en 1996 (distròfia muscular recessiva lligada al sexe amb afectació cardíaca i retracció de colzes) (Emery i Dreifuss, 1966) i, posteriorment, la distròfia muscular autosòmica recessiva greu del nen, anomenada també SCARMD (severe childhood autosomal recessive muscular dystrophy) descrita inicialment a Tunísia
els anys vuitanta (Ben Hamida et al., 1983). El descobriment dels gens implicats i de la seva patologia ha completat aquesta classificació (els diferents gens implicats en les distròfies musculars progressives figuren en la taula 1). La història de la recerca d aquests gens il·lustra la importància del descobriment de la primera anella de la cadena, la distrofina, i la convergència de la bioquímica, la genètica i la clínica vers la medicina molecular. LA DISTROFINA La distrofina és la proteïna deficitària de les miopaties de Duchenne i de Becker. Va ser descoberta en 1987 mitjançant una estratègia anomenada en aquell moment «genètica inversa», és a dir, mitjantçant la recerca prèvia del gen en el locus mòrbid corresponent (locus DMD en Xp21.2) i la deducció de la seqüència codificadora (Monaco i Kunkel, 1988). L estudi de la proteïna, de la seva patologia i de les seves conseqüències mòrbides (distròfies musculars de tipus Duchenne, Becker o altres manifestacions rea-
TAULA I. Gens de les distròfies musculars identificats durant els darrers deu anys.
Malaltia
Locus
Gen/Proteïna
Localització cel·lular Subsarcolemma (citoesquelet) Sarcolemma
Duchenne/Becker
DMD (Xp21)
Distrofina
Distròfia de cintures greu
LGMD2C (13q12) LGMD2D (17q21) LGMD2E (4q12) LGMD2F (17q21)
COL6A1, COL6A2 (21q22)
g-sarcoglican Adhalina b-sarcoglican a-sarcoglican (adhalina) d-sarcoglican Calpaïna 3 Emerina Merosina (a2-laminina) Col·lagen tipus IV (a1 I a2)
MD-EBS (8q24)
Plectina
LGMD2F (5q3) Distròfica de cintures LGMD2A (15q EMD (Xq28)) Emery-Dreifuss Distròfia muscular congènita LAMN (6q2) Miopatia de Bethlem Distròfia muscular tardana amb epidermòlisi
Citosol (enzim proteolític) Membrana nuclear Matriu Extracel·lular Extracel·lular Citosol (filaments intermediaris)
BASES MOLECULARS DE LES DISTRÒFIES MUSCULARS PROGRESSIVES 195
grupades sota el nom de «distrofinopaties») (Monaco i Kunkel, 1988; Hoffman i Kunkel, 1989; Ahn i Kunkel, 1993) no és l objectiu d aquest article. Això no obstant, atès que la posterior identificació dels gens responsables d un cert nombre de distròfies musculars autosòmiques emana directament del descobriment de la distrofina, és convenient recordar certes nocions que li pertoquen. Esquemàticament, l absència de distrofina és l origen del quadre greu de la distròfia muscular de Duchenne (DMD). La DMD resulta de mutacions sense sentit (originen una proteïna truncada) en el gen de la distrofina (un gen gegant de 2,3 Mb). Aquestes mutacions són generalment delecions de talla variable que comporten un decalatge del marc de lectura de la proteïna (65 % dels casos). Les mutacions puntuals, de tipus missense (originen un canvi d aminoàcid) o que pertorben l splicing (eliminació d introns), són molt menys freqüents. Les formes menys greus, reagrupades sota la denominació de distròfia muscular de Becker (DMB), es deuen a una disminució més o menys gran de la distrofina, generalment associada a una deleció d un o més exons amb manteniment del marc de lectura. La distrofina és una proteïna de 427 kDa, expressada en el múscul i les neurones (Ahn i Kunkel, 1993). Està emparentada amb proteïnes del citoesquelet per dos dels quatre dominis que posseeix: el domini N-terminal, que recorda l a-actina, i el domini central, molt pròxim per la seva configuració a l espectrina. En el múscul, la distrofina es localitza sota el sarcolemma (Zubrycka-Gaarn et al., 1988; Arahata et al., 1988). LES PROTEÏNES ASSOCIADES A LA DISTROFINA El descobriment de l estreta associació de la distrofina amb una proteïna integral de la membrana sarcolèmmica (Campbell i
FIGURA 1. Complex distrofina-proteïnes associades (DAG).
Kahl, 1989) ha permès de postular un model bioquímic en el qual la distrofina s uniria a l actina del citoesquelet a través del seu extrem N-terminal, i a les proteïnes del sarcolemma a través del seu extrem C-terminal (Campbell i Kahl, 1989; Ervasti i Campbell, 1991) (figura 1). Al llarg de l extracció de les proteïnes del sarcolemma, la distrofina copurifica amb diverses glicoproteïnes transmembràniques, prova bioquímica de l existència d un complex anomenat DAG (dystrophin-associated glycoproteins). Els múltiples components d aquest complex han estat progressivament identificats gràcies als treballs concurrents de dos equips, el de Campbell als Estats Units i el d Ozawa al Japó (Campbell, 1995; Ozawa et al., 1995). Les proteïnes del sarcolemma s agrupen en tres complexos, segons la classificació proposada per Ozawa (figura 1): 1) el complex distroglican (DG), amb dues unitats, l aDG (156 kDa), totalment extracel·lular, i el b-DG (43 kDa) transmembrànic (ambdós derivats d un mateix gen situat sobre el cromosoma 3); 2) el complex sarcoglican (SG), integrat pel cap baix per quatre glicoproteïnes transmembràniques: a-SG (50 kDa), b-SG (43 kDa), g-SG (35 kDa) i d-SG (35 kDa) i una proteïna de 25 kDa no glicosilada; 3) el com-
196 P. GALLANO, A. LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET
plex de les sintrofines (intracitoesquelètic). D aquesta manera es dibuixa una cadena contínua entre el citoesquelet intracel·lular i la matriu extracel·lular, on la localització de la distrofina suggereix una funció mecànica d estabilització al llarg de la contracció muscular (Campbell, 1995; Petrof et al., 1993). L observació en 1991 d una disminució dels DAG més precisament, dels components 156 DAG, 43 DAG, 50 DAG i 35 DAG en el múscul dels malalts afectats de la malaltia de Duchenne atribuïa a la distrofina, per primera vegada, un paper en el manteniment de la cohesió del complex i proporcionava aclariment sobre la fisiopatologia de les distròfies musculars progressives. Aquesta troballa ha constituït un vertader fil conductor de l etiologia molecular d algunes distròfies musculars autosòmiques recessives (Ervasti et al., 1990; Matsumura et al., 1993a, 1993b). En efecte, era temptador imaginar que aquestes distròfies musculars, algunes de les quals només es distingeixen de les miopaties de Duchenne o de Becker perquè afecten els dos sexes, podrien correspondre a una anomalia d alguna de les glicoproteïnes associades a la distrofina. Aquesta hipòtesi es recolzava en l anàlisi immunohistoquímica de biòpsies musculars que mostraven un descens de la proteïna 50 DAG, que contrastava amb la conservació de la distrofina (Matsumura et al., 1992). Aquesta reducció TAULA II. Nomenclatura de les distròfies de cintures. Grup
Subgrup
Locus
LGMD1 LGMD1A 5q22-34 (domi- LGMD1B 1q11-21 nant) LGMD1C 3p25 LGMD2 LGMD2A 15q15-21 (reces- LGMD2B 2p13-16 siva) 13q12 LGMD2C LGMD2D 1712-21 4q12 LGMD2E 5q33 LGMD2F
Gen ? ? Calveolina3 Calpaïna3 ? g-SG a-SG b-SG d-SG
Nomenclatura anterior LGMD1 LGMD2 LGMD3 SCARMD1 SCARMD2
es va detectar inicialment en pacients magrebins i libanesos, els quals presentaven un quadre de SCARMD (Matsumura et al., 1992; Azibi et al., 1993; El Kerch et al., 1994). L aparent especificitat etnogeogràfica va fer batejar la proteïna 50 DAG com «adhalina» («adhal» significa múscul en àrab) (Roberds et al., 1993). De fet, casos de SCARMD varen ser descrits a continuació a Europa, Brasil i Japó (Fardeau et al., 1993; Passos-Bueno et al., 1993a). Restava per demostrar que l anomalia observada en els SCARMD resultava d un defecte primari en el gen corresponent. Les anàlisis de les famílies afectades demostraren posteriorment l heterogeneïtat genètica de les distròfies musculars autosòmiques recessives amb dèficit d adhalina (Passos-Bueno et al., 1993a). HETEROGENEÏTAT GENÈTICA DE LES DISTRÒFIES MUSCULARS AUTOSÒMIQUES RECESSIVES L any 1995 es va proposar una nova nomenclatura per a les distròfies musculars autosòmiques recessives (Bushby i Beckmann, 1995). Aquesta classificació reagrupa totes les entitats clíniques sota les sigles generals de LGMD (limb-girdle muscular dystrophy), sense tenir en compte ni les diferències fenotípiques ni la classificació nosològica clàssica. La nova nomenclatura genètica, presentada en la taula II, només té en consideració el caràcter dominant (categoria LGMD1) o recessiu (categoria LGMD2), i queden identificats per lletres els diferents loci definits per anàlisi de lligament. Aquesta nomenclatura purament genètica a vegades és una font de confusió per als clínics, però està plenament justificada des d una perspectiva de genètica inversa, en la qual els gens són directament identificats sobre el genoma i les proteïnes específiques deduïdes de les seqüències
BASES MOLECULARS DE LES DISTRÒFIES MUSCULARS PROGRESSIVES 197
codificadores dels esmentats gens. D altra banda, avui sabem que una malaltia aparentment monomorfa pot ser deguda a l afectació alternativa de diversos gens (heterogeneïtat genètica) i que, inversament, diferents mutacions en un mateix gen poden induir malalties fenotípicament desiguals (heterogeneïtat clínica). El caràcter operatiu d aquesta nomenclatura ha estat plenament demostrat amb la individualització de les «amb dèficit d adhalina». Aquestes anomalies s han localitzat primerament sobre el cromosoma 13 i han definit un primer locus denominat LGMD2C (Azibi et al., 1993; Ben Othmane et al., 1992). Això no obstant, altres famílies no presentaven lligament amb el cromosoma 13 (Passos-Bueno et al., 1993a). La clonació del gen de l adhalina (Roberds et al., 1994) va permetre identificar-ne el locus en 17q21, i va indicar que l absència d adhalina dels SCARMD lligats al cromosoma 13 era necessàriament un fenomen secundari. A continuació, es varen identificar altres gens de LGMD seguint la mateixa cadena dels DAG: 35 DAG per al locus LGMD2C (Noguchi et al., 1995), 43 DAG per al locus sobre el cromosoma 4 (LGMD2E; Lim et al., 1995; Bönnemann et al., 1995; Bönnemann et al., 1996) i una altra proteïna de 35 kDa en el locus LGMD2F (5q33) (Nigro et al., 1996a). Les proteïnes corresponents a aquests quatre loci formen part del complex sarcoglican (SG) i, en conseqüència, han estat rebatejades: a-SG, (per l adhalina) en el locus LGMD2D, b-SG en el locus LGMD2E, g-SG en el locus LGMD2C i d-SG en el locus LGMD2F. El mot adhalina ha quedat substituït definitivament pel d a-sarcoglican. Les calpaïnopaties: LGMD2A El locus de la LGMD2A va ser inicialment localitzat en una població endogàmica
de l Illa de la Reunió. Els malalts presentaven una forma de cintures clínicament semblant al quadre descrit per Erb (Fardeau et al., 1996) i, per tant, diferent del de les SCARMD. El quadre clínic està marcat, almenys a l inici, per una afectació muscular simètrica i selectiva; implica sobretot la part posterior de les natges i dels braços, sense macroglòssia ni hipertròfia del tou de la cama. L espectre evolutiu és molt ampli. L edat d inici dels trastorns se situa cap a la segona dècada de vida i l edat de pèrdua de deambulació, per regla general, prop dels trenta anys. L anàlisi de lligament en famílies d aquesta població va mostrar lligament amb marcadors del braç llarg del cromosoma 15 (Beckmann et al., 1991). Aquesta localització es va confirmar posteriorment en famílies d altres poblacions diferents (Young et al., 1992; Passos-Bueno et al., 1993b). La genotipificació de nous marcadors del cromosoma 15 va permetre d enquadrar el locus LGMD2A en l interval 15q15.1 i 15q21.1. L establiment d un mapa de transcrits d aquesta regió va fer possible la detecció de dues seqüències expressades específicament en el múscul esquelètic, una de les quals codificava una proteasa intracel·lular: la calpaïna 3 (CANP3) (Fougerousse et al., 1994; Allamand et al., 1995; Sorimachi et al., 1989). Un estudi sistemàtic de les famílies afectades va permetre evidenciar mutacions en pacients LGMD2A, i va validar així el gen d aquesta calpaïna 3 com a responsable de la malaltia (Richard et al., 1995). Sobre els cinc gens de distròfia muscular autosòmica recessiva recentment clonats, quatre codifiquen proteïnes d estructura del sarcolemma, mentre que el gen de la calpaïna 3 correspon a un enzim proteolític. Les calpaïnes són proteases no lisosòmiques que tenen una suposada funció reguladora (Wang et al., 1989; Croall i Demartino, 1991). Comprenen dues proteïnes
198 P. GALLANO, A. LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET
TAULA III. Gens de les distròfies de cintures autosòmiques recessives.
Gen / Locus a Sarcoglican LGMD2D / 17q b Sarcoglican
Mida 10 kb
Núm. exons 10
Proteïna 50 kDa 387 aa
13,5 kb
6
g Aarcoglican
>100 kb
8
43kDa 318 aa 35 kDa
d Sarcoglican
100 kb
8
Calpaïna 3
45 kb
24
35 kDa 290 aa 95 kDa 821 aa
ubiqües, els isoenzims CANP1 i CANP2, dues proteïnes específiques de l estómac, i la CANP3, pròpia del múscul esquelètic (Sorimachi et al., 1994). Contràriament a les calpaïnes ubiqües, la calpaïna 3 és activa a concentracions intracel·lulars fisiològiques de Ca2+. GEN DE LA CALPAÏNA El gen humà CANP3 està constituït per vint-i-quatre exons que recobreixen almenys 45 kb de DNA genòmic (Richard et al., 1995) (taula III). Fins a l actualitat s han identificat més de seixanta mutacions CANP3 repartides al llarg del gen. Les mutacions recurrents representen menys d un 25 % i la majoria semblen, per tant, mutacions úniques (Richard et al., 1997). S han observat tots els tipus de mutacions, llevat de grans delecions, insercions, duplicacions o mutacions en el promotor. Aquesta gran heterogeneïtat de defectes moleculars del gen CANP3 s ha observat en les famílies estudiades de diferents països: Espanya, França, Brasil, Israel, Itàlia, Japó, Líban, Suïssa, Turquia i Estats Units, incloses algu-
Localització Poblacions Sarcolemma Europa, Àfrica del nord, transmembranari Líban, Turquia, Brasil, EUA, Japó Amish del Sud, Brasil, EUA Africa del nord, Líban, Gitanos europeus, Turquia, Pakistà, Japó, Brasil Brasil ?
Illa de la Reunió, Brasil, Amish del nord, Europa, Brasil, Turquia, Japó
nes poblacions genèticament tancades (població Amish, basca i de l Illa de la Reunió) (Richard et al., 1997). La manca d anticossos capaços de reconèixer específicament la calpaïna 3 i l absència d un mètode específic de mesura enzimàtica han impedit fins ara l estudi de l impacte d aquestes mutacions en la proteïna. LES SARCOGLICANOPATIES Les sarcoglicanopaties es deuen a mutacions recessives en un dels quatre gens ja clonats (taula III) del complex sarcoglican. Atès que els anticossos dirigits contra l aSG (Matsumura et al., 1992) varen ser els primers a obtenir-se i durant molt de temps els únics utilitzats, la majoria dels casos s ha identificat sobre la base d un a-SG significativament disminuït, que contrasta amb una distrofina normal. El defecte primari d un gen del complex SG origina un dèficit marcat de la corresponent proteïna, dèficit que repercuteix secundàriament sobre la quantitat de les altres tres proteïnes associades al complex SG,
BASES MOLECULARS DE LES DISTRÒFIES MUSCULARS PROGRESSIVES 199
FIGURA 2. Mutacions en el gen a-sarcoglican. Els exons estan representats per rectangles. El puntejat representa la seqüència corresponent al domini extramembranari de la proteïna; en ratllat, la corresponent al transmembranari; en blanc, la corresponent al domini intracel·lular i en fosc, la seqüència no traduïda. Les mutacions recurrents estan indicades per un asterisc.
sense disminució ni dels distroglicans ni de la distrofina. La patologia genètica confirma així la realitat biològica del complex SG, bioquímicament individualitzat per l equip d Ozawa (Ozawa et al., 1995). Es tracta d un exemple típic del que podríem anomenar una «patologia dòmino»: l absència d una de les peces pertorba el conjunt del complex, n altera l estabilitat o bé n impedeix la formació. Encara existeixen pocs exemples d aquest tipus de patologia, els primers casos de la qual han estat aportats per les anomalies de l aparell citoesquelètic eritrocitari (Alloisio et al., 1993). MUTACIONS DELS GENS DEL COMPLEX SARCOGLICAN Les mutacions del gen a-SG són les més ben conegudes, ja que aquest gen ha estat el primer en ser identificat (Piccolo et al., 1995; Carrié et al., 1997; Ljunggren et al., 1995; Kawai et al., 1995; Passos-Bueno et al., 1996) (figura 2). Es tracta de mutacions puntuals que afecten, preferentment, els exons 3 i 5. Po-
den subdividir-se en mutacions nonsense i mutacions missense. Com és d esperar, les mutacions nonsense impedeixen qualsevol producció de proteïna. En els casos amb mutacions missense també hi ha un clar efecte quantitatiu, però en una anàlisi mitjançant Western blot, són visibles traces d aSG. El mateix succeeix amb alguns exemples de mutacions missense dels altres gens del complex sarcoglican, fet que reforça la hipòtesi d una patologia d interaccions. Algunes mutacions, com ara la mutació a-R77C, són particularment freqüents. El fet que s hagin trobat haplotips diversos i en diferents poblacions indica que es tracta d una mutació recurrent (Carrié et al., 1997). En el gen g-SG (figura 3), han estat posades en evidència dues mutacions amb efecte fundador en dues poblacions fortament consanguínies. Una és la mutació g-SGD521T, prevalent a l Àfrica del nord i també trobada al Brasil (McNally et al., 1996), en associació amb un al·lel rar del marcador intragènic D13S232 (Ben Othmane et al., 1995). L altra mutació, g-SGC283Y, associada a un altre al·lel del marcador D13S232, és
200 P. GALLANO, A. LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET
FIGURA 3. Mutacions en gen g-sarcoglican. Els exons estan representats per rectangles. En fosc, apareix la seqüència no traduïda; en blanc, la seqüència corresponent al domini intracel·lular de la proteïna; en negre, la corresponent al domini transmembranari, i en puntejat, la corresponent al domini extracel·lular. Les mutacions recurrents estan indicades per un asterisc.
pròpia dels gitanos de l Europa occidental (Piccolo et al., 1996). En aquest darrer cas, la reconstitució d un haplotip ancestral ha permès datar la mutació més enllà de seixanta generacions, és a dir, abans de la data presumida de la migració històrica dels gitanos fora de l Índia (Piccolo et al., 1996). ELS PROBLEMES EPIDEMIOLÒGICS La individualització recent de les sarcoglicanopaties en el si de les malalties autosòmiques recessives ha suscitat un cert nombre d interrogants. Una de les primeres qüestions que se ns planteja és quantificar aquestes distròfies de cintures, recessives dins de les distròfies musculars progressives. No és fàcil respondre a aquesta qüestió mentre el diagnòstic molecular de les distròfies musculars no hagi entrat en la pràctica mèdica. Tractant-se de malalties autosòmiques recessives, hem d esperar-ne una major freqüència en el si de les poblacions endogàmiques. Una altra qüestió que també se ns plan-
teja és la responsabilitat dels diferents gens del complex sarcoglican dins les sarcoglicanopaties. És evident que la proporció pot diferir segons les diferents poblacions. En general, les g-sarcoglicanopaties són més freqüents a l Àfrica del nord, mentre que a l Europa occidental, llevat del cas particular dels gitanos, no trobem pràcticament més que a-sarcoglicanopaties. Quant a la distribució de les calpaïnopaties, sembla ubiqua; entre les famílies estudiades fins a l actualitat, aquesta anomalia s acosta al 50 % (Richard et al., 1997). Si aquestes dades es confirmen, les calpaïnopaties podrien representar una fracció majoritària dins les distròfies autosòmiques recessives progressives. EL DIAGNÒSTIC MOLECULAR DIFERENCIAL La figura 4 il·lustra l estratègia diagnòstica més lògica a seguir, fundada en una primera instància sobre l anàlisi de les proteïnes musculars en les biòpsies musculars
BASES MOLECULARS DE LES DISTRÒFIES MUSCULARS PROGRESSIVES 201
FIGURA 4. Estratègia d estudi de les distròfies musculars progressives autosòmiques recessives.
202 P. GALLANO, A. LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET
(per a aquelles proteïnes de les quals es disposa d un anticòs) i, posteriorment, en l anàlisi dels gens. Un complement útil d aquesta estratègia és l anàlisi de lligament, la qual pot proporcionar en casos privilegiats (nombre suficient de meiosis informatives) un element d orientació decisiu. En aquest esquema, mentre s espera la possibilitat d analitzar la calpaïna 3 des d un punt de vista proteic, el diagnòstic de calpaïnopatia és difícil i roman, de moment, un diagnòstic d exclusió (figura 4). CORRELACIONS FENOTIP-GENOTIP, FISIOPATOLOGIA Sarcoglicanopaties De manera general, les sarcoglicanopaties comparteixen característiques clíniques que fan que s assemblin sobretot a les distrofinopaties com ara la hipertròfia del tou de la cama, la freqüent macroglòssia, l afecció muscular proximal i poc selectiva o l elevació marcada de la concentració de creatina quinasa. Al contrari, l afecció respiratòria i cardíaca és molt menys predominant i no s observa retard mental. Per regla general, sembla que les b , g i d-sarcoglicanopaties són més greus, amb un inici en la infància i un quadre de Duchenne o de Becker greu (Lim et al., 1995; Bönnemann et al., 1995; Bönnemann et al., 1996; Nigro et al., 1996b; McNally et al., 1996; Piccolo et al., 1996). Malgrat això, s ha de remarcar que el nombre de mostres de pacients analitzat fins ara és encara petit i es limita als casos més greus. És possible que ampliant les investigacions a malalts menys afectats s arribi a descobrir una major variabilitat clínica, com ha succeït en el cas de les a-sarcoglicanopaties. En efecte, ara sabem que aquestes últimes poden originar una varietat de qua-
dres clínics que van des de la forma greu, amb pèrdua de la deambulació abans dels dotze anys, a formes molt poc invalidants, revelades tardanament per rampes i/o fatigabilitat i una elevada concentració de creatina quinasa (Piccolo et al., 1995; Carrié et al., 1997; Eymard et al., 1997). És temptador atribuir aquestes variacions fenotípiques a mutacions diferents en el gen a-SG, però existeixen casos amb diferent gravetat i que tenen la mateixa mutació. Per això, és difícil assignar un fenotip constant a una determinada mutació. Per a una mateixa mutació homozigota o amb el mateix conjunt d al·lels en cas d heterozigosi composta, s observen variacions d una família a una altra o, fins i tot, dins d una mateixa fratria (Carrié et al., 1997; Eymard et al., 1997). Aquestes variacions, que han estat subratllades en les observacions dels clínics (Ben Hamida et al., 1983), podrien reflectir la intervenció de gens modificadors. La fisiopatologia de les sarcoglicanopaties encara no es coneix. Certament, es tracta de pertorbacions del complex sarcolèmmic que serveix d intermediari entre el citoesquelet intracel·lular, via distrofina, i la matriu extracel·lular. L observació preliminar de la pertorbació secundària d aquest complex en cas de distrofinopatia (Ervasti et al., 1990; Matsumura et al., 1993a, 1993b) permetria pensar que el complex podria tenir un paper central i explicar el procés distròfic, tant en les distrofinopaties com en les sarcoglicanopaties (Matsumura et al., 1992). La restauració del complex constituiria una via possible de correcció de les distrofinopaties. Un treball realitzat concurrentment per dos grups ha invalidat aquesta hipòtesi: l expressió mitjançant transgènesi de les proteïnes DP71 (corresponent a la part C-terminal de la distrofina) en el múscul del ratolí mdx (model múrid de DMD) restaura completament els com-
BASES MOLECULARS DE LES DISTRÒFIES MUSCULARS PROGRESSIVES 203
plexos associats a la distrofina (distroglican i sarcoglican) sense millorar de cap manera el procés distròfic (Rafael et al., 1996; Greenberg et al., 1994). Calpaïnopaties Com per a les sarcoglicanopaties, el quadre clínic induït per les mutacions missense és, en general, menys greu que el de les mutacions nonsense (Richard et al., 1997). Ja que aquestes darreres produeixen una proteïna truncada i molt probablement no funcional, es pot pensar que la patologia no resulta d una activació intempestiva de la calpaïna 3. Es tracta, per tant, d una patologia recessiva clàssica per pèrdua de funció, funció que encara roman desconeguda. En absència d indicis sobre la localització cel·lular de la calpaïna 3, sobre la naturalesa del seu substrat o substrats fisiològics, així com sobre l impacte proteic de les mutacions, els coneixements de la fisiopatologia són merament especulatius. S ha suggerit un paper per a la calpaïna 3 durant la miogènesi, sobretot pel truncament d una proteòlisi programada i precisament regulada pels factors de transcripció, com MyoD i miogenina. Ni el quadre clínic ni la patologia serien evocadors d una malaltia del desenvolupament muscular i, per tant, és probable que la calpaïna 3 intervingui en el manteniment de la massa muscular, més que no pas en la seva formació. La unió amb titines i la regulació pel calci poden igualment fer pensar en una intervenció en el propi procés de contracció muscular. També podem imaginar una funció protectora de les cèl·lules musculars amb la intervenció en el catabolisme de determimades proteïnes. La pertorbació d aquesta funció conduiria a una acumulació tòxica de certs compostos i finalment a la degradació de les fibres musculars.
LA NOVA NOSOLOGIA Les distròfies musculars són una il·lustració de com el descobriment dels gens implicats en les malalties genètiques monofactorials i la caracterització de les seves mutacions han canviat la classificació clinicomorfològica clàssica. Una mateixa entitat clínica pot recobrir una varietat de gens patològics, com és el cas del conjunt de malalties musculars abusivament anomenat «distròfies de cintures», les quals poden ser degudes a una anomalia situada en el gen de la calpaïna 3 o bé en un dels gens del complex sarcoglican. Per altra banda, la patologia d un mateix gen pot conduir a fenotips desiguals que sembli que provenen de malalties diferents com ara les mutacions en el gen de la distrofina o en el de l a-sarcoglican, que poden originar miopaties greus o benignes, segons l al·lel considerat i també en funció de les variacions epistàtiques, els mecanismes de les quals se ns escapen encara totalment. Per tant, en absència d estrictes correlacions genotip-fenotip, la nova nosologia molecular no podria substituir completament la nosologia clínica. A mesura que s anaven descobrint, els gens de les distròfies musculars també ens han proporcionat elements d una classificació subcel·lular de la malaltia. Es pot parlar de patologia del sarcolemma per a les distrofinopaties i les sarcoglicanopaties. Pel que fa a les calpaïnopaties, primer exemple d una malaltia muscular per anomalia d una proteasa, constitueixen en l actualitat un enigma fisiopatològic. És possible que els altres gens de les distròfies musculars progressives recessives que resten per decobrir, com el situat en el locus LGMD2B sobre el cromosoma 2 (Bashir et al., 1994) o els que encara no han estat localitzats (Passos-Bueno et al., 1996), reservin altres sorpreses.
204 P. GALLANO, A. LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET
BIBLIOGRAFIA AHN, A. H.; L. M. KUNKEL (1993). «The structural functional diversity of dystrophin». Nature Genet, núm. 3, pàg. 283-291. ALLAMAND, V.; O. BROUX; I. RICHARD [et al.] (1995). «Preferential localization of the limb-gridle muscular dystrophy type 2A gene in the proximal part of a 1-cM 15q15.1-q15.3». Am J Hum Genet, núm. 56, pàg. 1-13. ALLOISIO, N.; D. DALLA VENEZIA; A. RANA [et al.] (1993). «Evidence that red blood cell protein p55 may participate in the skeleton-membrane linkage that involves protein 4.1 and glycophorin C». Blood, núm. 82, pàg. 1323-1327. ARAHATA, K.; S. ISHIURA; T. ISHIGURO [et al.] (1988). «Immunostaining of skeletal and cardiac muscle surface membrane with antibody against Duchenne muscular distrophy peptide». Nature, núm. 333, pàg. 861-863. AZIBI, K.; J. S. BACHNER; J. S. BECKMANN [et al.] (1993). «Severe childhood autosomal recessie muscular dystrophy with deficiency of the 50kDa dystrophin-associated glycoprotein mps to chromosome 13q12». Hum Mol Genet, núm. 2, pàg. 1423-1428. BASHIR, R.; T. STRACHAN; S. KEERS [et al.] (1994). «A gene for autosomal recessive limb-gridle muscular dystrophy maps to chromosome». Hum Mol Genet, núm. 3, pàg. 455-457. BECKMANN, J. S.; I. RICHARD; D. HILLAIRE [et al.] (1991). «A gene for limb-gridle muscular dystrophies maps to chromosoma 15 by linkage». C R Acad Sci Paris, núm. 312, pàg. 141-148. BEN HAMIDA, M.; M. FARDEAU; N. ATTIA (1983). «Severe chilhood muscular dystrophy affecting both sexes and frequent in Tunisia». Muscle Nerve, núm. 6, pàg. 469-480. BEN OTHMANE, K.; M. BEN HAMIDA; M. PERICAK-VANCE [et al.] (1992). «Linkage of Tunisian autosomal recessive Duchenne-like muscular dystrophy to the pericentromeric region of chromosoma 13q». Nature Genet, núm. 2, pàg. 315-317. BEN OTHMANE, K.; M. C. SPEER; J. STAUFFER [et al.] (1995). «Evidence for linkage disequilibrium in chromosome 13-linked Duchenne-like muscular dystrophy (LGMD2C». Am J Hum Genet, núm. 57, pàg. 732-734. BÖNNEMANN, C. G.; R. MODI; S. NOGUCHI [et al.] (1995). «b-sarcoglycan (A3b) mutations cause autosomal recessive muscular dystrophy with loss of the sarcolgycan complex». Nature Genet, núm. 11, pàg. 266-273. BÖNNEMANN, C. G.; M. R. PASSOS-BUENO; E. M. MCNALLY [et al.] (1966). «Genomic screening for b-sarcoglycan gene mutations: missense mutations may cause severe limb-gridle muscular dystrophy type
2E (LGMD2E)». Hum Mol Genet, núm. 5, pàg. 19531961. BUSHBY, K. M. D.; J. S. BECKMANN (1955). «Report on the Thirtieth and Thirty-First ENMC International Workshops on the limb-gridle muscular dystrophies. Proposal for a new nomenclature». Neuromusc Disord, núm. 5, pàg. 337-343. CAMPBELL, K. P.; S. D. KAHL (1989). «Association of dystrophin and an integral membrane glycoprotein». Nature, núm. 338, pàg. 259-262. CAMPBELL, K. P. (1995). «Three muscular dystrophies: loss of cytoskeleton-extracellular matrix linkage». Cell, núm. 80, pàg. 675-679. CARRIÉ, A.; F. PICCOLO; F. LETURCQ; C. DE TOMA [et al.] (1997). «Mutational diversity and hot spots in the a-sarcoglycan gene in autosomal recessive muscular dystrophy (LGMD2D)». J Met Genet, núm. 34, pàg. 470-475. CROALL, D. E.; G. N. DEMARTINO (1991). «Calcium-activated neutral protease (calpain) system: structure, function, and regulation». Physiol Rev, núm. 71, pàg. 813-847. EL KERCH, F.; A. SEFIANI; K. AZIBI [et al.] (1994). «Linkage analysis of families with severe autosomal recessive muscular dystrophy (SCARMD) in Moroco indicates genetic homogenity of the disease in North-Africa». J Med Genet, núm. 31, pàg. 342-343. EMERY, A. E. (1993). Duchenne muscular dystrophy. 2nd ed. Oxford University Press. EMERY, A. E.; F. E. DREIFUSS [et al.] (1966). «Unusual type of benign X-linked muscular dystrophy». J Neurol Neurosurg Psychiatr, núm. 29, pàg. 338-342. ERB, W. (1884). «Ueber die Juvenile Form der progressiven Muskelatrophie ihre Beziehugen zur sogenannten Pseudohypertrophie der Muskeln». Dtsch Arch Klin Med, núm. 34, pàg. 467-519. ERVASTI, J. M.; K. OHLENDIECK; S. D. KAHL; M. G. GAVER; K. P. CAMPBELL (1990). «Deficiency of a glycoprotein componenet of the dystrophin complex in dystrophic muscle». Nature, núm. 345, pàg. 315319. ERVASTI, J. M.; K. P. CAMPBELL (1991). «Membrane organization of the dystrophin-glycoprotein complex». Cell., núm. 66, pàg. 1121-1131. EYMARD, B.; N. B. ROMERO; F. LETURCQ [et al.] (1997). «Primary adhalinopathy (a-sarcoglycanopathy): clinical, pathological, and genetic correlation in 20 patients with autosomal recessive muscular dystrophy». Neurology, núm. 48, pàg. 1227-1234. FARDEAU, M.; K. MATSUMURA; F. M. S. TOMÈ [et al.](1993). «Deficiency of the 50 kDa dystrophin associated glycoprotein (adhalin) in severe autosomal recessive muscular dystrophies in children native from European countries». C R Acad Sci Paris, núm. 316, pàg. 799-804. FARDEAU, M.; D. HILLAIRE; C. MIGNARD [et al.] (1996).
BASES MOLECULARS DE LES DISTRÒFIES MUSCULARS PROGRESSIVES 205 «Juvenile limb-girdle muscular dystrophy. Clinical, hispathological and genetic data from a small community living in the Reunion island». Brain, núm. 119, pàg. 295-308. FOUGEROUSSE, F.; O. BROUX; I. RICHARD [et al.] (1994). «Mapping of a chromosome 15 region involved in Limb-Girdle Muscular Dystrophy». Hum Mol Genet, núm. 3, pàg. 285-293. GREENBERG, D. S.; Y. SUNADA; K. P. CAMPBELL; D. YAFFE; U. NUDEL (1994). «Exogenous dp71 restores the levels of dystrophin associated proteins but does not alleviate muscle damage in mdx mice». Nature Genet, núm. 8, pàg. 340-344. HOFFMAN, E.; L. KUNKEL (1989). «Dystrophin abnormalities in Duchenne/Becker muscular dystrophy». Neuron, núm. 2, pàg. 1019-1029. KAWAI, H.; M. AKAIKE; T. ENDO [et al.] (1995). «Adhalin gene mutations in patients with autosomal recessive childhood onset muscular dystrophy with adhalin deficiency». J Clin Invest, núm. 96, pàg. 12021207. LANDOUZY, L.; J. DJERINE (1885). «De la myopathie atrophique progressive». Rev Med, núm. 5, pàg. 81117; 253-366. LIM, L. E.; F. DUCLOS; O. BROUX [et al.] (1995). «b-Sarcoglycan (A3b) mutations cause autosomal recessive muscular dystrophy with loss of the sarcoglycan complex». Nature Genet, núm. 11, pàg. 257-265. LJUNGGREN, A.; M. DUGGAN; E. MCNALLY [et al.] (1995). «Primary adhalin deficiency as a cause of muscular dystrophy in patients with normal dystrophin». Ann Neurol, núm. 38, pàg. 367-372. MATSAMURA, K.; F. M. S. TOMÉ; H. COLLIN [et al.] (1992). «Deficiency of the 50K dystrophin-associated glycoprotein in severe childhood autosomal recessive muscular dystrophy». Nature, núm. 359, pàg. 320322. MATSAMURA, K.; I. NONAKA; F. M. S. TOMÉ [et al.] (1993a). «Mild deficiency of dystrophin-associated proteins in Becker muscular dystrophy patients having in-frame deletions in the rod domain of dystrophin». Am J Hum Genet, núm. 53, pàg. 409416. MATSAMURA, K.; F. M. S. TOMÉ; V. V. IOANESCU [et al.] (1993b). «Deficiency of dystrophin-associated proteins in Duchenne muscular dystrophy patients lacking C-terminal domains of dystrophin». J Clin Invest, núm. 92, pàg. 866-871. MCNALLY, E.; R. PASSOS-BUENO; C. G. BÖNNEMANN [et al.] (1996). «Mild and severe muscular dystrophy caused by a single g-sarcoglycan mutation». Am J Hum Genet, núm. 59, pàg. 1040-1047. MONACO, A. P.; L. M. KUNKEL (1988). «Cloning of the Duchenne/Becker muscular dystrophy locus». Adv Hum Genet, núm. 17, pàg. 61-98. NIGRO, V.; E. DE SA MOREIRA; G. PILUSO [et al.] (1996a).
«Autosomal recessive limb-girdle muscular dystrophy, LGMD2F, is caused by a mutation in the d-sarcoglycan gene». Nature Genet, núm. 14, pàg. 195-198. NIGRO, V.; G. PILUSO; A. BELSITO [et al.] (1996b). «Identification of a novel sarcoglycan gene at 5q33 encoding a sarcolemmal 35 kDa glycoprotein». Hum Mol Genet, núm. 5, pàg. 1179-1186. NOGUCHI, S.; E. MC NALLY; K. BEN OTHMANE [et al.] (1995). «Mutations in the dystrophin-associated protein g-sarcoglycan in chromosome 13 muscular dystrophy». Science, núm. 270, pàg. 819-822. OZAWA, E.; M. YOSHIDA; A. SUZUKI [et al.] (1995). «Dystrophin-associated proteins in muscular dystrophy». Hum Mol Genet, núm. 4, pàg. 11711-11716. PASSOS-BUENO, M. R.; J. R. OLIVEIRA; E. BAKKER [et al.] (1993a). «Genetic heterogeneity for Duchenne-like muscular dystrophy (DLMD) based on linkage and 50 DAG nalysis». Hum Mol Genet, núm. 2, pàg. 1945-1947. PASSOS-BUENO, M. R.; I. RICHARD; M. VAINZOF [et al.] (1993b). «Evidence of genetic heterogeneity for the autosomal recessive adults forms of limb-gridle muscular dystrophy following linkage analysis with 15q probes in Brazilian families». J. Med Genet, núm. 30, pàg. 385-387. PASSOS-BUENO; M. R.; E. S. MOREIRA; M. VAINZOF [et al.] (1995). «A common missense mutation in the adhalin gene in three unrelated Brazilian families wiht a relatively mild form autosomal recessive limb-gridle muscular dystrophy». Hum Mol Genet, núm. 4, pàg. 1163-1167. PASSOS-BUENO, M. R.; E. S. MOREIRA; M. VAINZOF; S. K. MARIE; M. ZATZ (1996). «Linkage analysis in autosomal recessive limb-girdle muscular dystrophy (ARLGMD) maps a xisth from to 5q33-34 (LGMD2F) and indicates that there is a least one more subtype of ARLGMD». Hum Mol. Genet, núm. 5, pàg. 815-820. PETROF, B. J.; J. B. SHRAGER; H. H. STEDMAN; A. M. KELLY; H. L. SWEENEY (1993). «Dystrophin protects the sarcolemma from stress developed during muscle contraction». Proc Natl Acad Sci USA, núm. 90, pàg. 3710-3714. PICCOLO, F.; S. L. ROBERDS; M. JEANPIERRE [et al.] (1995). «Primary adhalinopathy: a common cause of autosomal recessive muscular dystrophy of variable severity». Nature Genet, núm. 10, pàg. 243-245. PICCOLO, F.; M. JEANPIERRE; F. LETURCQ [et al.] (1996). «A founder mutation in the g-sarcoglycan gene of Gypsies possibly predating their migration out of India». Hum Mol Genet, núm. 5, pàg. 2019-2022. RAFAEL, J. A.; G. A. COX; K. CORRADO [et al.] (1996). «Forced expression of dystrophin deletion constructs reveals structure-function correlations». J Cell Biol, núm. 134, pàg. 93-102. RICHARD, I.; O. BROUX; V. ALLAMAND [et al.] (1995).
206 P. GALLANO, A. LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET «Mutations in the proteolitic enzyme calpain 3 cause limb-girle muscular dystrophy type 2A». Cell, núm. 81, pàg. 1-20. RICHARD, I.; L. BRENGUIER; P. DINÇER; C. ROUDAUT [et al.] (1997). «Multiple independant molecular etiology for limb-girdle muscular dystrophy type 2A from various geographical origins». Am J Hum Gent, núm. 60, pàg. 1128-1138. ROBERDS, S. L.; R. D. ANDERSON; O. IBRAGHIMOV-BESKROVNAYA; K. P. CAMPBELL (1993). «Primary structure and muscle-specific expression of the 50-kDa dystrphin-associated glycoprotein (adhalin)». J Biol Chem, núm. 268, pàg. 23739-23742. ROBERDS, S. L.; F. LETURCQ; V. ALLAMAND [et al.] (1994). «Missense mutations in the adhalin gene linked to autosomal recessive muscular dystrophy». Cell, núm. 78, pàg. 625-633. SORIMACHI, H.; S. IMAJOH-OHMI; Y. EMORI; H. KAWASAKI; S. OHNO; Y. MINAMI; K. SUZUKI (1989). «Molecular cloning of a novel mammalian calcium-depen-
dant protease distinct from both m- and mu-type. Specific expression of the mRNA in skeletal muscle». J Biol Chem, núm. 264, pàg. 20106-20111. SORIMACHI, H.; T. C. SAIDO; K. SUZUKI (1994). «New era of calpain research Discovery of tissue-specific calpains». FEBS Lett, núm. 343, pàg. 1-5. WANG, K. W.; A. VILLALOBO; B. D. ROUFOGALIS (1989). «Calmodulin-binding proteins as calpain substrates». Biochem J, núm. 262, pàg. 693-706. WALTON, J. N.; F. J. NATTRASS (1954). «On the classification, natural history and treatment of the myopathies». Brain, núm. 77, pàg. 169-231. YOUNG, K.; T. FOROUD; P. WILLIAMS [et al.] (1992). «Confirmation of linkage of limb-girdle muscular dystrophy, type 2, to chromosome 15». Genomics, núm. 13, pàg. 1370. ZUBRYCKA-GAARN, E. E.; D. E. BULMAN; G. KARPATI [et al.] (1988). «The Duchenne muscular dystrophy gene product is localized in sarcolemma of human skeletal muscle». Nature, núm. 333, pàg. 466-469.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 207-222
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR LINA BADIMON, JOSÉ MARTÍNEZ-GONZÁLEZ I TERESA ROYO Centre d Investigació Cardiovascular. IIBB/CSIC - HSCSP - UAB. Barcelona.
INTRODUCCIÓ L aterosclerosi és una malaltia vascular que afecta la capa íntima de les artèries de mitjà i gran calibre. Es caracteritza per l acumulació de material lipídic i elements cel·lulars, sobretot macròfags i cèl·lules musculars llises (CML). En l actualitat la hipòtesi més acceptada sobre l origen de l aterosclerosi la considera com una resposta inflamatòria especialitzada a diferents formes de lesió de la paret (Ross, 1990). El caràcter crònic del procés inflamatori condueix a la formació de plaques que en fases avançades poden obturar les artèries. Les síndromes coronàries agudes semblen més relacionades amb la ruptura de les plaques que amb la seva progressió gradual fins a l oclusió completa de les artèries (Fuster et al., 1992). La ruptura o ulceració de les plaques provoca la formació de trombes que poden donar origen a complicacions clíniques o bé contribuir al creixement de la placa de forma asimptomàtica (Badimon et al.,
1998). Per tant, el paper de les plaquetes i dels fenòmens de la coagulació són de cabdal importància. En condicions normals, els constituents de la sang no interaccionen amb l endoteli vascular. Tanmateix, l exposició al flux sanguini de la superfície vascular alterada o de trams vasculars amb certes característiques anatòmiques (ramificacions) inicia complexos mecanismes que condueixen a la ràpida deposició de plaquetes, fibrina insoluble, leucòcits i eritròcits. Segons les condicions del flux sanguini local es formen trombes rics en plaquetes. El desenvolupament de trombes pot arribar a cloure el flux local de sang, o bé aquests trombes poden despendre s i produir embolització amb oclusions en zones distals a les d origen. L oclusió de les artèries amb lesions ateroscleròtiques per processos trombòtics o tromboembòlics és responsable dels processos d isquèmia coronària, malaltia cerebrovascular i dels processos d isquèmia perifèrica.
208 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO
FIGURA 1. Esquema dels mecanismes cel·lulars i moleculars que donen origen a l inici i progressió de les lesions ateroscleròtiques.
Els processos cel·lulars i moleculars que participen en l inici i progressió de les lesions ateroscleròtiques poden ser dividits en diverses fases, que s analitzaran separadament en aquest capítol. RETENCIÓ I MODIFICACIÓ OXIDATIVA DE LES LDL EN LA PARET VASCULAR L acumulació de lipoproteïnes plasmàtiques, especialment lipoproteïnes de baixa densitat (LDL), sembla un dels primers esdeveniments associats al desenvolupament de lesions ateroscleròtiques. El sistema vascular està recobert per una monocapa de cèl·lules endotelials. L endoteli és una barrera parcial que permet l entrada i sortida de molècules, entre les quals les LDL. Les LDL travessen l endoteli per un procés que
no està mitjançat per receptor, que es veu afavorit en els punts de bifurcació i àrees de curvatura de les artèries. Alguns factors de risc, com la hipertensió o la hipercolesterolèmia, afavoreixen la penetració i la retenció de les LDL a l íntima. Les LDL interaccionen amb els proteoglicans i glicosaminoglicans presents a l íntima, la qual cosa n afavoreix la retenció i els processos de modificació proteolítics i oxidatius (Hurt-Camejo et al., 1992). En l oxidació de les LDL intervenen en un primer moment les cèl·lules endotelials i posteriorment les CML i els macròfags. Diversos sistemes enzimàtics, com la mieloperoxidasa i les lipooxigenases, molt actius en els macròfags, s han implicat en aquest procés (Daugherty et al., 1994; YläHerttuala et al., 1991a). L oxidació de les LDL afecta tant els àcids grassos, que poden arribar a fragmentar-se i a generar grups aldehids i cetones, com les apoproteïnes. Els
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR 209
intermediaris altament reactius que es generen en el procés d oxidació s uneixen covalentment amb l apoB, apoproteïna majoritària de les LDL, en modifiquen la càrrega global i generen nous epítops. Aquestes LDL modificades no són reconegudes pel receptor de les LDL natives sinó pels receptors scavenger de monòcits i CML. L acumulació massiva de LDLox en aquestes cèllules les converteix en cèl·lules escumoses (figura 1). Quan l acumulació de cèl·lules escumoses en l íntima és important, la lesió es fa visible i es denomina estria grassa. L estria grassa correspon a la lesió tipus II en la classificació acceptada per l American Heart Association que agrupa les lesions ateroscleròtiques en vuit fases o estadis. La importància de l oxidació de les LDL en l aterogènesi s ha comprovat en diversos models animals hiperlipidèmics en els quals el tractament amb probucol, un potent antioxidant, disminueix el desenvolupament de les lesions ateroscleròtiques (Sasahara et al., 1994). En el procés d oxidació de les LDL es generen substàncies com la lisofosfatidilcolina amb activitat quimioatraient per a monòcits i CML. A més, les LDLox indueixen en aquestes cèl·lules i en les cèl·lules endotelials l expressió de la proteïna 1 quimiotàctica de monòcits (MCP-1) (Ylä-Herttuala et al., 1991b). L oxidació de les LDL produeix també substàncies citotòxiques que agreugen la lesió endotelial i en estadis avançats poden provocar la mort de les CML i dels monòcits. DISFUNCIÓ ENDOTELIAL El terme disfunció endotelial fa referència a qualsevol alteració de la fisiologia de l endoteli que produeixi una descompensació de les funcions reguladores que aquest realitza. Aquestes funcions s exerceixen a través d una estricta regulació de factors que en alguns casos operen antagònicament.
Així, l endoteli regula el to vascular mitjançant la producció de molècules vasodilatadores com l òxid nítric (NO) i la prostaciclina (PGI2) i substàncies vasoconstrictores com l endotelina i l angiotensina II (Moncada i Vane, 1979; Nathan i Xie, 1994ab). L endoteli també expressa proteïnes de membrana que actuen com molècules d adhesió per a receptors específics de monòcits i limfòcits T. Aquestes molècules són selectines (E-selectina, P-selectina), denominades així per la seva similitud estructural a les lectines, i proteïnes que pertanyen a la superfamília de les immunoglobulines com la molècula 1 d adhesió vascular (VCAM-1) i les molècules 1 i 2 d adhesió intercel·lular (ICAM-1 i 2). Una disfunció endotelial pot produir un augment de la permeabilitat, la qual cosa facilita l acumulació de LDL a l íntima; una sobreproducció de les molècules d adhesió i substàncies quimioatraients, la qual cosa facilita la unió i migració de monòcits; una pertorbació del balanç entre els agents vasoactius o entre les seves funcions pro i antitrombogèniques, amb el consegüent increment de l adhesió de plaquetes. Són múltiples els factors que poden provocar una disfunció endotelial; els més estudiats inclouen substàncies immunoreguladores com el factor necrosant de tumors (TNF) i la interleuquina-1 (IL-1); toxines bacterianes com el lipopolisacàrid i sobretot el colesterol i les LDLox. En cultius de cèl·lules endotelials les LDLox produeixen una disminució dels nivells de RNA missatger i de proteïna de l òxid nítric sintasa endotelial (eNOS), enzim que regula la síntesi de NO per l endoteli (Liao et al., 1995) (figura 1). Recentment, s ha observat que les LDL natives, com ho són majoritàriament les circulants, en concentracions aterogèniques també exerceixen aquest efecte (Vidal et al., 1998) (figura 2). El NO alliberat per l endoteli no només és important per mantenir el to arterial sinó que
210 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO
Adhesió i migració de monòcits
FIGURA 2. Efecte de concentracions creixents de LDL natives (mg/dl) sobre els nivells d expressió de NO sintasa en cèl·lules endotelials en cultiu. L RNA es va analitzar mitjançant Northern blot utilitzant com a sonda un fragment de DNA corresponent al gen de l enzim NO sintasa. En la part inferior es mostra el resultat d hibridar amb un fragment de DNA corresponent a l RNA ribosomal 28 S (RNAr) utilitzat com a control. Reimpresa de Vidal et al., 1998.
també evita la proliferació de les CML, disminueix l adhesió de monòcits i l agregació de plaquetes, i preserva de l oxidació a les LDL (Nathan i Xie, 1994b). Per tant, la disminució de l alliberament de NO potencia el dany endotelial i facilita la proliferació de les CML induïda per mitògens. En cèl·lules endotelials en cultiu les LDLox també indueixen l expressió de RNAm que codifica molècules d adhesió com VCAM-1, ICAM-1 i les selectines E i P (Vora et al., 1994). La inducció de molècules d adhesió també s ha observat in vivo a l endoteli dels vasos d animals sotmesos a dietes riques en colesterol (Li et al., 1993; Smalley et al., 1996). El poder inductor de les LDLox sobre l expressió de molècules d adhesió sembla lligat a la lisofosfatidilcolina, molt abundant en les LDLox (Kume et al., 1992). ACUMULACIÓ DE MONÒCITS I LIMFÒCITS A causa del caràcter de resposta inflamatòria-fibroproliferativa crònica del procés ateroscleròtic, els monòcits i limfòcits T tenen un paper clau tant en la seva gènesi com en la progressió de les lesions.
Probablement el primer esdeveniment cel·lular detectable morfològicament en l aterogènesi sigui l adhesió focal de monòcits circulants a l endoteli i la seva migració a l íntima. L augment de la unió de monòcits a l endoteli, que s observa en les lesions ateroscleròtiques, és degut a un increment de l expressió de les molècules d adhesió mencionades anteriorment que són induïdes per agents proaterogènics. Els monòcits s adhereixen a l endoteli i penetren a l íntima, atrets per les LDLox i altres substàncies quimiotàctiques sintetitzades per l endoteli activat, com l MCP-1. Pel que fa a l adhesió dels monòcits a la paret, s ha proposat un model segons el qual una primera interacció làbil entre el monòcit i l endoteli es produiria a través de les selectines. A l endoteli activat la sobreexpressió de molècules d adhesió com VCAM-1 i ICAM-1 permetria la unió més estable dels monòcits a través de receptors específics. Per exemple, VCAM-1 s uneix específicament a VLA-4 dels monòcits, que és un receptor pertanyent a la subfamília b1 de les integrines (Elices et al., 1990). Posteriorment, el monòcit travessa l endoteli a través dels espais intercel·lulars on participen altres proteïnes especialitzades com la PECAM-1. Activació de monòcits a macròfags L activació a l íntima dels monòcits a macròfags és estimulada per les LDLox i diferents molècules produïdes pels limfòcits T, les cèl·lules endotelials i les CML. Els limfòcits T produeixen interferó gamma (INFg) i TNF-a, que activen els monòcits, i factors estimuladors de la formació de colònies com el GM-CSF, que estabilitzen els macròfags i n estimulen la proliferació (Ross,
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR 211
1990). El TNF-a i els factors estimulants de la formació de colònies també són produïts per les cèl·lules endotelials i les CML. Els macròfags activats es divideixen i s acumulen a l íntima on contribueixen a oxidar les LDL. Les lesions ateroscleròtiques on es produeix major acumulació de macròfags i limfòcits T són les associades al trasplantament cardíac. Captació de LDL modificades: receptors scavenger Els macròfags posseeixen la capacitat de fagocitar i d eliminar substàncies nocives, particularment LDL modificades. Els macròfags capten grans quantitats de LDLox i acumulen en el citoplasma el colesterol en forma esterificada. La captació d aquestes LDL modificades es produeix mitjançant receptors scavenger. A diferència del receptor normal de les LDL, els receptors scavenger no estan sotmesos a regulació, de manera que els macròfags acumulen grans quantitats de colesterol i es converteixen en cèl·lules escumoses. Els receptors scavenger millor caracteritzats són els tipus I i II de la classe A, que han estat clonats en diferents models
animals i en humans (Freeman, 1994). Aquests receptors funcionen com proteïnes de membrana homotrimèriques. Cada monòmer posseeix sis dominis estructurals ben definits: I, extrem N-terminal citoplasmàtic; II, transmembrana; III, espaiador; IV, estructura d hèlice a; V, estructura similar al col·lagen (col·lagen-like), i VI, extrem C-terminal. Mitjançant estudis de mutagènesi dirigida s ha pogut establir que la regió col·lagen-like, que posseeix una elevada càrrega positiva, constitueix la regió d unió a les LDLox. Les CML també capten LDL modificades que contribueixen a la progressió de les lesions ateroscleròtiques (Llorente et al., 1998). En la figura 3 es mostra la captació per CML de LDL modificades per agregació. Interacció dels macròfags amb altres elements cel·lulars En les lesions avançades destaca el paper dels macròfags com a font de factors de creixement, citoquines i altres substàncies que actuen com a factors quimioatraients i estimulen la proliferació de les CML. En parti-
FIGURA 3. Captació de LDL nativa (A) i LDL agregada (B), marcades amb 1,1 -dioctadecyl-3,3,3 ,3 -tetramethyllindocarbocyanine (diI), per CML en cultiu. Reimpresa de Llorente-Cortés et al., 1998.
212 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO
cular destaca el factor de creixement derivat de plaquetes (PDGF), la IL-I i el TNF-a que indueixen l expressió secundària de PDGFAA en les CML, la qual cosa n amplifica la proliferació. També produeixen el factor de creixement transformant beta (TGF-b), que és un potent inductor de la síntesi i secreció de teixit connectiu en les CML (Ross, 1990). Als macròfags i limfòcits T se ls atribueix un paper actiu en els processos que contribueixen a la ruptura de les plaques ateroscleròtiques. Les plaques, de localització normalment excèntrica, són més vulnerables en les àrees frontissa o zones d unió a la paret sana. En aquestes àrees hi ha molts macròfags i limfòcits T. Aquestes cèl·lules debiliten la càpsula fibrosa de les plaques perquè secreten factors que inhibeixen la síntesi de les proteïnes de matriu, com l INF-g produït pels limfòcits T, i enzims que degraden activament el teixit connectiu, com les metaloproteïnases (col·lagenasa intersticial, gelatinases, estromelisina) produïdes pels macròfags (Shah et al., 1995). ACTIVACIÓ PLAQUETÀRIA I COMPLICACIÓ TROMBÒTICA DE LA LESIÓ La trombosi mural en les zones que presenten plaques fissurades és un important mecanisme en la progressió de l aterosclerosi fins i tot en absència de símptomes clínics. En les zones de lesió vascular, l exposició al flux sanguini del col·lagen, constituent de la paret arterial; la trombina, generada per l activació de la cascada de la coagulació, i l epinefrina circulant, actuen com a potents activadors plaquetaris. Una altra via d activació de l agregació plaquetària està mitjançada per adenosina difosfat (ADP), que és alliberada per hemolització d eritròcits en les àrees lesionades (Cristalli i Mills, 1993). Aquests agonistes de la plaqueta estimulen
la descàrrega de calci i la contracció de la plaqueta amb la consegüent alliberació del seu contingut granular. L alliberament d ADP i serotonina per part de la plaqueta produeix l estimulació de les plaquetes adjacents i desencadena l agregació plaquetària i la consegüent formació de trombe. Qualsevol dels mecanismes d activació plaquetària indueix la subsegüent exposició de receptors plaquetaris, com la glicoproteïna (GP) IIb-IIIa i la GPIb (Kieffer i Phillips, 1990). Glicoproteïna IIb-IIIa El complex consta d una molècula de GP IIb (GPIIbb i GPIIba unides per ponts disulfur) i una de GP IIIa. La GP IIb-IIIa és un heterodímer dependent de calci, que s associa de forma no covalent (Fitzgerald i Phillips, 1985). En plaquetes activades, el GP IIb-IIIa és un receptor per fibrinogen, fibronectina, FvW, vitronectina i trombospondina (Plow i Ginsberg, 1991). El receptor s uneix a petites seqüències peptídiques (Arg-Gly-Asp, RGD) presents a les proteïnes adhesives (Ruoslahti i Pierschbacher, 1987). El fibrinogen conté dues seqüències RGD a la cadena a, una localitzada en la zona N-terminal (residus 95-97) i la segona prop de l extrem Cterminal (residus 572-574). El fibrinogen té un tercer lloc de reconeixement que correspon a una seqüència de dotze aminoàcids localitzada a l extrem C-terminal de la cadena g de la molècula. Aquest dodecapèptid és específic del fibrinogen i no conté la seqüència RGD. Activació i exposició del receptor GP IIb-IIIa En la superfície de les plaquetes no activades, GP IIb i GP IIIa formen un heterodí-
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR 213
mer que és incapaç d unir fibrinogen plasmàtic (Plow i Ginsberg, 1991; Smyth et al., 1993). L activitat receptora l adquireix com a conseqüència de l activació plaquetària i comporta canvis conformacionals en la disposició relativa dels dominis extracel·lulars de GP IIb i GP IIIa (Calvete et al., 1994a). El fet que aquest receptor no pugui ser activat quan s expressa en tipus cel·lulars que no siguin megacariòcit o plaquetes indica que l expressió del receptor està regulada per elements cel·lulars específics, ja sigui en l entorn lipídic (Smyth et al., 1992) o factors intracel·lulars (O Toole et al., 1991). La unió del fibrinogen plasmàtic al receptor activat provoca canvis conformacionals tant en el receptor com en el lligant. La unió de complexos GP IIb-IIIa/fibrinogen al citoesquelet plaquetari no solament proporciona l anclatge necessari per a la retracció del coàgul, sinó que regula la reorganització del propi citoesquelet i la formació d un complex macromolecular d enzims i proteïnes implicades en els mecanismes de transducció de senyal (Calvete et al., 1994b; Fox et al., 1993). A més del fibrinogen, a la GP IIb-IIIa s uneixen altres macromolècules adhesives com el Factor von Willebrand (FvW) (Ruggeri et al., 1983) i la fibronectina, formant ponts d unió amb altres plaquetes i afavorint-ne el procés d agregació plaquetària. Glicoproteïna Ib La GP Ib és necessària per a la normal adhesió de les plaquetes al subendoteli arterial a alta velocitat de cisallament (Sakariassen et al., 1986), presumiblement a través de la seva interacció amb el FvW (Turitto i Baumgartner, 1987). La glicoproteïna Ib (GP Ib o GP Ib-IX) és la principal responsable de la càrrega negativa de la superfície de les plaquetes, per causa del seu alt contingut d àcid siàlic i carbohidrats. Consta de dues sub-
unitats unides per ponts disulfur, GP Iba (143 kDa) i GPIbb (22 kDa), que s uneixen de manera no covalent a GP IX i en formen un complex heterodímer 1:1. La GPIbb i la GP IX són glicoproteïnes transmembrana i formen el domini globular de mida més gran. La part elongada del receptor correspon a la subunitat GP Iba. Aquest complex glicoproteic s uneix al FvW immobilitzat exposat al subendoteli vascular i inicia l adhesió de plaquetes. El domini d unió a FvW se situa en els aminoàcids 251-279 de la subunitat GP Iba (Vicente et al., 1990). El domini citoplasmàtic del receptor té com a principal funció estabilitzar la membrana i mantenir la forma de la plaqueta mitjançant la unió de la membrana plasmàtica als filaments d actina intracel·lular (Fox et al., 1988). Diversos estudis han suggerit un doble paper d aquesta glicoproteïna, és a dir, actuaria tant en l adhesió com en les interaccions plaqueta-plaqueta que condueixen a la formació del trombe (Sakariassen et al., 1979; Badimon et al., 1987; Badimon et al., 1988ab; Badimon et al., 1989ab). El coneixement actual permet afirmar que en condicions d alta velocitat de cisallament, la GP Ib i la GP IIb-IIIa estan involucrades en els processos d adhesió plaquetària, mentre que la GP IIb-IIIa intervé predominantment en la interacció plaqueta-plaqueta. Essencialment, el procés inicial està mitjançat pel FvW circulant i per l alliberat per les plaquetes activades i les cèl·lules de l endoteli. A més, en els petits vasos sanguinis i en aquells de major diàmetre parcialment closos per plaques en els quals la velocitat de cisallament és superior, és necessària la presència de FvW perquè es produeixi l adhesió de les plaquetes (Sadler, 1991). D aquesta manera l acumulació local de plaquetes activades forma una massa expansiva que va augmentant físicament de mida amb l arribada de plaquetes provinents del flux circulatori. Aquests fe-
214 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO
nòmens que hemostàticament són beneficiosos, resulten lesius o fins i tot fatals quan s assenten en vasos amb plaques ateroscleròtiques en desenvolupament (Fuster et al., 1992). ACUMULACIÓ DE CÈL·LULES MUSCULARS LLISES A L ÍNTIMA Les CML són el component cel·lular majoritari de les lesions ateroscleròtiques joves i de les plaques reestenosades en produir un dany en la paret com succeeix en les tècniques de revascularització. En les lesions ateroscleròtiques les CML es troben desorganitzades i han perdut la capacitat de regular el to vascular. Les CML de la capa mitjana són activades per molècules secretades per
la resta de cèl·lules presents en les lesions ateroscleròtiques (figura 4). Les CML experimenten una transformació fenotípica que n afecta la morfologia i sobretot la funció. CML de fenotip contràctil no proliferatiu es transformen en cèl·lules que proliferen activament, que migren atretes per agents quimiotàctics i que produeixen proteïnes de matriu extracel·lular (col·lagen tipus I i II, elastina, proteoglicans). Aquesta transformació activa l expressió de gens que codifiquen receptors de membrana per factors de creixement com el PDGF. A més, s estimula la producció de factors de creixement (PDGF, bFGF, IGF-I, etc.) i citoquines (TGFb, IL-1, etc.), a través dels quals les CML modulen la seva pròpia activitat i la d altres cèl·lules que intervenen en l aterogènesi.
FIGURA 4. Interacció de molècules que activen les CML en l aterosclerosi. S indiquen els diferents factors de creixement, citoquines i macromolècules alliberades per les cèl·lules endotelials, plaquetes, CML, limfòcits T i macròfags en les lesions ateroscleròtiques.
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR 215
L estabilitat de les plaques depèn del gruix i composició de la seva coberta fibrosa, formada fonamentalment per proteïnes de matriu extracel·lular sintetitzada per les CML. La ruptura espontània d una placa ateroscleròtica o la disrupció provocada per una tècnica de revascularització com l angioplàstia ocasionen la pèrdua dels elements antitrombòtics de l endoteli (NO, PGI2, t-PA, etc.) i l exposició d estructures de la paret que produeixen la formació de trombes. Les plaquetes, en agregar-se, alliberen el contingut dels seus grànuls rics en mitògens, com PDGF i l EGF, que indueixen la migració i proliferació de les CML. Utilitzant models animals s ha establert que en els primers dies es produeix hipertròfia i proliferació de les CML a la mitjana (Ross, 1990; Fuster et al., 1995). Posteriorment les CML migren a l íntima on proliferen activament. En la figura 5 s observa l engrossiment de l íntima d una artèria porcina, degut a la proliferació de CML, als vint-i-vuit dies de practicar una angioplàstia experimental amb baló.
FIGURA 6. Migració de CML en cultiu a partir d un fragment d artèria porcina. Després de vint dies aprox. d exposició dels fragments d artèria porcina (explants) en medi de cultiu, amb 20 % de sèrum de fetus de vedell, les CML migren fora de l explant i proliferen activament fins a constituir una monocapa.
Activació de les CML en la mitjana En aquesta fase intervenen factors de creixement que alliberen l endoteli i les CML, com el factor de creixement de fibroblasts (bFGF), a més del PDGF i la trombina generats per la trombosi. El bFGF sembla que té el paper més rellevant en la proliferació de les CML en la mitjana que és prèvia a la seva migració i proliferació a l íntima. Quan s indueix l expressió de bFGF en les artèries, mitjançant tècniques de transferència gènica, es produeix hiperplàsia de l íntima, i el bloqueig del bFGF amb anticossos específics inhibeix la formació de neoíntima (Nabel et al., 1993a; Lindner i Reidy, 1991). Migració de les CML
FIGURA 5. Microscòpia òptica d una artèria porcina vint-ivuit dies després de la inducció de lesió mitjançant dilatació amb baló. S observa una gran quantitat de CML que han proliferat a l íntima.
La migració de les CML és controlada de manera redundant per un conjunt de molècules que inclou el TGF-b, l angiotensina II, la trombina i sobretot el PDGF-BB. En cultius cel·lulars el PDGF és l inductor més po-
216 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO
tent que es coneix de la migració i proliferació de les CML. El PDGF és produït per les plaquetes, les cèl·lules endotelials i els macròfags (Jackson et al., 1993). El PDGF indueix l expressió de proteases que degraden la matriu extracel·lular com l activador del plasminogen, plasmina, MMP-2 i MMP9. L activitat d aquests enzims, l expressió dels quals es troba incrementada en les lesions ateroscleròtiques, facilita la migració de les CML. En la figura 6 s observa com les CML han migrat, a partir d un fragment d artèria coronària porcina incubat durant vint dies en medi de cultiu amb sèrum, i han proliferat fins a constituir una monocapa. Proliferació de les CML a l íntima i síntesi de matriu extracel·lular Estudis realitzats en animals trombocitopènics o tractats amb anticossos antiPDGF suggereixen que aquest factor de creixement és clau en la proliferació de les CML a l íntima. La sobreexpressió de PDGF en la paret arterial, induïda in vivo amb vectors plasmídics, va produir l engrossiment extraordinari de l íntima (Nabel et al., 1993b). A més, anticossos antiPDGF bloquegen la formació de neoíntima en el model d angioplàstia en aorta de rata (Ferns et al., 1991). La pèrdua de l endoteli produïda per una lesió vascular fa que persisteixi durant diverses setmanes la interacció de plaquetes amb la paret, la qual cosa produeix una alliberació permanent de PDGF. Amb la pèrdua de l endoteli desapareix la inhibició que en condicions normals exerceix el NO sobre la proliferació de les CML. A més, la presència de LDLox en les àrees lesionades potencia la proliferació de les CML. Per altra banda, les CML activades secreten altres factors com IL-1, TNF-a, TGF-b, que poden estimular les CML de forma autocrina, és a dir, no actuen directament com a mitògens sinó
que indueixen la síntesi i secreció d altres factors com el PDGF-AA (Ross, 1990). A més del PDGF, altres agents com la trombina i l angiotensina II promouen la proliferació de les CML. La trombina, que es genera en grans quantitats en els focus de trombosi (<130 nmol/L), actua com a agent hipertròfic i indueix la proliferació de les CML. A més, en les plaques ateroscleròtiques s ha detectat un augment del nombre de receptors per la trombina en CML i macròfags, la qual cosa en potencia la capacitat de resposta (Nelken et al., 1992). La producció de matriu extracel·lular per les CML és estimulada especialment pel TGF-b. La sobreexpressió d aquesta citoquina en la paret vascular, mitjançant la transferència de plàsmits d expressió encapsulats en liposomes, produeix engrossiment de l íntima per l acumulació massiva de col·lagen secretat per les CML (Nabel et al., 1993c). Altres factors com la trombina i l angiotensina II, que activen la producció de PAI-1, faciliten l acumulació de matriu per la plasmina (Noda et al., 1993). INDUCCIÓ DE GENS LLIGATS A LA PROLIFERACIÓ DE LES CÈL·LULES MUSCULARS LLISES La proliferació de les CML no comença fins transcorreguts d un a dos dies des de l alliberament de mitògens. Tanmateix, els mecanismes moleculars que activen les CML tenen lloc de forma immediata. Els mitògens indueixen l expressió de gens que s expressen dèbilment o no s expressen en les CML en estat quiescent (no proliferatiu). En primer lloc (transició de fase G0/G1) s indueix l expressió dels anomenats «gens de resposta immediata», que inclouen protooncògens com c-fos, c-jun i c-myc; la ciclooxigenasa-2, que és un gen marcador de resposta inflamatòria, i el JE o MCP-1, que
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR 217
FIGURA 7. Inducció de l expressió de c-fos en CML humanes en cultiu. S indica l efecte sobre l expressió de c-fos de concentracions creixents de sèrum humà, PDGF-BB, EGF, a-trombina, insulina i 4-b-Phorbol-12-myristate-13-acetate (PMA) als trenta minuts d inducció. L RNA es va analitzar mitjançant Northern blot utilitzant com a sonda un fragment de DNA de c-fos marcat radioactivament. En la part inferior es mostra el resultat d hibridar amb un fragment de DNA corresponent a l RNA ribosomal 28 S (RNAr) utilitzat com a control. Reimpresa de Martínez-González et al., 1997.
actua com a substància quimioatraient per monòcits. L expressió màxima d aquests gens s aconsegueix entre les dues i les sis hores posteriors a la inducció tant en cèl·lules en cultiu com en experiments in vivo en el model porcí (Campan et al., 1992; Badimon et al., 1995). En el cas de c-fos l expressió és més transitòria, aconsegueix un màxim entre trenta i quaranta-cinc minuts, i després de dues hores els seus nivells descendeixen a valors basals. En la figura 7 es mostra la inducció de c-fos als trenta minuts d estimular CML humanes en cultiu amb concentracions creixents de sèrum humà i altres mitò-
gens. S ha demostrat que existeix una relació quantitativa entre els nivells d expressió de mRNA de c-fos induïts per diferents mitògens i el grau de proliferació que provoquen en CML humanes en cultiu (MartínezGonzález et al., 1997). A més, in vivo s ha observat proporcionalitat entre el grau de lesió produïda mitjançant angioplàstia en la paret vascular, el nivell d inducció de c-fos i el desenvolupament posterior de reestenosi (Indolfi et al., 1995). A mesura que les CML progressen en el cicle cel·lular s indueixen altres gens com l antigen nuclear de cèl·lules proliferants (PCNA), que és una apopro-
218 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO
teïna que actua com a cofactor del DNA polimerasa delta, enzim necessari per a la síntesi de DNA, i c-myb, un altre protooncogen homòleg al gen transformant del virus de la mieloblastosi aviària. La major part de factors de creixement actuen sobre la CML a través de receptors específics pertanyents a la família de receptors tirosina quinasa (Van deer Geer i Hunter, 1994). La connexió d aquests receptors amb el nucli es realitza a través de mecanismes de transducció de senyal en els quals participen múltiples proteïnes que s activen en cascada, la qual cosa amplifica el senyal. BLOQUEIG DE LA PROLIFERACIÓ DE LES CML MITJANÇANT TÈCNIQUES DE DNA RECOMBINANT El coneixement dels mecanismes moleculars que controlen l inici i la progressió de les lesions ateroscleròtiques ha permès dissenyar estratègies per inhibir-ne el desenvolupament, dirigides sobretot a bloquejar la proliferació de les CML que es produeix en els processos de reestenosi postangioplàstia (Ohno et al., 1994). Una de les primeres estratègies desenvolupades fou utilitzar oligonucleòtids antisentit dirigits contra molècules que regulen la proliferació de les CML. En aquest camp ha estat pioner el grup de Simons que aconseguiren bloquejar in vivo la reestenosi postangioplàstia en rata quan aplicaren, sobre el vas dilatat pel baló, un gel que contenia un oligonucleòtid anti-c-myb (Simons et al., 1992). Posteriorment, altres autors han obtingut resultats similars utilitzant oligonucleòtids dirigits contra el protooncongen cmyc, o contra el missatge d altres proteïnes implicades en el cicle cel·lular com la ciclina cdk 2, o PCNA (Shi et al., 1994; Morishita et al., 1994). Recentment s han desenvolupat dife-
rents tècniques per introduir i expressar gens en cèl·lules en cultiu o directament en la paret vascular. Els mètodes més comuns utilitzen vectors virals com: retrovirus i adenovirus; adenovirus conjugats amb sistemes d alliberació a través de receptors, i sistemes no vírics com liposomes catiònics, injecció de DNA plasmídic, etc. (Nabel, 1995). Els vectors retrovirals s integren de manera estable en el DNA cromosòmic i per tant permeten l expressió permanent del gen que incorporen. Tenen l inconvenient que poden produir mutagènesi segons on se n produeixi la inserció. S han utilitzat sobretot ex vivo, en cèl·lules que s extreuen, per exemple cèl·lules endotelials, i són transfectades in vitro. Posteriorment, es procedeix a la selecció de les cèl·lules que expressen el gen en qüestió i s implanten de nou. L aplicació in vivo d aquest sistema presenta diversos inconvenients, ja que requereix la proliferació de les cèl·lules per aconseguir una integració del provirus al seu genoma; a més, les partícules retrovirals són molt làbils. Alguns dels problemes que plantegen els retrovirus s han resolt amb els adenovirus. Aquests vectors presenten una major resistència a la lisi, ja que les partícules víriques escapen a la degradació pels lisosomes gràcies a que posseeixen una càpsida proteica. El genoma de l adenovirus no s integra en el de la cèl·lula i es replica uns quants milers de vegades en cada cicle. Presenten l inconvenient que la seva expressió acostuma a ser transitòria, unes tres setmanes, i poden provocar una resposta immune. Quan s han utilitzat per dirigir gens a la paret vascular han causat inflamació i una acumulació de limfòcits T (Ohno et al., 1994). Experimentalment aquest sistema s ha utilitzat amb èxit per transferir la molècula VCAM-1 soluble (sVAM-1) a empelts venosos. Tanmateix, no se n ha determinat l efecte sobre el desenvolupament de lesions, que es basa en la com-
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR 219
petència entre la VCAM-1 soluble i la VCAM-1 present a la membrana de cèl·lules endotelials i CML per la unió a monòcits circulants (Chen et al., 1994). Els vectors adenovírics s han modificat mitjançant la conjugació amb lligants que s uneixen a receptors cel·lulars, la qual cosa permet l alliberació de gens mediatitzada per receptor. Un altre sistema és el dels liposomes catiònics. La càrrega positiva d aquestes partícules fa que interaccionin ràpidament amb molècules de càrrega negativa com el DNA i formin espontàniament vesícules lipídiques. El DNA plasmídic, que conté el gen d interès sota el control d un promotor potent, queda encapsulat en els liposomes que en fusionar-se amb les membranes de les cèl·lules alliberen el seu contingut al citoplasma. Aquest sistema ha estat utilitzat per demostrar la implicació de diferents factors de creixement en la hiperplàsia de l íntima (Nabel et al., 1993abc). També ha estat perfeccionat mitjançant conjugació amb el virus hemaglutinant del Japó. Utilitzant aquest sistema s ha inhibit el desenvolupament de la neoíntima in vivo en artèries caròtides de rates en les quals es va alliberar un plasmidi que expressava l enzim eNOS després de produir denudació endotelial (Von deer Leyen et al., 1995). IMPLICACIÓ CLÍNICA I PERSPECTIVES FUTURES En els processos ateroscleròtics crònics, la formació de trombes arterials com a conseqüència de la ruptura de plaques d ateroma és un important factor desencadenant d esdeveniments aguts en la progressió de la malaltia coronària. Durant la ruptura de la placa, a més de la deposició plaquetària en l àrea lesionada, la desendotelització del vas i l exposició del factor tisular activa el mecanisme de la coagulació. L activació
de la cascada de la coagulació condueix a la generació de trombina, que és un potent activador de les plaquetes i que catalitza la formació i polimerització de fibrina. La fibrina és essencial en l estabilització del trombe i en la seva resistència a elevades pressions intravasculars i forces de cisallament. Aquests conceptes bàsics tenen un paper cabdal en la pràctica clínica dins del context de les síndromes coronàries agudes, on la ruptura de la placa exposa components que activen les plaquetes i el sistema de coagulació, la qual cosa produeix la formació d un trombe oclusiu compost per plaquetes i fibrina (Badimon et al., 1998). La investigació des de la perspectiva molecular dels mecanismes d activació de la plaqueta, transducció de senyal, unió a receptors, activació i funció de zimògens, reconeixement de substrats i processos d adhesió és una arma bàsica per abordar de manera efectiva els problemes associats a la malaltia arterial coronària. Els receptors originalment només relacionats amb funcions d anclatge són també importants factors en la transducció d informació des del compartiment extracel·lular a l interior de la cèl·lula i el seu paper és essencial en el control de la funció, forma, proliferació i diferenciació cel·lular. Tanmateix, la investigació de factors, pel que fa a agonistes o a canvis en la paret arterial lesionada, directa o indirectament responsables de la cronificació d un procés trombòtic, permetrà un millor abordatge terapèutic i una prevenció més eficaç. Per altra banda, la tecnologia de DNA recombinant s ha aplicat per definir el paper de determinats agents en la patogènesi de l aterosclerosi i en el desenvolupament de productes d aplicació terapèutica com el t-PA. Tot i que s han realitzat avanços importants en el desenvolupament de vectors i en l alliberació in vivo de gens, encara s han de perfeccionar substancialment les tècniques abans de la seva aplicació clínica.
220 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO
BIBLIOGRAFIA BADIMON, L.; J. ALFON; T. ROYO; M. BERROZPE; J. MARTÍNEZ-GONZÁLEZ; F. VIDAL; J. H. CHESEBRO; V. FUSTER; J. J. BADIMON (1995). «Cell biology of restenosis post-angioplasty». Z Kardiol, núm. 84, pàg. 145-149. BADIMON, L.; J. J. BADIMON; J. H. CHESEBRO; V. FUSTER (1988b). «Inhibition of thrombus formation: blockage of adhesive glycoprotein mechanisms versus blockage of the cyclooxygenase pathway». J Am Coll Cardiol, núm. 11, pàg. 30A. BADIMON, L.; J. J. BADIMON; V. FUSTER (1998). «Pathogenesis of thrombosis». A: Verstraete, M.; Fuster, V.; Topol, E.J. [e.d.]Cardiovascular Thrombosis: Thrombocardiology and Thromboneurology, 2a ed. Philadelphia: New York: Lippincott-Raven Publishers, pàg. 23-44. BADIMON, L.; J. J. BADIMON; V. T. TURITTO; S. VALLABHAJOSULA; V. FUSTER (1988a). «Platelet thrombus formation on collagen type I. Influence of blood rheology, von Willebrand Factor and blood coagulation». Circulation, núm. 78, pàg. 1431-42. BADIMON, L.; J. J. BADIMON; V. T. TURITTO; V. FUSTER (1989a). «Platelet interaction to vessel wall and collagen. Study in homozygous von Willebrand s disease associated with abnormal collagen aggregation in swine». Thromb Haemost, núm. 61, pàg. 57-64. BADIMON, L.; J. J. BADIMON; V. T. TURITTO; V. FUSTER (1989b). «Role of von Willebrand factor in mediating platelet-vessel wall interaction at low shear rate; the importance of perfusion conditions». Blood, núm. 73, pàg. 961-7. BADIMON, L.; J. J. BADIMON; V. T. TURITTO; V. FUSTER (1987). «Platelet deposition in von Willebrand Factor deficient vessel wall». J Lab Clin Med, núm. 110, pàg. 634-47. CALVETE, J. J. (1994a). «Clues for understanding the structure and function of a prototypic human integrin: The platelet glycoprotein IIb/IIIa complex». Thromb Haemost, núm. 72, pàg. 1-15. CALVETE, J. J.; K. MANN; W. SCHÄFER; R. FERNÁNDEZLAFUENTE; J. M. GUISAN (1994b). «Proteolytic of the RGD-binding and non RGD-binding conformers of platelet integrin GPIIb/IIIa. Clues for identification of regions involved in receptor s activation». Biochem J, núm. 298, pàg. 1-7. CAMPAN, M; C. DESGRANGES; A. P. GADEAU; D. MILLET; F. BELLOC (1992). «Cell cycle dependent gene expression in quiescent stimulated and asynchronously cycling arterial smooth muscle cells in culture». J Cell Physiol, núm. 150, pàg. 493-500. CHEN, S. J.; J. M. WILSON; D. W. M. MULLER (1994). «Adenovirus-mediated gene transfer of soluble vascular cell adhesion molecule to porcine interpo-
sition vein grafts». Circulation, núm. 89, pàg. 19221928. CRISTALLI, G.; D. C. B. MILLS (1993). «Identification of a receptor for ADP on blood platelets by photoaffinity labelling». Biochem J, núm. 291, pàg. 875-881. DAUGHERTY, A.; J. L. DUNN; D. L. RATERI; J. W. HEINECKE (1994). «Myeloperoxidase, a catalyst for lipoprotein oxidation, is expresed in human atherosclerotic lesions». J Clin Invest, núm. 94, pàg. 437-444. ELICES, M. J.; L. OSBORN; Y. TAKADA; C. CROUSE; S. LUBOWSKYJ; M. E. HEMLER; R. R. LOBB (1990). «VCAM-1 on activated endothelium interacts with the leukocyte integrin VLA-4 at site distinc from the VLA-4/fibronectin binding site». Cell, núm. 60, pàg. 577-584. FERNS, A. A.; E. W. RAINES; K. H. SPRUGEL; A. S. MOTANI; M. A. REIDY; R. ROSS (1991). «Inhibition of neointimal smooth muscle accumulation after angioplasty by an antibody to PDGF». Science, núm. 253, pàg. 1129-1132. FITZGERALD, L. A.; D. R. PHILLIPS (1985). «Calcium regulation of the platelet membrane glycoprotein IIb-IIIa complex». J Biol Chem, núm. 260, pàg. 11366-11376. FOX, J. E. B.; J. K. BOYLES; M. C. BERNDT; P. K. STEFFEN; L. K. ANDERSON (1988). «Identification of a membrane skeleton in platelets». J Cell Biol, núm. 106, pàg. 1525-1538. FOX, J. E. B.; L. LIPFERT; E. A. CLARK; C. C. REYNOLDS; C. D. AUSTIN; J. S. BRUGGE (1993). «On the role of the platelet membrane skeleton in mediating signal transduction. Association of GPIIb-IIIa, pp60c-src, pp62c-yes, and the p21ras GTPase-activating protein with the membrane skeleton». J Biol Chem, núm. 268, pàg. 25973-25984. FREEMAN, M. W. (1994). «Macrophage scavenger receptors». Curr Opin Lipid, núm. 5, pàg. 143-148. FUSTER, V.; E. FALK; J. T. FALLON; L. BADIMON; J. H. CHESEBRO; J. J. BADIMON (1995). «The three processes leading to post PTCA restenosis: dependence on the lesion substrate». Thromb Haemostasis, núm. 74, pàg. 552-559. FUSTER, V.; L. BADIMON; J. J. BADIMON; J. H. CHESEBRO (1992). «The pathogenesis of coronary artery disease and the acute coronary syndromes». N Engl J Med, núm 326, part I: pàg. 242-250, part II: pàg. 310318. HURT-CAMEJO, G.; G. CAMEJO; B. ROSENGREN; F. LÓPEZ; C. AHLSTRÖM; G. FAGER; G. BONDJERS (1992). «Effect of arterial proteoglycans and glycosaminoglycans on low density lipprotein oxidation and its uptake by human macrophage and smooth muscle cells». Arterioscler Thromb, núm. 12, pàg. 569-583. INDOLFI, C.; G. ESPOSITO; E. DI LORENZO; A. RAPACCIUOLO; A. FELICIELLO; A. PORCELLINI; V. E. AVVEDIMENTO; M. CONDORELLI; M. CHIARIELLO (1995).
PATOLOGIA DE LA PROGRESSIÓ DE LA MALALTIA ARTERIAL CORONÀRIA DES DEL PUNT DE VISTA MOLECULAR 221 «Smooth muscle cell proliferation is proportional to the degree of balloon injury in a rat model of angioplasty». Circulation, núm. 92, pàg. 1230-1235. JACKSON, C. L.; E. W. RAINES; R. ROSS; M. REIDY (1993). «Role of endogenous PDGF in arterial SMC migration after balloon injury». Arteriosclerosis, núm. 13, pàg. 1129-1132. KIEFFER, N.; D. R. PHILLIPS (1990). «Platelet membrane glycoproteins: Functions in cellular interactions». Annu Rev Biol, núm. 6, pàg. 329-357. KUME, N.; M. CYBULSKY; M. GIMBRONE (1992). «Lysophosphatidyl-choline, a component of atherogenic lipoproteins, induces mononuclear leukocyte adhesion molecules in cultures human and rabbit arterial endothelial cells». J Clin Invest, núm. 90, pàg. 1138-1144. LI, H.; M. CYBULSKY; M. J. GIMBRONE; P. LIBBY (1993). «An atherogenic diet rapidly induces VCAM-1, a cytoquine-regulated mononuclear leukocyte adhesion molecule, in rabbit aortic endothelium». Arteriscler Thromb, núm. 13, pàg. 197-204. LIAO, J. K.; W. S. SHIN; W. Y. LEE; S. L. CLARK (1995). «Oxidized low-density lipoprotein decreases the expression of endothelial nitric oxide synthase». J Biol Chem, núm. 270, pàg. 319-324. LINDNER, V.; M. A. REIDY (1991). «Proliferation of smooth muscle cells after vascular injury is inhibited by an antibody against bFGF». Proc Natl Acad Sci USA, núm. 88, pàg. 3739-3743. LLORENTE, V.; J. MARTÍNEZ-GONZÁLEZ; L. BADIMON (1998). «Esterified cholesterol accumulation induced by aggregated LDL uptake in human vascular smooth muscle cells is reduced by HMG-CoA reductase inhibitors». Arterioscler Thromb Vasc Biol, en prensa. MARTÍNEZ-GONZÁLEZ, J.; M. VIÑALS; F. VIDAL; V. LLORENTE-CORTES; L. BADIMON (1997). «Mevalonate deprivation impairs IGF-I/insulin signaling in human vascualr smooth muscle cells». Atherosclerosis, núm. 135, pàg. 213-223. MONCADA, S.; J. R. VANE (1979). «Arachidonic acid metabolites and the interactions between platelets and blood-vessel walls». N Engl J Med, núm. 300, pàg. 1142-1147. MORISHITA, R.; G. H. GIBBONS; K. E. ELLISON; M. NAKAJIMA; H. VON DEER LEYEN; L. ZHANG; Y. KANEDA; T. OGIHARA; V. DZAU (1994). «Intimal hyperplasia after vascular injury is inhibited by antisense cdk 2 kinase oligonucleotides». J Clin Invest, núm. 93, pàg. 1458-1464. NABEL, E. G. (1995). «Gene therapy for cardiovascular disease». Circulation, núm. 91, pàg. 541-548. NABEL, E. G.; L. SHUM; V. J. POMPILI; Z. Y. YANG; H. SAN; H. B. SHU; S. LIPTAY; L. GOLD; D. GORDON; R. DEYUNCK; G. J. NABEL (1993c). «Direct gene transfer of TGF-b b1 inthearterial wall stimulates fibrocel-
lular hyperplasia». Proc Natl Acad Sci USA, núm. 90, pàg. 10759-10764. NABEL, E. G.; S. LIPTAY; Z. Y. YANG; S. LIPTAY; H. SAN; D. GORDON; C. C. HANDEUSCHILD; G. J. NABEL (1993b). «r-PDGF gene expression in porcine arteries induces intimal hyperplasia in vivo». J Clin Invest, núm. 91, pàg. 1822-1829. NABEL, E. G.; Z. Y. YANG; G. PLAUTZ; R. FOROUGH; X. ZHANG; C. C. HANDEUSCHILD; T. MACIAG; G. J. NABEL (1993a). «rFGF gene expression in porcine arteries induces intimal hyperplasia and angiogenesis in vivo». Nature, núm. 362, pàg. 844-846. NATHAN, C.; Q.-W. XIE (1994a). «Regulation of biosynthesis of nitric oxide». J Biol Chem, núm. 269, pàg. 13725-13728. NATHAN, C.; Q.-W. XIE (1994b). «Nitric oxide synthase: roles, tolls and controls». Cell, núm. 78, pàg. 915918. NELKEN, N. A.; J. SOILER; J. O KEEFE; T. K. VU; I. CHARO; S. COUGHLIN (1992). «Thrombin receptor expression in normal and atherosclerotic human arteries». J Clin Invest, núm. 90, pàg. 1614-1622. NODA, H.; S. FUJI; B. SOBEL (1993). «Induction of vascular SMC expression of PAI-1 by thrombin». Circ Res, núm. 72, pàg. 36-43. O TOOLE, T. E.; D. MANDELMAN; J. FORSYTH; S. J. SHATTIL; E. F. PLOW; M. H. GINSBERG (1991). «Modulation of the affinity of integrin aIIbb3 (GPIIb-IIIa) by the cytoplasmic domain of aIIb». Science, núm. 254, pàg. 845-847. OHNO, T.; D. GORDON; H. SAN; V. J. POMPILI; M. J. IMPERIALE; G. J. NABEL; E. G. NABEL (1994). «Gene therapy for vascular smooth muscle cell proliferation after arterial injury». Science, núm. 265, pàg. 781784. PLOW, E. F.; M. H. GINSBERG (1991). «The molecular basis of platelet function». A: Hoffman, R.; Benz, E. J. Jr.; Shattil, S. J.; Furie, B., Cohen, H. J. [ed.] Hematology, Basic Principles and Practice. New York: Churchill Livingstone; pàg. 1165-1176. ROSS, R. (1990). «The pathogenesis of atherosclerosis: a perspective for the 1990s». Nature, núm. 362, pàg. 801-808. RUGGERI, Z. M.; L. DE MARCO; L. GATTO [et al.] (1983). «Platelets have more than one binding site for von Willebrand Factor». J Clin Invest, núm. 72, pàg. 112. RUOSLAHTI, E.; M. D. PIERSCHBACHER (1987). «New perspectives in cell adhesion : RGD and integrins». Science, núm. 238, pàg. 491-497. SADLER, J. E (1991). «von Willebrand Factor». J Biol Chem, núm. 266, pàg. 22777-22780. SAKARIASSEN, K.; P. A. BOLHIUS; J. SIXMA (1979). «Human blood platelet adhesion to artery subendothelium is mediated by Factor VIII-von Willebrand factor bound to the subendothelium». Nature, pàg. 636-8.
222 L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO SAKARIASSEN, K. S.; P. F. NIEVELSTEIN; B. S. COLLER; J. J. SIXMA (1986). «The role of platelet membrane glycoproteins Ib and IIb/IIIa in platelet adherence to human artery subendothelium». Br J Haematol, núm. 63, pàg. 681-91. SASAHARA, M.; E. W. RAINES; A. CHAIT; T. E. CAREW; D. STEINBERG; P. W. WAHL; R. ROSS (1994). «Inhibition of hypercholesterolemia-induced atherosclerosis in the nonhuman primate by probucol». J Clin Invest, núm. 94, pàg. 155-164 SHAH, P. K.; E. FALK; J. J. BADIMON; A. FERNÁNDEZ-ORTIZ; A. MAILHAC; G. VILLAREAL-LEVY; J. T. FALLON; J. RENGSTROM; V. FUSTER (1995). «Human monocyte-derived macrophages induce collagen breakdown in fibrous caps of atherosclerotic plaques: potential role of matrix-degrading metalloproteinases and implications for plaque rupture». Circulation, núm. 92, pàg. 1565-1569. SHI, Y.; A. FARD; A. GALEO; H. G. HUTCHINSON; P. VERMANI; G. R. DODGE; D. J. HALL; F. SHAHEEN; A. ZALEWSKY (1994). «Transcatheter delivery of c-myc antisense oligomers reduces neointimal formation in a porcine model of coronary artery balloon injury». Circulation, núm. 90, pàg. 944-951. SIMONS, M.; E. R. EDELMAN; J. L. DEKEYSER; R. LANGER; R. D. ROSENBERG (1992). «Antisense c-myb oligonucleotides inhibit intimal arterial smooth muscle cell accumulation in vivo». Nature, núm. 359, pàg. 67-70. SMALLEY, D. M.; J. H. C. LIN; M. L. CURTIS; Y. KOBARI; M. B. STEMERMAN; K. A. PRICHARD (1996). «Native LDL increases endothelial cell adhesiveness by inducing intercellular adhesion molecule-1». Arterioscler Thromb Vasc Biol, núm. 16, pàg. 585-590. SMYTH, S. S.; C. A. HILLERY; L. V. PARISE (1992). «Fibrinogen binding to purified platelet glycoprotein IIb-IIIa (integrin aIIbb3) is modulated by lipids». J Biol Chem, núm. 267, pàg. 15568-15577. SMYTH, S. S.; C. C. JONECKIS; L. V. PARISE (1993). «Regulation of vascular integrins». Blood, núm. 81, pàg. 2827-2843. TURITTO, V. T.; H. R. BAUMGARTNER (1987). A: Colman
R.; Hirsh, J.; Marder, V.; Salzman, E. [ed.] Hemostasis and Thrombosis, Basic Principles and Clinical Practice. 2a ed. New York: JB Lippincott Co. pàg. 555-71. VAN DEER GEER, P.; T. HUNTER (1994). «Receptor protein-tyrosine kinases and their signal transduction pathways». Annu Rev Cell Biol, núm. 10, pàg. 251337. VICENTE, V.; R. A. HOUGHTEN; Z. M. RUGGERI (1990). «Identification of a site in the a chain of platelet glycoprotein Ib that participates in von Willebrand factor binding». J Biol Chem, núm. 265, pàg. 274280. VIDAL, F.; C. COLOMÉ; J. MARTÍN-GONZÁLEZ; L. BADIMON (1998). «Atherogenic concentrations of native low-density lipoproteins down-regulate nitric-oxide-synthase mRNA and protein levels in endothelial cells». Eur J Biochem, núm. 252, pàg. 378-384. VON DEER LEYEN, H. E.; G. H. GIBBONS; R. MORISHITA; N. LEWIS; L. ZHANG; M. NAKAJIMA; Y. KANEDA; J. P. COOKE; V. DZA (1995). «Gene therapy inhibing neointimal vascular lesion: in vivo transfer of endothelial cell nitric oxide synthase gene». Proc Natl Acad Sci USA, núm. 92, pàg. 1137-1141. VORA, D. K.; Z. FANG; F. PARHAMI; A. FOGELMAN; M. TERRITO; J. BERLINER (1994). «P-selectin induction by mmLDL and its expression in human atherosclerotic lesons». Circulation, núm. 90, pàg. I-83. YLÄ-HERTTUALA, S.; B. A. LIPTON; M. E. ROSENFELD; T. SÄKIOJA; T. YOSIMURA; E. J. LEONARD; J. L. WITZTUM; D. STEINBERG (1991b). «Expression of monocyte chemottractant protein 1 in macrophagerich areas of human and rabbit atherosclerotic lesions». Proc Natl Acad Sci USA, núm. 88, pàg. 5252-5256. YLÄ-HERTTUALA, S.; M. E. ROSENFELD; S. PARTHASARATHY; E. SIGAL; T. SÄRKIOJA; J. L. WITZTUM; D. STEINBERG (1991a). «Gene expression in macrophage-rich human atherosclerotic lesions: 15-lipooxygenase and acetyl low density lipoprotein receptor messenger RNA colocalize with oxidation specific lipid-protein aducts». J Clin Invest, núm. 87, pàg. 1146-1152.
Patologia molecular (R. Bartrons, ed.) Treballs de la SCB. Vol. 49 (1999) 223-245
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA ANNA M. GÓMEZ-FOIX1 I CRISTINA FILLAT2 1
Departament de Bioquímica i Biologia Molecular. Universitat de Barcelona.
2
Departament de Genètica Molecular. Institut de Recerca Oncològica. IRO.
Adreces per a la correpondència: 1Martí i Franquès, 1. 08028-Barcelona. Tel. 93 402 12 09. Fax 93 402 12 19. 2Autovia de Castelldefels, km 2,7. 08907 L Hospitalet. Tel. 93 260 77 75. Fax 93 260 77 76. INTRODUCCIÓ El coneixement de les bases moleculars de les malalties ha obert la possibilitat de noves estratègies terapèutiques. La identificació de les proteïnes, l alteració o deficiència de les quals origina una determinada malaltia o bé l administració de les quals podria pal·liar els símptomes o el desenvolupament d aquesta malaltia, ha estat el fonament de la teràpia gènica. La transferència de gens té utilitat general per substituir l administració d una proteïna amb valor terapèutic per l administració del DNA que la codifica. D aquesta manera es pot aconseguir teòricament la generació in situ de la proteïna de manera perllongada, regulada i específica. Alternativament, es pot administrar DNA amb la finalitat de bloquejar l expressió d una determinada proteïna (tecnologia antisentit o ribozimes). El desenvolupament de la teràpia gènica suposa un treball d identificació i caracterització de gens d interès terapèutic. D altra banda, es
requereixen vehicles per introduir de manera eficient, específica i innòcua el DNA a cèl·lules de teixits, és a dir, vectors gènics. El primer dels objectius, l aïllament de gens d interès terapèutic, ha avançat considerablement en els darrers anys i continua progressant a bon ritme. A més, cal esperar que el projecte de seqüenciació del genoma humà ens permeti en un futur proper disposar de la informació corresponent als 50.000100.000 gens que es calcula que posseeix el genoma humà. Per contra, els avenços referents a vectors gènics són menys previsibles. No existeix en l actualitat un vector que reuneixi totes les qualitats necessàries per fer-lo idoni per a la majoria d aplicacions, ni tampoc sembla clara la solució que pugui resultar finalment reeixida. Un altre aspecte encara no resolt és el control de la integració del transgèn en els cromosomes de la cèl·lula receptora. Les aproximacions actuals de teràpia gènica suposen la introducció d una o diverses
224 A. M. GÓMEZ-FOIX I C. FILLAT
còpies del transgèn a la cèl·lula hoste i de vegades la integració d aquesta(es) còpies en el genoma cel·lular, la qual es realitza a l atzar. Seria desitjable poder introduir elements que dirigissin la integració específica del transgèn, però encara desconeixem els mecanismes que regulen aquest procés en eucariotes. MALALTIES POTENCIALMENT TRACTABLES PER TERÀPIA GÈNICA I TEIXITS DIANA La teràpia gènica es concebí inicialment per al tractament de malalties d origen genètic causades per deficiències en un únic gen. D entre aquestes malalties, de les quals se n han descrit més de cinc mil, algunes són bastant freqüents: anèmia perniciosa, fibrosi quística, distròfia muscular de Duchenne, talassèmia o fenilcetonúria; d altres són rares: malaltia de Lesch-Nyan o trastorns en el metabolisme de lípids i carbohidrats. Els gens involucrats en més de mil d aquestes malalties han estat ja identificats i clonats. La filosofia d aplicació de la teràpia gènica era clara: si una malaltia és causada per la deficiència en un determinat gen, es pot corregir mitjançant la restitució del gen funcional. La teràpia gènica podria, en teoria, proporcionar una solució definitiva per a aquestes malalties si s aconseguís afectar exclusivament les cèl·lules diana i s assolís una expressió adient i persistent. Tanmateix, aviat es va fer palès que a més de les malalties causades per la deficiència en un únic gen, la teràpia gènica té una aplicació molt àmplia i pot emprar-se per a malalties molt variades: cardiovasculars, càncer, desordres endocrins o infeccions víriques. De fet l origen poligènic o multifactorial no és un inconvenient per al disseny de teràpia gènica sempre que es demostri la possible utilitat terapèutica de la introducció d un
gen adient. De fet, en l elecció de les malalties diana cal considerar factors tan importants com l elevada morbiditat o mortalitat de la malaltia i l existència d una relació benefici/risc positiva. També és important el fet que les teràpies actuals siguin inadequades (Ledleyl et al., 1987; Macer, 1992). La teràpia gènica en humans es restringeix a la manipulació gènica de cèl·lules somàtiques. La modificació genètica de cèl·lules germinals, per qüestions ètiques (Danks, 1994), només s aplica a animals per a l obtenció d animals transgènics amb un enfocament molt diferent: creació de models animals o millora de la producció. Dins de la teràpia de cèl·lules somàtiques cal diferenciar la teràpia fetal. Aquesta teràpia s aplicaria a fetus que hagin estat identificats com a afectes en proves de diagnòstic prenatal i que haurien d ésser tractats en l úter en el període de desenvolupament. Aquesta aproximació està en fase d experimentació molt inicial en models animals. Molt més avançada es troba la teràpia gènica aplicada a individus adults de la qual existeixen nombrosos protocols clínics en curs. Pel que fa referència als tipus de teixits tractables mitjançant teràpia gènica, tots hi poden ésser susceptibles. Les característiques del teixit diana (replicació cel·lular, massa i localització) determinaran la via d administració o el vector que s utilizarà. També serà determinant el tipus de proteïna que es vol expressar, si és intracel·lular o és una proteïna sistèmica. En el primer cas, en general es pretendrà modificar el major nombre possible de cèl·lules diana; en l altre, la secreció de la proteïna des d unes poques cèl·lules pot ésser suficient. Podem distingir les estratègies per a intervencions de teràpia gènica en actuacions in vivo o ex vivo. La transferència de gens al teixit intacte o administració in vivo es pot realitzar in situ al teixit diana o via sistèmica. Aquest tipus d estratègia té una sèrie de particularitats
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 225
com el fet que no permet un procés de selecció de les cèl·lules que han adquirit el gen i que en general requereix afectar un gran nombre de cèl·lules. Quan l administració és sistèmica, el DNA administrat tindrà una biodisponibilitat limitada per una sèrie de barreres de teixit (membranes connectives, epiteli vascular, membrana hematoencefàlica), proteïnes inactivants (proteases-nucleases, proteïnes amb càrrega positiva que adsorbiran el DNA) i immunològiques (sistema del complement, resposta immune cel·lular i anticossos neutralitzants). Serà doncs necessari disposar d un vector que vehiculi una òptima biodisponibilitat i especificitat del DNA al teixit diana. L especificitat de teixit es podrà conferir alternativament utilizant una regió reguladora teixitespecífica de l expressió del transgèn. En el cas de l administració ex vivo, es tracta d aïllar in vitro les cèl·lules d un determinat
teixit i efectuar el procés de transferència gènica. Aquestes cèl·lules, que poden fins i tot sotmetre s a un procés de selecció, seran posteriorment reimplantades en l individu donant. En la pràctica, aquest sistema resulta idoni per a cèl·lules que tinguin capacitat de proliferació in vitro i que poden seleccionar-se per expressar establement el transgèn abans de ser reimplantades. Una alternativa a la teràpia gènica ex vivo consisteix en la utilització de cèl·lules alienes a l individu, habitualment línies cel·lulars, les quals han estat modificades genèticament per expressar de manera estable el transgèn. VECTORS DE TRANSFERÈNCIA GÈNICA Per aconseguir l expressió d un DNA forà en una cèl·lula diana caldrà vèncer una
VECTOR-TRANSGÈN
Capacitat de transport
TRANSFERÈNCIA
Direccionalitat de transferència
Alliberació DNA/ Transport a nucli Proteïnes vector víric
EXPRESSIÓ Localització transgèn Direccionalitat de transcripció FIGURA 1. Etapes en la transferència cel·lular de gens.
Proteïna transferida
226 A. M. GÓMEZ-FOIX I C. FILLAT
TAULA I: Característiques del vector idoni.
Capacitat de transport Eficiència transferència: relació vector/cèl·lula Integració Expressió sostinguda Transferència cèl·lules quiescents/replicatives Transferència in vivo Direccionalitat de transferència Direccionalitat de transcripció Partícules virus recombinants salvatges Expressió de proteïnes virals Oncogenicitat
sèrie de barreres (figura 1). En primer lloc el DNA o el vehicle hauran de ser capaços d interaccionar específicament amb la membrana cel·lular. Després d aquesta interacció el complex DNA-vector haurà d ésser internalitzat, procés que majoritàriament implica l entrada per vesícules d endocitosi i en una minoria dels casos la fusió amb la membrana. A continuació el DNA haurà de salvar la degradació lisosomal associada al procés endocític i traspassar la membrana nuclear. Un cop al nucli, el DNA podrà integrar-se o romandre episomal i així determinar la durada de l expressió (transitòria o estable). El vector tindrà un paper fonamental a determinar i optimitzar cadascuna d aquestes etapes. El vector idoni per a ésser utilitzat en teràpia gènica és una entitat teòrica inexistent però és el model cap al qual tendeixen els vectors actuals i futurs (Hodgson, 1995). El vector idoni reuniria les característiques recollides en la taula I. En els sistemes de transferència actuals podem diferenciar entre mètodes físics de transfecció i transducció vírica. Entre els mètodes fisicoquímics d aplicació en teràpia gènica cal destacar: els liposomes, els conjugats mol·leculars i el microbombardeig. Entre els vectors virals
1-1.000 kb > 10 Sí (direccional) /No Sí Sí/Sí Sí Sí Sí No No No
els més remarcables són els retrovirus, adenovirus, virus adenoassociats i virus herpes. Vectors retrovírics Els vectors retrovírics constitueixen un vehicle per introduir DNA a cèl·lules eucariotes i han estat els primers vectors utilitzats en els estudis de teràpia gènica. El 1981 es va descriure el primer vector i el 1990 es va iniciar el primer assaig clínic en pacients que presentaven una deficiència en l enzim adenosina desaminasa (Blase et. al., 1990). Ara com ara, aquests vectors continuen tenint una gran utilitat en clínica i s estan duent a terme nombrosos estudis d investigació bàsica dirigits a millorar-ne l eficàcia. Cicle de vida i construcció de vectors retrovírics Per tal de comprendre les característiques d aquests vectors cal conèixer el cicle vital dels retrovirus (Salmons et al., 1993). Els retrovirus són virus RNA. El procés d infecció d una cèl·lula necessita en primer lloc la interacció entre una proteïna de la co-
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 227
LTR Gen Terapèutic LTR
env
gag
pol
LTR Gen Terapèutic LTR
Proteïnes virus
RNA genòmic PARTÍCULA RETROVIRUS
CEL·LULA EMPAQUETADORA TRANSFECTADA FIGURA 2. Estratègia de preparació i propagació de vectors retrovírics.
berta del virus i una proteïna de la membrana cel·lular que actua com a receptor. Com a conseqüència, es produeix la internalització de la partícula viral i l alliberament del genoma, l RNA. Aquest RNA, mitjançant la transcriptasa reversa, és retrotranscrit en el citoplasma i així s obté un DNA còpia, el cDNA, que és traslladat al nucli on s integra en el genoma de la cèl·lula hoste i es manté així de forma estable. Aquest DNA viral un cop integrat es coneix com a provirus i s expressa com un gen més de la cèl·lula i utilitza tota la maquinària de transcripció i traducció de la pròpia cèl·lula. Aquest provirus consta de dues regions LTR (long terminal repeats), que defineixen els extrems del provirus i que contenen seqüències reguladores de l expressió dels gens virals: zona promotora, enhancers, elements repressors i senyals de poliadenilació. Entre els dos LTR se situen els gens virals, gag, pol i env que codifiquen proteïnes estructurals del virus.
Com a resultat de la interacció entre una de les proteïnes gag i el senyal d encapsidació es produeix l empaquetament de les partícules víriques i l alliberament de noves partícules infectives. El vector retrovíric s obté després de substituir part del genoma viral, els gens gag, pol i env, pel DNA d interès. Aquest vector contindrà, per tant, els LTR virals, els senyals d encapsidació i el gen d interès. Els gens gag, pol i env poden ser proporcionats en trans. Això ha permès el desenvolupament de les denominades línies cel·lulars empaquetadores (Markowitz et al., 1988; Markowitz et al., 1988). Aquestes són cèl·lules a les quals s han transferit de forma estable els gens gag, pol i env, però que no contenen les seqüències necessàries per a l encapsidació del virus. El sistema que permet obtenir retrovirus recombinants consisteix en dos components: d una banda, el vector retrovíric que
228 A. M. GÓMEZ-FOIX I C. FILLAT
conté el gen d interès, i d altra banda les línies cel·lulars empaquetadores (figura 2). Només quan els dos components del sistema, és a dir, el vector retrovíric i les cèl·lules empaquetadores, es posin en contacte, serà quan es produiran els retrovirus recombinants. Per tal que això es doni, cal transfectar el vector retrovíric que conté el gen terapèutic a la línia cel·lular empaquetadora. En conseqüència en el medi extracel·lular s acumularan les partícules virals. Aquests retrovirus recombinants seran capaços de transduir les cèl·lules diana i aconseguir així que aquestes cèl·lules continguin i expressin el gen d interès. Sovint els vectors retrovírics contenen dos gens heteròlegs: el gen marcador que confereix avantatge selectiu a la cèl·lula transduïda i el gen terapèutic. Ambdós gens poden ser expressats sota el control del mateix promotor, aprofitant el mecanisme de splicing del propi retrovirus, o bé sota dos promotors diferents, essent generalment un d ells el propi LTR viral (Levine et al., 1991 i Byun et al., 1996). Estratègies de transferència gènica utilitzant vectors retrovírics La via d administració més comuna per a aquests tipus de virus és la que s ha denominat ex vivo i consisteix en aïllar les cèl·lules diana del pacient, cultivar-les in vitro en presència del vector retrovíric que conté el gen terapèutic i finalment administrar al pacient les cèl·lules corregides. Aquesta estratègia s està utilitzant molt per transduir cèl·lules hemopoètiques (Bordignon et al., 1995; Fillat et al., 1996). S ha utilitzat també per modificar altres tipus de cèl·lules com ara cèl·lules hepàtiques (Grompe et al., 1992) i fibroblasts (Levy-Yeyati et al., 1995) entre d altres. L estratègia alternativa és la que con-
templa l administració dels retrovirus recombinants directament in vivo. Com que els títols que s obtenen de retrovirus no són molt alts, aquesta via generalment resulta poc eficient, si bé actualment molts esforços s encaminen a desenvolupar mètodes que permetin concentrar el nombre de partícules infectives/ml. Com a sistema alternatiu, i d aplicació en determinats càncers que desenvolupen tumors sòlids, resulta molt més eficient l administració in situ de les cèl·lules productores dels retrovirus recombinants (Wei et al., 1995; Tamiya et al., 1995). Característiques dels vectors retrovírics com a vectors de transferència. Avantatges i inconvenients Els retrovirus presenten un conjunt de característiques que en determinen l ús com a vectors de transferència. Els vectors retrovírics disposen d una capacitat per a la clonació de l insert que pot arribar a tenir fins a 8 kb com a màxim, la qual cosa limita el tipus de fragment que podran vehicular. Una altra de les particularitats dels retrovirus es basa en el fet que la transducció de les cèl·lules diana és mitjançada per receptors (Weiss et al., 1995). Aquest pas té lloc durant la primera etapa del procés d infecció d una cèl·lula i es caracteritza per la unió de la proteïna de la coberta del retrovirus (proteïna env) a un receptor específic situat en la membrana de la cèl·lula diana. Cada tipus de retrovirus reconeix un receptor determinat. Els retrovirus més utilitzats són els que es basen en el virus de la leucèmia murina i aquests es divideixen en dos tipus: els retrovirus ecotròpics, que només infecten cèl·lules murines i utilitzen com a receptor un transportador d aminoàcids bàsics (Kim et al., 1991), i els retrovirus amfotròpics, que poden infectar cèl·lules tant hu-
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 229
manes com murines i que utilitzen com a receptor un transportador de fosfats (Miller et al., 1994). Segons si les cèl·lules diana presenten o no aquests receptors i segons el nombre de receptors dels quals disposen, aquests retrovirus podran modificar més o menys eficientment les cèl·lules. Modificar el tropisme d aquests retrovirus pot interessar tant per afavorir l eficiència de transducció com per aconseguir una major especificitat de transducció . Una de les estratègies desenvolupades per modificar el tropisme dels retrovirus es basa en la substitució total de la proteïna de la coberta env del virus original per una altra proteïna env que procedeixi d un virus diferent i que posseeixi unes altres característiques pel que fa al mecanisme d entrada a la cèl·lula diana; els virus així generats reben el nom de retrovirus pseudotipats. Un exemple concret és el que es basa en la substitució de la proteïna de la coberta del virus originari, el de la leucèmia murina, per la glucoproteïna G del virus de l estomatitis vesicular humana. Mentre que el virus originari només és capaç de modificar cèl·lules que expressin el receptor requerit, el nou virus generat podrà modificar un ampli espectre de cèl·lules, ja que no reconeix un receptor específic sinó un fosfolípid de membrana present en molts tipus cel·lulars. Aquests retrovirus modificats, a més de presentar un ampli espectre d infecció, quan se sotmeten a un procés de concentració aconsegueixen obtenir títols de fins a 109 partícules infectives/ml (Burns et al., 1993). Aquests títols són molt més elevats que els títols obtinguts amb el virus de la leucèmia murina, que en el millor dels casos poden arribar a ser de 107 partícules infectives/ml. Aquesta estratègia aconsegueix millorar l eficiència en el procés de transducció de les cèl·lules diana. Una estratègia encaminada a modificar l especificitat d infecció dels retrovirus és la
que introdueix elements pont entre la proteïna env del retrovirus i la superfície de la cèl·lula. Aquests elements pont permeten que el retrovirus reconegui altres receptors que poden ser més específics del tipus cel·lular. Aquests elements pont poden ser diversos; un exemple seria el que utilitza l acoblament de lligands químics com és la unió de molècules de lactosa per tal d aconseguir transduir els hepatòcits a través del receptor de la galactosa (Neda et al., 1991). Una altra estratègia dirigida a modificar el tropisme dels retrovirus és la que desenvolupa sistemes basats en la modificació de la capacitat d unió de la proteïna env de la coberta del virus. Aquestes modificacions inclouen la introducció de nous dominis d unió en la regió N-terminal de la proteïna (Somia et al., 1995), la substitució dels fragments naturals d unió al receptor per d altres amb una especificitat diferent (Kassahara et al., 1994) o bé petites modificacions en el domini natural d unió al receptor (Cosset et al., 1996). Si bé aquestes estratègies permeten la unió específica del virus amb el receptor, s ha observat que la posterior translocació de les càpsides virals al citoplasma és molt ineficient, de manera que la transducció s esdevé en uns nivells baixos. El desenvolupament de mètodes eficients i específics d infecció mitjançada per retrovirus és un dels reptes principals que aquests vectors de transferència plantegen per al seu millor ús en teràpia gènica. Una altra de les particularitats dels vectors retrovírics més utilitzats, els derivats del virus de la leucèmia murina, és que les cèl·lules susceptibles de ser modificades han d estar en divisió per tal que el DNA terapèutic accedeixi al nucli de la cèl·lula. Aquest fet representa una limitació important en l ús d aquests vectors, ja que exclou la modificació de cèl·lules quiescents. D altra banda, però, un cop al nucli, el transgèn s integra de manera estable en el genoma de
230 A. M. GÓMEZ-FOIX I C. FILLAT
la cèl·lula hoste, la qual queda així permanentment modificada (Miller et al., 1990). La integració del transgèn en el genoma de la cèl·lula representa un avantatge important sobretot quan es tracta d actuar en malalties hereditàries i alteracions cròniques, però també existeixen uns riscs potencials com possibles alteracions degudes a una sobreexpressió crònica del producte o bé la possible introducció de canvis mutacionals com a resultat de l efecte d inserció que es produiria en integrar-se el transgèn de forma aleatòria en el genoma de la cèl·lula hoste. (ex.: disrupció d un gen supressor de tumor o activació d un oncogen). Lentivirus El desenvolupament dels lentivirus com a vectors de transferència ha sorgit recentment i per tant existeixen pocs estudis que permetin valorar àmpliament l eficiència d aquest sistema. Els lentivirus són un tipus de retrovirus que presenten la capacitat d integrar-se de manera estable en el genoma de la cèl·lula hoste tant en cèl·lules en proliferació com en cèl·lules no proliferatives. Això és perquè aquests virus expressen unes proteïnes que són capaces d interaccionar amb la maquinària d import nuclear i mitjançar així el transport a nucli (Naldini et al., 1996). Aquesta és una propietat que els fa molt atractius, ja que una de les limitacions principals que presenten els vectors retrovírics derivats del virus de la leucèmia murina (MLV) és el requeriment que les cèl·lules per ser modificades de manera estable han d estar en divisió. Els primers vectors lentivírics desenvolupats es basen en el virus de la immunodeficiència humana (VIH) i s ha pogut demostrar en experiments in vivo que transdueixen de manera eficient cèl·lules hepàtiques, musculars (Kafri et al., 1997) i neuronals (Naldini et al.,
1996). En canvi, en investigacions realitzades en cèl·lules totalment diferenciades de l epiteli pulmonar s ha detectat un bloqueig en la transferència, probablement al nivell d entrada del virus a la cèl·lula (Goldman et al., 1997). El desenvolupament de vectors basats en el virus VIH presenta consideracions importants de seguretat biològica. La utilització de lentivirus d origen no primat com el feline immunodeficiency virus (FIV) comença a ser estudiada, si bé cal realitzar diverses modificacions per tal d incrementar l eficiència de la transferència per causa del seu reduït tropisme (Peoschla et al., 1998). Vectors adenovirals Els adenovirus es van aïllar per primera vegada el 1953 a partir d adenoides humans en la recerca dels agents causals d un refredat comú. S han descrit un total de quaranta-un serotipus, la majoria clínicament innocus. Els més estudiats són els serotips 2 i 5, els quals estan totalment seqüenciats. La utilització dels adenovirus com a vectors de transferència gènica és recent; les primeres experiències descrites són del període 19911993 (Berkner et al., 1988; Becker et al., 1994). Els vectors adenovírics, o adenovirus recombinants, són virus deficients, als quals s han delecionat regions del genoma indispensables per a llur replicació. Estructura i cicle lític La partícula de l adenovirus té simetria icosaèdrica, i té un diàmetre de 70 nm. La coberta proteica està constituïda per una molècula de 30 nm de llarg formada per tres polipèptids idèntics que es projecta des de la superfície del virus i es troba en cadascun dels dotze vèrtexs. Aquest complex anomenat pentó està constituït per una proteïna, la
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 231
base del pentó, que forma una cavitat on s inserta l extrem N-terminal de la fibra. L extrem C-terminal de la fibra és el domini d interacció amb les cèl·lules hostes. El seu genoma (pes molecular de 24 x106 dàltons) està constituït per un DNA de doble cadena de 36 kb, amb una capacitat codificadora per a vint proteïnes, i que uneix covalentment a cada extrem una proteïna de 55 kDa. De manera arbitrària, el genoma de l adenovirus es divideix en cent unitats de mapa (mu), cadascuna de les quals correspon a 360 bp. El primer esdeveniment que es dóna en la infecció viral és el reconeixement específic de la cèl·lula diana amb un receptor específic a la superfície cel·lular. Recentment s ha identificat una proteïna anomenada CAR (receptor dels adenovirus i virus Coxsackie) com a responsable de la interacció específica amb la proteïna de la fibra adenovírica (Bergelson et al., 1997). Després d haver-se fixat a la superfície cel·lular, el virus s introdueix a la cèl·lula per endocitosi i en aquest procés interaccionen la base del pentó i les integrines cel·lulars (Wickham et al., 1995). Un cop internalitzada la partícula vírica i gràcies a la capacitat endocitolítica de la base del pentó en la càpsida (Pastan et al., 1986), pot fer arribar el seu genoma íntegre al nucli de la cèl·lula hoste. El genoma de l adenovirus no s integra en els cromosomes cel·lulars, sinó que roman extracromosòmic. Poc temps després de l arribada al nucli (hores) s inicia l expressió dels gens virals, en la qual es diferencien una etapa primerenca (abans de la replicació), en què s expressen gens de proteïnes reguladores de la transcripció i relacionades amb el control de la replicació del virus, i una etapa tardana, en què s expressen els gens de les proteïnes estructurals de la càpsida. Al final del cicle lític, aproximadament dos dies després de la infecció, s han produït de mil a cinc mil partícules víriques per cèl·lula.
Característiques dels adenovirus com a vectors de transferència gènica i estratègies per a la preparació d adenovirus recombinants Els adenovirus que s utilitzen com a vectors de clonatge i expressió són virus delecionats; els primers virus recombinants preparats (anomenats de primera generació) estan delecionats en la regió primerenca o early E1 (essencial per a la replicació). La deleció té una doble finalitat: d una banda converteix els adenovirus en vectors incapaços de replicar-se, i d altra banda proporciona cabuda al gen forà; la longitud màxima de genoma que es pot empaquetar és de 38 kb (106 unitats de mapa). Posteriorment, s han preparat altres virus recombinants en què s han delecionat parts addicionals dels genomes i que, en conseqüència, tenen més capacitat de transport de gens forans i una reduïda expressió de proteïnes virals (Armentano et al., 1995; Yeh et al., 1996). Així doncs, els adenovirus vectors són capaços d infectar cèl·lules permissives, en les quals es produirà l expressió del genoma viral i els gens forans que portin insertats, però on no tindrà lloc la replicació. Per aconseguir la propagació del virus s utilitzen línies cel·lulars en les quals s ha insertat la regió E1, que expressen. La més utilitzada és la línia de cèl·lules epitelials de ronyó 293. En aquestes cèl·lules es durà a terme el cicle lític, i en el medi de cultiu es trobaran els adenovirus a títols d entre 108 i 1010 pfu/ml (pfu = unitats formadores de plaques). La introducció del gen forà en el genoma adenovíric es pot realitzar fonamentalment mitjançant dues aproximacions. Una d elles es basa en el lligament de fragments de DNA víric i el gen d interès, i la posterior transfecció de les cèl·lules propagadores (293) amb la molècula recombinant. Aquesta aproximació presenta la dificultat d haver de manipular el gran genoma viral (36 kb) i l inconvenient que es produeixen algu-
232 A. M. GÓMEZ-FOIX I C. FILLAT
Transgen
0
1.3
9.3 17
0
Insert a 3.7 pBRX
100 u.m. Genoma viral
Cèl·lula 293
E1 0
17
Recombinació
Adenovirus recombinants
DIANA
Expressió del transgen i gens virals residuals FIGURA 3. Estratègia de preparació i amplificació d adenovirus recombinants E1-deficients.
nes partícules de virus no recombinants per la presència de petites quantitats de DNA víric no trencat, altament infectiu. Una segona aproximació, habitualment utilitzada, es basa en la cotransfecció de les cèl·lules permissives amb dos plasmidis que contenen fragments genòmics de l adenovirus superposables; un d aquests plasmidis inclou, a més, el gen forà (figura 3). Aquests plasmidis sofriran recombinació homòloga in vivo, la qual cosa generarà partícules infectives d adenovirus amb el genoma recombinant deficient (Berkner, 1988; Becker et al., 1994). Avantatges i inconvenients dels adenovirus com a vectors de DNA en teràpia gènica Un primer aspecte positiu dels vectors adenovírics és la seguretat biològica dels adenovirus. Existeix l antecedent que determinats adenovirus intactes han estat àmpliament emprats en l obtenció de vacunes.
A més, en cap cas s han relacionat els adenovirus amb la generació de tumors en humans. Un altre avantatge a destacar, i que els fa superiors als retrovirus en aquest camp d aplicació, és la possibilitat d obtenir títols molt elevats de virus (de fins a 1010 pfu/ ml), els quals poden ésser encara incrementats, mitjançant concentració per mètodes físics, fins a 1012 pfu/ml o més. La capacitat dels adenovirus per infectar un gran ventall de diferents tipus de cèl·lules eucariotes representa un avantatge addicional; fonamentalment tenint en compte que els humans són els hostes naturals d aquests virus. Han estat infectats amb èxit amb vectors adenovírics: hepatòcits (Gómez-Foix et al., 1992), cèl·lules beta pancreàtiques (Becker et al., 1994), miòcits (Baqué et al., 1994), cèl·lules del sistema nerviós (LaSalle et al., 1993), cèl·lules epitelials (epiteli bronquial) (Lemarchand et al., 1992), entre d altres, i d espècies diferents. Els adenovi-
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 233
rus, a més, no tenen un requeriment especial per a cèl·lules quiescents o en replicació. Tanmateix, i pel fet que el seu genoma no s integra en el de la cèl·lula hoste, l expressió del virus resulta transitòria en cèl·lules en divisió, mentre que es manté estable, in vitro, en cèl·lules no replicatives. Un altre fet destacable dels adenovirus és que l eficiència de transducció en molts sistemes cel·lulars assoleix valors propers al 100%, eficiència no aconseguida amb cap altre sistema de transferència. Un dels inconvenients dels adenovirus com a vectors és que el disseny i construcció dels vectors adenovírics, per recombinació homòloga, és més complex que, per exemple, el cas dels retrovirus. Una altra limitació del vectors adenovírics més usuals és la restringida capacitat per acceptar seqüències de DNA forà d entre 5-7,5 kb, segons el tipus de vector. Finalment, el principal inconvenient dels adenovirus com a vectors de transferència génica in vivo és la resposta immunitària que generen. Les cèl·lules transduïdes amb adenovirus donen lloc a una resposta inflamatòria, la generació de limfòcits T citotòxics i la destrucció de les cèl·lules modificades. Això causa la desaparició de l expressió del transgèn en un temps relativament curt (setmanes). Aquest fet es relaciona amb l expressió en la cèl·lula de proteïnes víriques que serien altament immunogèniques. En aquest sentit, les noves generacions de virus incorporen delecions més extenses del genoma en un intent de minimitzar l expressió de proteïnes víriques, per tal de disminuir la resposta immunològica. Vectors adenoassociats Els virus adenoassociats (AAV) són virus de DNA de la família dels parvovirus que no han estat implicats com a agents causals de
cap malaltia. El serotipus 2 infecta de manera natural cèl·lules de l epiteli pulmonar en humans, i en cultiu mostra un ampli tropisme. Els AAV presenten unes característiques potencials altament interessants per a la transferència gènica: la infecció de cèl·lules per part de virus salvatges condueix a la integració del genoma viral de manera estable en un lloc específic del cromosoma 19 i no es restringeix a cap moment del cicle cel·lular. Donades aquestes característiques, emergiren com una alternativa atractiva a la dels vectors retrovírics, la inserció dels quals es produeix de forma aleatòria en el genoma, i només en cèl·lules replicatives. Nogensmenys, els vectors recombinants adenoassociats dels quals es disposa en l actualitat semblen haver perdut la propietat d integració específica i en l actualitat s està estudiant quins són els elements responsables d aquest efecte (Samulski et al., 1991). Estructura i cicle de vida El virus és una partícula icosaèdrica proteica altament resistent a tractaments químics o físics que inactiven altres virus. El genoma és una cadena senzilla linear d aproximadament 4,68 kb en la qual es distingeixen tres regions. Unes seqüències repetides i invertides de 145 nucleòtids en els extrems o ITR (inverted terminal repeat), on s inclouen l origen de replicació i el senyal d empaquetament i integració, i que són les úniques regions indispensables en cis per dur a terme els esmentats processos. Entre els dos ITR es troben els gens Rep i Cap, que codifiquen proteïnes necessàries per a la replicació i encapsidació del virus. La regió Rep conté dos marcs oberts de lectura que s expressen sota els promotors p5 i p9 i que generen les proteïnes Rep (Rep 78, Rep 68, Rep 52 i Rep 40). Aquestes proteïnes estan involucrades en la regulació de la replicació viral, en el control
234 A. M. GÓMEZ-FOIX I C. FILLAT
de l expressió de les proteïnes de la càpsida i en la integració específica en el cromosoma cel·lular. La regió Cap codifica les tres proteïnes de la càpsida, VP-1, VP-2 i VP-3, que es transcriuen des del promotor p40 (Lebrowski et al., 1988; Rolling et al., 1995). La infecció amb virus adenoassociats dóna lloc a un cicle de vida latent. La partícula de virus s uneix a un receptor encara no identificat. La partícula es transporta al nucli on perd la càpsida. Els ITR formen unes estructures en forma de T per complementarietat de seqüència, que constitueixen el lloc d inici de la síntesi de DNA i de formació de la molècula bicatenària que s integrarà en els cromosomes cel·lulars en forma de provirus. La integració del virus salvatge es dóna en un lloc específic del cromosoma 19. Quan es produeix la coinfecció o superinfecció amb un virus auxiliar (adenovirus, herpesvirus o vaccí), el virus adenoassociat realitza un cicle de vida lític. Aquest virus implica també el rescat del provirus insertat i comprèn l activació de l expressió de la regió Rep de l AAV, la replicació del genoma viral i l empaquetament de les partícules en càpsides. Construcció de vectors AAV En els vectors adenoassociats se substitueixen els gens Rep i Cap pel gen terapèutic que quedarà comprès entre els ITR. Per tal d obtenir partícules infectives i en les primeres preparacions es duia a terme la cotransfecció del vector recombinant AAV (que conté el gen terapèutic) conjuntament amb els gens Rep i Cap a la línia cel·lular 293 que prèviament ha estat infectada amb un adenovirus. Ara es disposa de línies derivades de les cèl·lules 293 productores, generades per inserció estable dels gens Rep i Cap (Clark et al., 1995). A partir d aquestes línies és possible preparar línies cel·lulars que portin integrat
establement el vector AAV recombinant. La generació de partícules del virus s indueix per infecció d aquestes línies amb adenovirus. Els vectors recombinants s alliberen per la lisi i mort de les cèl·lules que el produeixen. Aquests vectors són posteriorment purificats, sotmesos a un procés de concentració i ja estan preparats per al seu ús com a vectors de transducció (Flotte et al., 1995). Característiques dels AAV. Avantatges i inconvenients Es tracta d un virus no patogènic, ja que l exposició al virus no s ha associat, fins ara, a cap malaltia. Un avantatge d aquests vectors consisteix en el fet que són capaços d infectar cèl·lules i integrar el DNA situat entre els dos ITR independentment de la fase del cicle cel·lular (Podsakoff et al., 1994), si bé l eficiència d infecció és molt més alta quan les cèl·lules diana s estan replicant (Russell et al., 1994). Pel que fa a les limitacions, aquestes són diverses; d una banda, la baixa eficiència d infecció en comparació amb retrovirus o adenovirus. D altra, les limitacions de la mida del DNA que pot ésser empaquetat; com que el genoma de l AAV és petit, la mida màxima del transgèn que es pot vehicular es de 5 kb. Finalment, els títols aconseguits amb els mètodes de preparació descrits són baixos, prop de 106 partícules/ml. Virus derivats d Herpes simplex Els virus Herpes simplex HSV-1 i HSV-2 causen de manera natural infeccions de les cèl·lules epitelials humanes que cursen amb un cicle lític. Durant la infecció el virus estableix una infecció latent de les neurones que innerven el lloc de la lesió, per causa del manteniment del seu genoma com un element extracromosòmic en un estat quiescent, i des
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 235
d allà actuen com a reservori i infecten de manera recurrent les cèl·lules epitelials.
després trencades i empaquetades. L encapsidació té lloc al nucli de la cèl·lula.
Estructura
Vectors
La partícula vírica està formada per una coberta que inclou glicoproteïnes i rodeja una càpsida proteica icosaèdrica, separada del genoma per una capa de proteïnes anomenada tegument. El genoma és una doble cadena de DNA de 152 kb que conté almenys vuitanta gens. Aproximadament la meitat dels gens són essencials per a la replicació viral i els altres són dispensables. Per tant tenen una gran capacitat per acceptar DNA. El genoma consta de dues regions úniques (llarga i curta) flanquejades per seqüències repetides. Hi ha dos orígens de replicació i tres còpies de la seqüència «a» que mitjança el trencament i empaquetament del DNA víric (Fink et al., 1997).
S han descrit dos tipus de vectors. Els vectors genòmics i els amplicons. La construcció de vectors genòmics requereix la deleció de regions relacionades amb la replicació i la patogènia, i la utilització del promotor víric actiu en la latència per dirigir l expressió del transgèn. Aquests vectors expressen proteïnes víriques i tenen l inconvenient d una molt alta citotoxicitat (Marconi et al., 1996). Una alternativa consisteix a utilitzar únicament les seqüències d origen de replicació i d empaquetament: són els amplicons. Aquests vectors es varen desenvolupar en observar que quan s infecten cèl·lules a una elevada multiplicitat d infecció es formen virus defectius, el genoma dels quals, si bé tenia una longitud de 150 kb, estava format per còpies unides cap a cua d una unitat d aproximadament 3 kb. Les regions de DNA presents en aquests concatàmers contenien les regions essencials en cis per replicar i empaquetar el DNA: l ori-s o origen de replicació del DNA viral i la regió «a» (senyal de trencament dels concatàmers i d empaquetament). S han construït plasmidis bacterians que inclouen aquesta unitat on es pot insertar el gen forà expressat des d un promotor propi viral (lacZ + polyA) o un promotor regulable. Aquest genoma es replica i s encapsida amb l ajut de cèl·lules empaquetadores que expressen el gen IE3 de la regió early i el virus auxiliar (virus herpes defectius en el gen IE3) (DeLuca et al., 1985). Es produeixen per tant partícules víriques que empaqueten el virus auxiliar defectiu i el virus recombinant. Els vectors recombinants estan formats per concatàmers que inclouen ele-
Cicle de vida Aquest virus infecta les cèl·lules per interacció amb un receptor i la coberta es fusiona amb la membrana cel·lular, la nucleocàpsida entra a la cèl·lula i es mou cap al nucli on allibera el DNA viral, el qual roman episòmic en forma circular. En el cicle de vida latent, la transcripció és limitada i només es formen uns quants transcrits anomenats transcrits associats a la latència o LAT RNA, que no pertorben la cèl·lula hoste. En el cicle lític es distingeixen dues etapes de transcripció: la early (abans de la replicació) i la late. Les proteïnes expressades en la època early tenen a veure amb factors de transcripció, la DNA polimerasa viral i la timidina quinasa. Les proteïnes late són proteïnes estructurals de la càpsida. El genoma es replica per un mecanisme de rodet on es forma un concatàmer d unitats de genoma que són
236 A. M. GÓMEZ-FOIX I C. FILLAT
ments vírics i el gen forà fins a mides de 150 kb. S ha demostrat que aquest procés és eficient per a transgens de fins a 15 kb. En rondes successives d infecció, el virus recombinant creix amb mes eficiència que l auxiliar per la disposició del lloc de replicació (ori), el qual fa innecessari un procés de selecció.
Aquests virus presenten un ampli tropisme i una particular afinitat per les cèl·lules neuronals. Se n obtenen títols de l ordre de 107 partícules/ml. Els inconvenients inclouen una eficiència d infecció relativament baixa.
liposomes. En aquest sentit s estan desenvolupant estratègies que plantegen la coadministració dels liposomes juntament amb proteïnes amb capacitat endocitolítica o drogues que alteren la funció lisosomal (Baru et al., 1995). La distribució in vivo dels liposomes depèn de la composició lipídica i mida de la partícula (Baru et al., 1995; Zhu et al., 1993; Gabizon et al., 1988; Thierry et al., 1995). Aquests factors es poden modificar per aconseguir un grau de transferència més específic. Una altra via que permet conferir direccionalitat en l adsorció cel·lular de les vesícules és l addició de lligands (com ara de receptors o anticossos) a la superfície dels liposomes (Heath 1987; Huang et al., 1987).
Transferència mitjançada per liposomes
Avantatges i inconvenients
Els liposomes són vesícules de lípids amfipàtics que vehiculen l entrada de DNA a cèl·lules eucariotes. El tipus de complex DNA-liposomes pot ésser de dos tipus: 1) El DNA es transporta encapsidat a l interior de la vesícula lipídica; aquest és el cas de vesícules formades per lípids aniònics. 2) El DNA, com a molècula carregada negativament, s acomplexa a vesícules preformades de liposomes catiònics (Felgner et al., 1989; Legendre et al., 1992). El mecanisme de transferència a la cèl·lula es basa en l adsorció del complex liposoma-DNA sobre la superfície cel·lular, procés altament eficient pels liposomes catiònics, i posterior entrada principalment per endocitosi i, en una petita fracció, per fusió amb la membrana cel·lular. En la vesícula d endocitosi el DNA entrarà en contacte amb els lisosomes i per tant serà majoritàriament degradat. Es calcula que només una de cada mil molècules de les que entren a la cèl·lula arribaran a expressar-se. Aquesta és la principal limitació de l eficiència de transferència mitjançada per
La lipofecció és un mètode relativament eficient i adaptable, si bé l eficiència és clarament inferior a la dels mètodes vírics i variable en funció del tipus de cèl·lula diana. La transferència és principalment transitòria, ja que la integració és molt ineficient. La lipofecció presenta importants avantatges respecte als vectors vírics pel que fa a la no limitació de la mida del transgèn que transporta o a la seguretat biològica. També cal destacar que el procés de preparació del complex DNA amb liposomes catiònics resulta extremadament senzill i ràpid. D altra banda, els liposomes ofereixen un gran potencial respecte a la possibilitat de direccionalitat de la transferència mitjançant manipulació de la composició de la vesícula.
Avantatges i inconvenients
Transferència de DNA mitjançada per receptor Aquesta estratègia es fonamenta en acomplexar el DNA amb proteïnes (lligands
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 237
de receptors o anticossos) capaces d interaccionar amb receptors cel·lulars i ser internalitzades per endocitosi a la cèl·lula diana (Wu et al., 1987). A més d aquesta funció, el lligand proteic ha de complir altres requisits com són: ésser capaç d interaccionar espontàniament amb el DNA que ha de vehicular i arribar amb una eficiència acceptable al nucli de la cèl·lula. Per aixó se sintetitzen complexos moleculars o proteïnes híbrides que consten de: 1) un domini d unió específica a un receptor cel·lular; 2) un domini d unió al DNA, sigui un policatió com la polilisina o un domini proteic capaç de lligar-se amb afinitat al DNA com el present en activadors transcripcionals (Fominaya et al., 1996), i 3) un domini endocitolític, capaç de desestabilitzar els lisosomes i evitar la degradació del DNA. Aquest complex s unirà posteriorment al DNA per interacció espontània deguda a la seva càrrega negativa o afinitat. Les construccions més estudiades han estat la mitjançada per asialoglicoproteïnes, les quals són reconegudes específicament per un receptor hepàtic (Wilson et al., 1992) i els complexos amb la transferrina de caràcter ubic (Zenke et al., 1990). En últim terme, si bé la tècnica presenta clars avantatges com la direccionalitat i la seguretat biològica, presenta serioses limitacions pel que fa a la seva eficàcia: d una banda l eficiència en la introducció del DNA és baixa per causa de la degradació per acció dels enzims lisosomals en el seu camí cap al nucli, i d altra banda la inestabilitat del DNA, que no arriba a integrar-se en el nucli cel·lular i que fa que l expressió sigui transitòria. Microbombardeig Es basa en l acceleració a grans velocitats (cap a 400 m/s) de partícules que inclouen el DNA, que impacten i penetren en la cèl·lula.
Algunes de les partícules arribaran directament al nucli on s alliberarà el DNA. En el mètode convencional s empren micropartícules esfèriques de tungstè, que han estat recobertes amb el DNA. Les micropartícules es posen enfront del cilindre de niló com una suspensió aquosa i es projecten mitjançant corrent d heli (o descàrrega elèctrica) sobre el teixit (Klein et al., 1987). S ha demostrat l efectivitat d utilitzar aquest sistema en la transferència de gens a diferents tipus cel·lulars (Williams et al., 1991; FitzpatrickMcElligott et al., 1992; Jiao et al.,1993). Avantatges i incovenients L eficiència de transferència és comparable a l electroporació o a la lipofecció. Aquest sistema presenta l avantatge de la rapidesa; cal tenir present que el procés de transferència té lloc en menys d un minut. Una de les principals limitacions és l accessibilitat de la «pistola de DNA» al teixit diana i també la delimitació de l àrea afectada, definida pel diàmetre de sortida del dispositiu. Un altre aspecte limitador és la facilitat del DNA per abandonar la micropartícula transportadora. S han fet modificacions d aquest mètode en les quals eviten unir el DNA a micropartícules i el mantenen en solució. En aquest cas, el DNA està vehiculat per gotes en suspensió que s acceleren en un corrent d aire i que contenen tant el DNA com els microprojectils. Un cop s arriba a la cèl·lula, les micropartícules creen forats a la membrana pels quals penetra el DNA, que es mou de manera independent. Finalment, un inconvenient del mètode és que causa un cert grau de lesió cel·lular deguda al bombardeig amb les micropartícules. Cal esperar que futures modificacions i optimitzacions del sistema permetran utilitzar aquesta estratègia, si més no en algunes de les aproximacions de teràpia gènica.
238 A. M. GÓMEZ-FOIX I C. FILLAT
PRODUCCIÓ DE PROTEÏNES SISTÈMIQUES La producció de proteïnes circulants mitjançant transferència o enginyeria genètica és un procés complex, ja que la quantitat de la proteïna produïda, la regulació de la secreció i la biodistribució resulten crítiques. Una producció insuficient de la proteïna podria no tenir un impacte suficient per revertir la malaltia; per contra, l excés podria resultar perniciós. Les primeres aproximacions que s han dut a terme les podem diferenciar en: Aproximacions ex vivo Un dels millors teixits candidats per a aquest tipus d aproximació són les cèl·lules hemopoètiques, ja que són fàcils d obtenir, de modificar genèticament amb vectors retrovírics, de seleccionar i de reimplantar. Les diferents poblacions cel·lulars circulen per tot l organisme i poden difondre fàcilment el producte del transgèn. Tanmateix s ha demostrat que el transgèn introduït és inactivat amb freqüència durant els complexos processos de diferenciació (Challita et al., 1994). Una alternativa és utilitzar cultius primaris de fibroblasts obtinguts a partir de biòpsies de pell, modificar-los genèticament i reimplantar-los en organoides (Moullier et al., 1993). També les cèl·lules endotelials resulten particularment atractives per la seva accessibilitat i el fet que alliberen els productes directament al torrent sanguini. Aquestes cèl·lules es poden fins i tot utilitzar per recobrir catèters que seran posteriorment implantats en el sistema circulatori. D altra banda els mioblasts també ofereixen la possibilitat d ésser modificats ex vivo i ésser posteriorment reimplantats al múscul, on es fusionaran amb fibres preexistents i des d on es produirà l allibera-
ció dels productes de secreció (Barr et al., 1991). Cèl·lules encapsidades És possible implantar cèl·lules heteròlogues a l individu, prèviament encapsidades en membranes de permeabilitat selectiva (Hubell, 1995) que les protegiran del sistema immunitari i n evitaran la disseminació. Aquestes cèl·lules acostumen a ésser cèl·lules immortalitzades, a les quals s han inserit prèviament i establement transgens, i que podran replicar-se i per tant mantenir-se actives durant llargs períodes (Chang et al., 1993). En aquest sentit s han preparat fibroblasts capaços de secretar l hormona del creixement (Chang et al., 1993) o cèl·lules de pituïtària productores d insulina (Newgard et al., 1994). APLICACIONS DE LA TERÀPIA GÈNICA Cèl·lules hemopoètiques Les cèl·lules hemopoètiques es componen de diferents poblacions cel·lulars, totes derivades d una cèl·lula mare, i això representa un sistema molt atractiu per a la manipulació genètica. Així, la modificació d una única cèl·lula resultaria en la modificació de totes les que en deriven. Les cèl·lules pluripotencials hematopoètiques que es troben en el moll d os han estat tradicionalment les cèl·lules diana per als experiments de transferència gènica. Més recentment s ha demostrat que les cèl·lules progenitores de la hemopoesi presents tant en sang perifèrica com en sang de cordó umbilical són susceptibles també de ser modificades genèticament de manera prou eficient. L aproximació més comuna que s utilitza per transferir
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 239
gens a aquestes cèl·lules es fonamenta en la teràpia ex-vivo utilitzant vectors retrovírics. Cèl·lules hemopoètiques d un donant es mantenen en cultiu i s exposen als retrovirus ja sigui per cocultiu amb cèl·lules productores de retrovirus irradiades, ja sigui utilitzant estocs de virus procedents de sobrenedants d aquestes cèl·lules. Després les cèl·lules transduïdes s injecten a l organisme receptor, el qual s haurà acondicionat, generalment per irradiació, i afavorirà així el procés d implantació de les cèl·lules trasplantades. Estudis dirigits a millorar l eficiència de transferència i la capacitat d implantació de les cèl·lules modificades en l organisme receptor constitueixen els dos punts principals sobre els quals actuar per incrementar l eficiència en el conjunt del procés. Les millores en l eficiència de transferència es dirigeixen tant a manipulacions en els vectors retrovírics (Krall et al., 1996) com a modificacions en el sistema de cultiu de les cèl·lules hemopoètiques. En aquest sentit cal destacar l enriquiment de cèl·lules mare en la població del cultiu que té lloc per selecció de les cèl·lules que presenten en la superfície l antigen CD34; com més indiferenciada és la cèl·lula, més elevat és el nivell d expressió de l antigen CD34 (May et al., 1995). D altra banda, el tipus de cultiu de les cèl·lules hemopoètiques també condiciona l eficiència de transferència. Els anomenats cultius a curt termini han donat bons resultats en ratolins, mentre que en animals grans i en humans han estat menys satisfactoris. En aquests casos la utilització de cultius a llarg termini sembla més beneficiosa. En aquest tipus de cultius s aprofita que les cèl·lules de l estroma presents en el cultiu secreten els factors de creixement necessaris per tal que es doni tant el procés de diferenciació dels progenitors com la capacitat d autoreplicar-se de la cèl·lula mare. L eficiència de transferència en aquest tipus de
cultius s ha demostrat tant en animals murins com en animals superiors (Bienzle et al., 1994; Fillat et al., 1996) i recentment en cultius humans s ha observat també que la presència de cèl·lules de l estroma permet incrementar l eficiència de transferència i la longevitat dels precursors hemopoètics (Nolta et al., 1995). Els estudis dirigits a incrementar la capacitat d implantació de les cèl·lules transduïdes en l organisme receptor se centren en combinacions de tractaments per irradiació i administració de factors de creixement com el G-CSF, factor estimulador de granulòcits (Mardiney et al., 1996). En teoria qualsevol malaltia que sigui curable per trasplantament de moll d os pot ésser tractada per la introducció del gen defectiu en cèl·lules de la línia hemopoètica. Amb aquesta idea es varen iniciar els primers estudis de teràpia gènica en humans a cèl·lules hemopoètiques. La malaltia escollida va ésser la immunodeficiència greu combinada. Es tracta d una deficiència en l enzim adenosina deaminasa, ADA, el qual intervé en el catabolisme de les purines. Aquesta alteració condueix a un dèficit en les funcions de les cèl·lules T i B i resulta amb infeccions recurrents en les persones afectades per aquesta patologia. Com que la malaltia és totalment curable per trasplantament de moll d os, la inserció del gen ADA en les cel·lules del moll d os d aquests pacients hauria de solucionar les manifestacions clíniques. A més existeix l avantatge que les cèl·lules poden suportar nivells variables d activitat de l enzim, de manera que nivells d un 5-10 % del normal serien suficients. Els primers experiments duts a terme en pacients han demostrat que el grau de transducció de les cèl·lules hemopoètiques era baix; en estudis més recents, si bé es mostra un increment en l eficiència del sistema, no es pot parlar encara d un clar benefici terapèutic (Barragner et al., 1996).
240 A. M. GÓMEZ-FOIX I C. FILLAT
Cèl·lules hepàtiques Les cèl·lules hepàtiques poden ésser transduïdes amb gran eficiència in vivo amb adenovirus. L administració sistèmica d aquests vectors vírics ha posat de manifest el seu marcat tropisme per a aquest teixit (Hertz et al., 1993). També és possible la transducció dels hepatòcits mitjançant retrovirus, si bé està condicionada a la inducció de replicació cel·lular, ja sigui per factors de creixement in vitro o mitjançant hepatectomia parcial prèvia in vivo. Tot i així, l eficiència demostrada és relativament baixa (Grossman et al., 1991). Un sistema que resulta atractiu per la seva especificitat és el de l entrada mitjançada pel receptor de les asialoglicoproteïnes, malgrat que la baixa eficiència del sistema ha limitat l èxit d aquesta estratègia (Wu et al., 1988). Hi ha diverses malalties que afecten el teixit hepàtic, en les quals el restabliment de la funció perduda seria d utilitat en la teràpia. Entre elles cal destacar la hipercolesterolèmia familiar deguda a manca en el receptor de les LDL, la fenilcetonúria resultant de deficiència en fenilalanina hidroxilasa (Wu et al., 1988 ), les hemofílies per carència dels factors VIII o IX de coagulació (Key et al., 1994) o la deficiència en l ornitina transcarbamilasa (Morsy et al., 1993). Cèl·lules musculars Per a l administració de gens al múscul s han proposat dues estratègies: la modificació ex vivo de mioblasts i posterior reimplantació, o l administració directa al teixit muscular in vivo, per injecció intramuscular (Svensson et al., 1996) o per infusió en el sistema vascular muscular aïllat (Welling et al., 1996). L aplicació de mioblasts genèticament modificats sembla restringida a la producció de proteïnes circulants. La trans-
ferència de mioblasts és massa costosa, en temps i recursos econòmics, per ser útil en el tractament de miopaties. A més, el múscul humà sembla poc receptiu al trasplantament de mioblasts (Mendell et al., 1995). In vivo, els vectors de transferència més útils han resultat els adenovirus (Stratford-Perricaudet et al., 1992), si bé s ha demostrat que el DNA plasmídic injectat intramuscularment arriba a expressar-se en les miofibres (Wolff et al., 1991). Tot i això aquestes estratègies han demostrat ésser d una eficiència limitada de cara a afectar una proporció considerable de la massa muscular, ja que la transferència resulta localitzada a l àrea injectada o infundida. Les principals malalties diana en el múscul són la malaltia de Duchenne o la distròfia muscular de Becker produïdes per alteracions en la proteïna del citoesquelet distrofina (Ragot et al., 1993). Cèl·lules endotelials D entre les malalties que afecten aquest teixit, cal destacar els intents de teràpia gènica per a la fibrosi quística. Aquesta afecció és originada per alteracions en el gen CFTR, el qual codifica una proteïna transmembrana que forma un canal de clor. Com a resultat de la reducció o pèrdua de la funció del canal, principalment en les cèl·lules de l epiteli pulmonar, apareixen els símptomes clàssics de la malaltia. La transferència in vitro del cDNA de la proteïna CTFR a cèl·lules procedents de pacients amb fibrosi quística ha demostrat ésser capaç de recuperar la capacitat de secretar ions clorur (Rich et al., 1990). In vivo, la via d administració més adient sembla l administració dels vectors mitjançant aerosols. Essencialment, s han dut a terme assajos utilizant liposomes i adenovirus, que en l actualitat no han demostrat encara un benefici terapèutic sufi-
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 241
cient donada la relativa ineficiència de la transferència (Grubb et al., 1994; Caplen et al., 1995; Knowles et al., 1995). Cèl·lules nervioses Entre les aplicacions potencials de la teràpia gènica de malalties del teixit nerviós hi hauria la malaltia de Parkinson, causada per degeneració de les neurones dopaminèrgiques; la malaltia d Alzheimer, neurodegeneració per pèrdua progressiva de neurones colinèrgiques, o la malaltia de Lesch-Nyhan, deficiència en l enzim hipoxantina-guanina fosforibosil transferasa HPRT de la via salvatge de síntesi de purines (Blömer et al., 1996), entre altres. Les principals estratègies apuntades per a la malaltia de Parkinson es basen en la transferència in situ de fibroblasts transduïts amb retrovirus que contenen la tirosina hidroxilasa i que són productors de precursors de dopamina (Jiao et al., 1993). També la generació in situ de factors de creixement neuronal podria ésser d utilitat per a les malalties de Parkinson i Alzheimer. Pel que fa als vectors, els primers emprats varen ésser els herpes virus donat el seu conegut tropisme per a les cèl·lules neuronals (Chiocca et al., 1990). Tanmateix aquests han estat àmpliament desplaçats pels adenovirus (Akli et al., 1993) més eficients i menys citotòxics. CONCLUSIONS En resum, les eines i tècniques de transferència gènica de què disposem són encara imperfectes i això ha fet que les demostracions clíniques de l èxit d aquests procediments obtingudes fins a l actualitat siguin, de fet, reduïdes. De totes maneres, la filosofia de la teràpia gènica és molt simple i el potencial d aplicació molt important. Per tant,
si bé els mitjans tècnics de què disposem en l actualitat són limitats, cal esperar que el ràpid progrés de les tècniques que sustenten aquesta teràpia ens apropin a un futur molt prometedor. BIBLIOGRAFIA AKLI, S.; C. CAILLAUD; E. VIGNE; L. D. STRATFORD-PERRICAUDET; L. POENARU; M. PERRICAUDET; A. KAHN; M. R. PESCHANSKI (1993). «Transfer of a foreing gene into the brain using adenovirus vectors». Nature genetics, núm. 3, pàg. 224-228. ARMENTANO, D.; C. C. SOOKDEO; K. M. MEHIR; R. J. GREGORY; J. A. ST. GEORGE.; G. A. PRINCE; S. C. WADSWORTH; A. E. SMITH (1995). «Characterization of an adenovirus gene transfer vector containing an E4 deletion». Hum. Gene Ther., núm. 6, pàg. 1343-1353. BAQUÉ, S.; C. B. NEWGARD; E. D. GERARD; J. J. GUINOVART; A. M. GÓMEZ-FOIX (1994). «Adenovirus-mediated delivery into myocytes of muscle glycogen phosphorylase, the enzyme deficient in patients with glycogen storage disease type V». Biochem. J., núm. 304, pàg. 1009-1014. BARR, E.; J. N. LEIDEN (1991). «Systemic delivery of recombinant proteins by genetically modified myoblasts». Science, núm. 254, pàg. 1507-1512. BARRANGER, J. A. (1996). «Hematopoietic stem cell gene transfer». Gene Therapy, núm. 3, pàg. 379-380. BARU, M.; J. H. AXELROD; I. NUR (1995). «Liposome-encapsulated DNA-mediated gene transfer and synthesis of human factor IX in mice». Gene, núm. 161, pàg. 143-150. BECKER, T. C.; H. BELTRANDELRIO; R. J. NOEL; J. H. JOHNSON; C. B. NEWGARD (1994). «Overexpression of hexokinase I in isolated islests of Langerhans via recombinat adenovirus». J. Biol. Chem., núm. 269, pàg. 21234-21238. BECKER, T. C.; R. J. NOEL; W. S. COATS; A. M. GÓMEZFOIX; T. ALAM; R. D. GERARD; C. B. NEWGARD (1994). «Use of recombinant adenovirus for metabolic engineering of mammalian cells». Methods Cell Biol., núm. 43, pàg. 161-189. BERGELSON, J. M.; J. A.CUNNINGHAM; G. DROGUETT; E. A. KURT-JONES; A. KRITHIVAS; J. H. HONG; M. S. HORWITZ; R. L. CROWELL; R. W. FINBERG (1997). «Isolation of a common receptor for Coxsackie B viruses and adenoviruses 2 and 5». Science, núm. 275, pàg. 1320-1323. BERKNER, K. L. (1988). «Development of adenoviral vectors for the expression of heterelogous genes». Biotechnology, núm. 6, pàg. 616-630.
242 A. M. GÓMEZ-FOIX I C. FILLAT BIENZLE, D. A.; C. G. ABRAMS-OGG; S. A. KRUTH; J. ACKLAND-SNOW; R. F. CARTER; J. E. KICK; R. M. JACOBS; S. KAMEL-REID; I. D. DUBE (1994). «Gene transfer into hematopoietic stem cells. Long-term maintenance of in vitro activated progenitors without marrow ablation». Proc. Natl. Acad. Sci. USA., núm. 91, pàg. 350-354. BLAESE, R. M.; K. W. CULVER; W. F. ANDERSON (1990). «The ADA human gene therapy clinical protocol». Hum. Gene Ther., núm. 1, pàg. 331-362. BLÖMER, U.; L. NALDINI; I. M. VERMA; D. TRONO; F. H. GAGE (1996). «Applications of gene therapy to CNS». Hum. Mol. Gen., núm. 5, pàg. 1307-1404. BORDIGNON, C.; L. NOTARANGELO; N. NOBILI; G. FERRARI; G. CASORATI; P. PANINA; E. MAZZOLARI; D. MAGGIONI; C. ROSSI; P. SERVIDA; A. G. UGAZIO; F. MAVILLO (1995). «Gene therapy in peripheral blood lymphocytes and bone marrow for ADA_Immunodeficient patients». Science, núm. 270, pàg. 470-474. BURNS, J.; T. FRIEDMANN; W. DRIEVER; M. BURRASCANO; J. K. YEE (1993). «Vesicular stomatitis virus Gglycoprotein pseudotyped retroviral vectors:concentration to very high titer and efficient gene transfer into mammalian and non-mammalian cells». Proc. Natl. Acad. Sci. USA, núm. 90, pàg. 8033-8037. BYUN, J.; S.-H. KIM; J. M. KIM; S. S. YU; P. D. ROBBINS; J. YIM; S. KIM (1996). «Analysis of the relative level of gene expression from different retroviral vectors used for gene therapy». Gene Therapy, núm. 3, pàg. 780-788. CAPLEN, N. J.; E. W. F. W. ALTON; P. G. MIDDLETON; J. R. DORIN; B. J. STEVENSON; X. GAO; S. R. DURHAM; P. K. JEFFERY; M. E: HODOSN; C. COUTELLE; L. HUANG; D. J. PORTEOUS; R. WILLIAMSON; D. M. GEDDES (1995). «Liposome-mediated CTFR gene transfer to the nasal epithelium of patients with cystic fibrosis». Nature Med., núm. 1, pàg. 39-46. CHALLITA, P.-M.; D. B. KOHN (1994). «Lack of expression from a retroviral vector after transduction of murine hematopoietic stem cells is associated with methylation in vivo». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 2567-2571. CHANG, P. L.; N. SHEN; A. J. WESTCOTT (1993). «Delivery of recombinant gene products with microencapsulated cells in vivo». Hum. Gen. Ther., núm. 4, pàg. 443-440. CHIOCCA, A. E.; B. B. CHOI; W. CAI; N. A. DELUCA; P. A. SCHAFFER.; M. DEFIGLIA; X. O. BREAKFIELD.; R. L. MARTUZA (1990). «Transfer and expression of the lacZ gene in rat brain neurons by herpes simplex virus mutants». New Biol., núm. 2, pàg. 739-746. CLARK, K. R.; F. VOULGAROPOULOU; D. M. FRALEY; P. R. JOHNSON (1995). «Cell lines for the production of recombinant adeno-associated virus». Hum. Gene Ther., núm. 6, pàg. 1329-1341.
COSSET, F.-L.; S. J. RUSELL (1996). «Targeting retrovirus entry». Gene Therapy, núm. 3, pàg. 946-956. DANKS, D. M. (1994). «Germ-line gene therapy: no place in treatment of genetic disease». Hum. Gene Ther., núm. 5, pàg. 151-152. DELUCA, N. A.; A. M. MCCARTHY; P. A. SCHAFFER (1985). «Isolation and characterization of deletion mutants of Herpes simplex virus type 1 in the gene encoding immediate-early regulatory protein ICP4». J. Virol., núm. 56, pàg. 558-570. FELGNER, P. L.; G. M. RINGOLD (1989). «Cationic liposome-mediated transfection». Nature, núm. 337, pàg. 87-388. FILLAT, C.; C. M. SIMONARO; P. L. YEYATI; J. L. ABKOWITZ; M. E. HASKINS; E. H. SCHUCHMAN (1996). «Arylsulfatase B activities and glycosaminoglycan levels in retrovirally transduced Mucopolysaccharidosis type VI cells». J. Clin. Invest., núm. 98, pàg. 497-502. FINK, D. J.; J. C. GLORIOSO (1997). «Engineering herpes simplex virus vectors for gene transfer to neurons». Nature Med., núm. 3, pàg. 357-359. FITZPATRICK-MCELLIGOTT S. (1992). «Gene transfer to tumor-infiltrating lymphocytes and other mammalian somatic cells by microprojectile bombardment». BioTechnology, núm. 10, pàg. 1036-1040. FLOTTE, T. R.; B. J. CARTER (1995). «Adeno-associated virus vectors for gene therapy». Gene Therapy, núm. 2, pàg. 357-362. FOMINAYA, J.; W. WELS (1996). «Target-specific DNA transfer mediated by a chimeric multidomain protein». J. Biol. Chem., núm. 271, pàg. 10560-10568. GABIZON, A.; D. PAPAHADJOPOULOS (1988). «Liposome formulation with prolonged circulation time in blood and enhanced uptake by tumors». Proc. Natl. Acad. Sci. USA, núm. 85, pàg. 6949-6953. GOLDMAN, M. J.; P-S. LEE; J-S. YANG; J. M. WILSON (1997). «Lentiviral vectors for gene therapy of cystic fibrosis». Hum. Gene Ther., núm. 8, pàg. 22612268. GÓMEZ-FOIX, A. M.; W. S. COATS; S. BAQUÉ; T. ALAM; R. D. GERARD; C. B. NEWGARD (1992). «Adenovirusmediated transfer of the muscle glycogen phosphorylase gene into hepatocytes confers altered regulation of glycogen metabolism». J. Biol. Chem., núm. 267, pàg. 25129-25134. GROMPE, M.; S. N. JONES; H. LOULSEGED; T. CASKEY (1992). «Retroviral-mediated gene transfer of human ornithine transcarbamylase into primary hepatocytes of spf snd spf-ash mice». Hum. Gene. Ther., núm. 3, pàg. 35-44. GROSSMAN, M.; S. RAPER; J. M. WILSON (1991). «Towards liver-directed gene therapy: retrovirus-mediated gene transfer into human hepatocytes». Som. Cell Molec. Gen., núm. 17, pág. 601-607. GRUBB, B. R.; R. J. PICKLES; H. YE; J. R. YANKASKAS; R. N.
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 243 VICK; J. F. ENGELHARDT; J. M. WILSON; L. G. JOHNSON; R. C. BOUCHER (1994). «Inefficient gene transfer by adenovirus vector to cystic fibrosis airway epithelia of mice and humans». Nature, núm. 371, pàg. 802-806. HEATH, T. D. (1987). «Covalent attachment of proteins to liposomes». Meth. Enzymol., núm. 149, pàg. 111119. HERZ, J.; R. D. GERARD (1993). «Adenovirus-mediated transfer of low density lipoprotein receptor gene acutely accelerates cholesterol clearence in normal mice». Proc. Nat. Acad. Sci. USA, núm. 90, pàg. 2812-2816. HODGSON, C. P. (1987). «The vector void in gene therapy». Biotechnology, núm. 13, pàg. 222-225. HUANG, L.; J. CONNOR; C. Y. WANG (1987). «pH sensitive immunoliposomes». Methods in Enzymol., núm. 149, pàg. 88-99. HUBELL, J. A. (1995). «Biomaterials in tissue engineering». Biotechnology, núm. 13, pàg. 565-576. JIAO, S.; L. CHENG; J. A. WOLFF; N-S. YANG (1993). «Particle bombrdement-mediated gene transfer and expression in rat brain tissues». Biotechnology, núm. 11, pàg. 497-502. JIAO, S.; V. GUREVICH; J. A. WOLFF (1993). «Long-term correction of rat model of Parkinson s disease by gene therapy». Nature, núm. 362, pàg. 450-453. KAFRI, T.; U. BLÖMER; D. A. PETERSON; F. H. GAGE; I. M. VERMA (1997). «Sustained expression of genes delivered directly into liver and muscle by lentiviral vectors». Nature Genetics, núm. 17, pàg. 314-317. KASSAHARA, N.; A. M. DOZY; Y. W. KAN (1994). «Tissuespecific targeting of retroviral vectors through ligand-receptor interactions». Science, núm. 266, pàg. 1373-1376. KAY, M. A.; C. N. LANDEN; S. R. ROTHENBERG; L. A. TAYLOR; F. LELAND; S. WIEHLE; B. FANG; D. BELLINGER; M. FINEGOLD; A. R. THOMPSON; M. READ; K. M. BRINKHOUS; S. L. C. WOO (1994). «In vivo hepatic gene therapy: complete albeit transient correction of factor IX deficiency in hemophilia B dogs». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 2353-2357. KIM, J. W.; E. I. CLOSS; L. M. ALBRITTON; J. M. CUNNINGHAM (1991). «Transport of cationic amino acids by the mouse ecotropic retrovirus receptor». Nature, núm. 352, pàg. 725-731. KLEIN, T.; E. WOLF; R. WU; J. SANFORD (1987). «Highvelocity microprojectiles for delivering nucleic acids into living cells». Nature, núm. 327, pàg. 7073. KNOWLES, M. R.; K. W. HOHNEKER; Z. ZHOU; J. C. OLSEN; T. L. NOAH; P-C. HU; M. LEIGH; J. F. ENGELHARDT; L. EDWARDS; K. R. JONES; M. GROSSMAN; J. M. WILSON; L. G. JOHNSON; R. BOUCHER (1995). «A controlled study of adenoviral-vectr-mediated gene transfer in the nasal epithelium of patients
with cystic fibrosis». N. Engl. J. Med., núm. 333, pàg. 823-831. KRALL, W. J.; D. C.SKELTON; X.-J. YU; I. RIVIERE; P. LEHN; R. C. MULLIGAN; D. B. KOHN (1996). «Increased levels of spliced RNA account for augmented expression from the MFG retroviral vector in hematopoietic cells». Gene Therapy, núm. 3, pàg. 37-48. LASALLE, G. L. G.; J. J. ROBERT; S. BERRARD; V. RIDOUX; L. D. STRAFFORD-PERRICAUDET; M. PERRICAUDET; J. MALLET (1993). «An adenovirus vector for gene transfer into neurons and glia in the brain». Science, núm. 259, pàg. 988-990. LEBROWSKI, J. S.; M. M. MCNALLY; T. B. OKARMA; K. B. LERCH (1988). «Adeno-associated virus: a vector system for efficient introduction and integration of DNA into a variety of mammalian cell types». Mol. Cell. Biol., núm. 8, pàg. 515-524. LEDLEY, F. D. (1987). «Somatic gene therapy for human diseases: background and prospects. Part I». J. Pediatr.; núm. 110, pàg. 1-8, «Part II», J. Pediatr. núm. 110, pàg. 167. LEGENDRE, J.-Y.; F. C. SZOKA (1992). «Delivery of plasmid DNA into mammalian cell lines using pH-sensitive liposomes: comparison with cationic liposomes». Pharm. Res., núm. 9, pàg. 1235-1242. LEMARCHAND, P.; H. A. JAFFE; C. DANEL; M. C. CID; K. KLEINMAN; L. D. STRATFORD-PERRICAUDET; M. PERRICAUDET; A. PAVIRANI; J.-P. LECOCQ; R. G. CRYSTAL (1992). «Adenovirus-mediated transfer of a recombinant human alpha1-antitrypsin cDNA to human endothelial cells». Proc. Natl. Acad. Sci. USA, núm. 89, pàg. 6482-6486. LEVINE, F.; J. K. YEE; T. FRIEDMANN (1991). «Efficient expression in mammalian cells from a dicistronic transcriptional unit in an improved retroviral vector». Gene, núm. 108, pàg. 167-174. LEVY-YEYATI, P., V. AGMON; C. FILLAT; T. DINUR; A. DAGAN; R. J. DESNICK; S. GATT; E. H. SCHUCHMAN (1995). «Fluorescence-based selection of retrovirally transduced cells in the absence of a marker gene: Direct selection of transduced type B Niemann-Pick disease cells and evidence for bystander correction». Hum. Gene Ther., núm. 6, pàg. 975-983. MACER, D. R. J. (1992). «Public acceptance of human gene therapy and perceptions of human genetic manipulation». Hum. Gene Ther., núm. 3, pàg. 511-518. MARCONI, KRISKY, D.; T. OLIGINO; P. L. POLIANI; T. RAMAKRISHMAN; W. F. GOINS; D. J. FINK; J. C. GLORIOSO (1996). «Replication-defective HSV vectors for gene transfer in vivo». Proc. Natl. Acad. Sci. USA, núm. 93, pàg. 11319-11320. MARDINEY III, M.; H. L. MALECH (1996). «Enhanced engraftment of hematopoietic progenitor cells in mice treated with granulocyte colony-stimulating factor before low-dose irradiation: Implications for gene terapy». Blood, núm. 87, pàg. 4049-4056.
244 A. M. GÓMEZ-FOIX I C. FILLAT MARKOWITZ, D.; S. GOFF; A. BANK (1988). «A safe packaging line for gene transfer: separating viral genes on two differerent plasmids». J. Virol., núm. 62, pàg. 1120-1124. MARKOWITZ, D.; S. GOFF; A. BANK (1988). «Construction and use of a safe and efficient amphotropic packaging cell line». Virology, núm. 167, pàg. 400406. MAY, G.; T. ENVER (1995). «Targeting gene expression to haemopoietic stem cells: a chromatin-dependent upstream element mediates cell type-specific expression of the stem cell antigen CD34». EMBO J., núm. 14, pàg. 564-574. MCCANN, J. D.; K. W. KLINGER; A. E. SMITH; M. J. WELSH (1990). «Expression of the cystic fibrosis transmembrane conductance regulator corrects defective chloride channel regulation in cystic fibrosis airway epithelial cells». Nature, núm. 347, pàg. 358-363. MENDELL, J. R. (1995). «Myoblast transfer in treatment of Duchenne s muscular distrophy». New Engl. J. Med., núm. 333, pàg. 832-838. MILLER, D. G.; R. H. EDWARDS; A. D. MILLER (1994). «Cloning of the cellular receptor for amphotropic murine retroviruses reveals homology to that for gibbon ape leukemia virus». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 78-82. MILLER, D. G.; A. A. MOHAMMED; D. A. MILLER (1990). «Gene transfer by retrovirus vectors occurs only in cells that are actively replicating at the time of infection». Mol. Cell. Biol., núm. 10, pàg. 4239-4242. MORSY, M. A.; E. L. ALFORD; A. BETT; F. L. GRAHAM; T. CASKEY (1993). «Efficient adenoviral-mediated ornithine transcarbamylase expression in deficient mouse and human hepatocytes». J. Clin. Invest., núm. 92, pàg. 1580-1586. MOULLIER, P.; D. BOHL; J.-M. HEARD; O. DANOS (1993). «Correction of lysosomal storage in the liver and spleen of MPS VII mice by implantation of genetically modified skin fibroblasts». Nature Genet., núm. 4, pàg. 154-159. NALDINI, L.; U. BLÖMER; F. H. GAGE; I. M. VERMA (1996). «Efficient transfer, integration, and sustained long-term expression of the transgene in adult rat brains injected with a lentiviral vector». Proc. Natl. Acad. Sci. USA, núm. 93, pàg. 11382-11388. NALDINI, L.; U. BLÖMER; P. GALLAY; D. ORY; R. MULLIGAN; F. H. GAGE; I. M. VERMA; D. TRONO (1996). «In vivo gene delivery and stable transduction of nondividing cells by a lentiviral vector». Science, núm. 272, pàg. 263-267. NEDA, H.; C. WU; G.WU (1991). «Chemical modification of an ecotropic murine leukemia virus results in redirection of its target cell specificity». J. Biol. Chem., núm. 266, pàg. 14143-14146. NEWGARD, C. B. (1994). «Cellular engineering and gene
therapy strategies for insulin replacement in diabetes». Diabetes, núm. 43, pàg. 341-350. NOLTA, J. A.; E. M. SMOGORZEWSKA; D. B. KOHN (1995). «Analysis of optimal conditions for retroviral-mediated transduction of primitive human hematopoietic cells». Blood, núm. 86, pàg. 101-110. PASTAN, I.; P. SETH; D. FITZGERALD; M. WILLINGAHM (1986). Virus Attachment and entry into cells. Crowell, R. L.; Lonberg-Holm, K. [ed.], Washington, D.C.: American Society for Microbiology, pàg. 141146, PODSAKOFF, G.; J. K. K. WONG; S. CHATTERJEE (1994). «Efficient gene transfer into nondividing cells by adeno-associated virus-based vectors». J. Virol., núm. 68, pàg. 5656-5666. POESCHLA, E. M.; F. WONG-STAAL; D. J. LOONEY (1998). «Efficient transduction of nondividing human cells by feline immunodeficiency virus lentiviral vectors». Nature Med., núm. 4, pàg. 354-357. RAGOT, T.; N. VINCENT; P. CHAFEY; E. VIGNE; H. GILGENKRANTZ; D. COUTON; J. CARTAUD; P. BRIAND; J.C. KAPLAN; M. PERRICAUDET; A. KAHN (1993). «Efficient adenovirus-mediated transfer of a human minidystrophin gene to skeletal muscle of medx mice». Nature, núm. 361, pàg. 647-650. RICH, D. P.; M. ANDERSON; R. J. GREGORY; S. H. CHENG; S. AUL; D. M. JEFFERSON; F. ROLLING; R. J. SAMULSKI (1995). «Adeno-associated virus as a viral vector for human gene therapy. Generation of recombinant virus». Mol. Biotechnol., núm. 3, pàg. 9-15. RUSSELL, D. W.; A. D. MILLER; I. E. ALEXANDER (1994). «Adeno-associated virus vectors preferentially transduce cells in S phase». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 8915-8919. SALMONS, B.; W. H. G NZBURG (1993). «Targeting of retroviral vectors for gene therapy». Hum. Gene Ther., núm. 4, pàg. 129-141. SAMULSKI, R. J.; X. ZHU; X. XIAO; J. D. BROOK; D. E. HOUSMAN; N. EPSTEIN; L. A. HUNTER (1991). «Targeted integration of adeno-associated virus (AAV) into chromosome 19». EMBO J., núm. 10, pàg. 3941-3950. SOMIA, N.; M. ZOPP; I. VERMA (1995). «Generation of targeted retroviral vectors by using single-chain variable fragment:an approach to in vivo gene delivery». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 7570-7574. STRATFORD-PERRICAUDET, L. D.; I. MAKEH; M. PERRICAUDET; P. BRIAND (1992). «Widespread long-term gene transfer to mouse skeletal muscles and heart». J. Clin. Invest., núm. 90, pàg. 626-630. SVENSSON, E. C.; S. K. TRIPATHY; J. F. LEIDEN (1996). «Muscle-based gene therapy: realistic possibilities for the future». Mol. Med. Today, pàg. 166-172 TAMIYA, T.; M. X. WEI; M. CHASE; Y. ONO; F. LEE; X. O. BREAKEFIELD; E. A. CHIOCCA (1995). «Transgene in-
DE LA PATOLOGIA MOLECULAR A LA TERÀPIA GÈNICA 245 heritance and retroviral infection contribute to the efficiency of gene expression in solid tumors inoculated with retroviral vector producer cells». Gene Therapy, núm. 2, pàg. 531-538. THIERRY, A. R.; Y. LUNARDI-ISKANDAR; J. L. BRYANT; P. RABINOVICH; R. C. GALLO; L. C. MAHAN (1995). «Systemic gene therapy: biodistribution and longterm expression of a transgene in mice». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 9742-9746. WEI, M. X.; T. TAMIYA; R. K. HURFORD JR; E. J. BOVIATSIS; R. I. TEPPER; A. CHIOCCA (1995). «Enhancement of interleukin-4-mediated tumor regression in athymic mice by in situ retroviral gene transfer». Hum. Gene Therapy, núm. 6, pàg. 437-443. WEISS, R. A.; C. S. TAILOR (1995). «Retrovirus receptors». Cell, núm. 82, pàg. 531-533. WELLING, T. H.; B. L. DAVIDSON; J. A. ZELENOCK; J. C. STANLEY; D. GORDON; B. J. ROESSLER; L. M. MESSINA (1996). «Systemic delivery of the interleukin-1 receptor antagonist protein using a new strategy of direct adenoviral-mediated gene transfer to skeletal muscle capillary endothelium in the isolated rat hindlimb». Hum. Gen. Ther., núm. 7, pàg. 17951802. WICKHAM, T. J.; M. E. CARRION; I. KOVESDI (1995). «Targeting of adenovirus penton base to new receptors through replacement of its RGD motif with other receptor-specific peptide motifs». Gene Therapy, núm. 2, pàg. 750-756. WILLIAMS, R. S.; S. A. JOHNSTON; M. RIEDY; M. J. DEVIT; S. G. MCELLIGOTT; J. C. SANFORD (1991). «Introduc-
tion of foreing genes into tissues of living mice by DNA-coated microprojectiles». Proc. Natl. Acad. Sci. USA, núm. 88, pàg. 2726-2730. WILSON, J. M.; M. GROSSMAN; C. H. WU; N. R. CHOEDHYRY; G. Y. WU; J. R. CHOWDHURY (1992). «Hepatocyte directed gene transfer in vivo leads to transgen improvement of hypercholesterolemia in low density lipoprotein-receptor deficient rabbits». J. Biol. Chem., núm. 267, pàg. 963-967. WOLFF, J. A.; P. WILLIAMS; G. ACSADI; S. JIAO; A. JANI; W. CHONG (1991). «Conditions affecting direct gene transfer into roden muscle in vivo». Biotechniques, núm. 11, pàg. 474-485. WU, G. Y.; C. H. WU (1988). «Receptor-mediated gene delivery and expression in vivo». J Biol. Chem., núm. 263, pàg. 14621-14624. YEH, P.; J. F. DEDIEU; C. ORSINI; E. VIGNE; P. DENEFLE; M. PERRICAUDET (1996). «Construction and autonomous propagation of an E1- and E4-deleted recombinant adenovirus in a 293 (E4+) cell line expressing a minimal E4 unit». J. Virol., núm. 70, pàg. 559-565. ZENKE, M.; P. STEINLEIN; E. WAGNER; M. COTTEN; G. H. BEUG; M. L. BIRNSTIEL (1990). «Receptor-mediated endocytosis of tranferrin-polycation conjugates: an efficient way to introduce DNA into hematopoietic cells». Proc. Natl. Acad. Sci. USA, núm. 87, pàg. 3655-3659. ZHU, N.; D. LIGGITT; Y. LYU; R. DEBS (1993). «Systemic gene expression after intravenous DNA delivery into adult mice». Science, núm. 261, pàg. 209-211.
SOCIETAT CATALANA DE BIOLOGIA CONSELL DIRECTIU PER AL CURS 1996-1997 President: Vicepresident 1r: Vicepresident 2n: Secretària General: Vicesecretària: Tresorer: Vocal 1r, Lexicografia: Vocal 2n, Recerca: Vocal 3r, Sessions: Vocal 4t, Relacions Exteriors: Vocal 5è, Publicacions: Vocal 6è, Estudiants: Delegat de l IEC:
Ramon Bartrons i Bach Jaume Bertranpetit i Busquets Lluís Cornudella i Mir Roser Pagan i Esquius Ana M. Gómez i Foix Antoni Fernández-Tiburcio Mercè Piqueras i Carrasco Pilar Aluja i Paris Montserrat Vendrell i Rius Xavier Pastor i Durán Francesca Vidal i Domínguez Marta Longares i Berengueras Carles Bas i Peired
NOMBRE DE SOCIS: 1.456
SECCIONS ESPECIALITZADES: La Societat Catalana de Biologia conté les seccions especialitzades següents: Secció d Antropologia Biològica Secció de Biofísica Secció de Biologia del Desenvolupament Secció de Biologia Molecular Secció de Biologia de la Reproducció Secció d Ecologia Secció d Endocrinologia Experimental Secció d Enzimologia i Regulació Metabòlica Secció de Fisiologia Vegetal Secció d Hepatologia Bàsica i Experimental Secció d Immunologia Experimental Secció de Microbiologia Secció de Neurobiologia Experimental Secció d Oncologia Experimental Secció d Estudiants Secció de la SCB a Lleida Secció de la SCB a València
Treballs de la SCB. Vol. 49 (1999) 249-255
RESUM DE LES SESSIONS CIENTÍFIQUES 4 d octubre de 1996 Paper de la llançadora del glicerofosfat deshidrogenasa mitocondrial en l etiopatogènesi de la diabetis mellitus tipus II. RAMON GOMIS, Unitat de diabetis, HCP, Barcelona. 8 d octubre de 1996 Mecanismos moleculares asociados a la respuesta de defensa frente a patógenos en plantas. BLANCA SANSEGUNDO, CID-CSIC, Barcelona. 9 d octubre de 1996 A tannase from Aspergillus niger: production conditions, purification and characterization. CHRISTOPHER AUGUR, Universidad Autónoma de México. 11 d octubre de 1996 Molecular physiology of voltage-gated potassium channels in the heart. MICHAEL M. TAMKUN, Dept. of Molecular Physiology and Biophysics, Vanderbilt University, Nashville, Tennessee, EUA. An experimental approach to tolerance. DIMITRIS KIOUSSIS, National Institute for Medical Research, Mill Hill, Londres, Regne Unit. 23 d octubre de 1996 Anàlisi genètica i molecular d una col·lecció de mutacions a Drosophila que afecten la morfogènesi de l ala. MONTSERRAT COROMINAS, Departament de Genètica, UB. 24 d octubre de 1996 Secuenciación del genoma: aplicación y límites de su conocimiento. MOSELIO SCHAECHTER, San Diego State University, California, EUA.
25 d octubre de 1996 Phytochrome phototransduction pathways. NAM-HAI CHUA, Laboratory of Plant Molecular Biology, The Rockefeller University, Nova York, EUA. Regulation of the fatty acid synthase gene by nutrients. PASCAL FERRÉ, INSERM U 342, París, França. 30 d octubre de 1996 T-DNA tagged tobacco mutants resistant to polyamine inhibitors: biochemical and molecular analysis. ALEXANDRA CORDEIRO, Max-Planck-Institut, Colònia, Alemanya. T cell defects in common variable immunodeficiencies: role of cytokines. J. FARRANT, Royal Free University Hospital, Londres, Regne Unit. 8 de novembre de 1996 Reproducció funcional de pèptids vírics per exposició selectiva a proteïnes recombinants. ANTONI VILLAVERDE, IBF-UAB. 14 de novembre de 1996 Distribución de genes ribosómicos, tránscritos y antígenos relacionados mediante hibridación in situ en células vegetales utilizando microscopía láser confocal y electrónica. MARI CARMEN RISUEÑO, Lab. de Organización Nuclear, CIB-CSIC, Madrid. 15 de novembre de 1996 Regulació per Sp1 i retinoblastoma del promotor de la dihidrofolat reductasa al llarg del cicle cel·lular. CARLOS CIUDAD, Dept. Ciències Fisiològiques Humanes i de la Nutrició, UB.
250 SESSIONS CIENTÍFIQUES
20 de novembre de 1996 Mecanisme d acció molecular de l àcid retinoic en la termogènesi. FRANCESC VILLARROYA, Dept. Bioquímica i Biologia Molecular, UB.
11 de desembre de 1996 Mecanismos de defensa en plantas frente a patógenos y plagas. BLANCA SANSEGUNDO, CID-CSIC, Barcelona.
21 de novembre de 1996 Exploring the flow cytometry frontiers. DEB NEFF, B-D Immunocytometry Systems, San Jose, California, EUA.
13 de desembre de 1996 Evolució i diferenciació funcional dels subtipus de la histona H1. PERE SUAU, Departament de Bioquímica i Biologia Molecular, UAB.
22 de novembre de 1996 Alteracions metabòliques en el teixit adipós de ratolins amb disrupció dirigida de la subunitat RII-beta de la proteïna quinasa A. JOSEP V. PLANAS, Dept. Fisiologia, UB.
18 de desembre de 1996 Noves perspectives per a la reacció de Maillard in vivo. MANEL PORTERO, DCMB, Facultat de Medicina, UdL.
25 de novembre de 1996 Regulació de la proteïna mitocondrial transportadora de triglicèrids per l endotoxina i les citoquines. M. NAVASA, Unitat d Hepatologia, HCP.
20 de desembre de 1996 Control del ciclo celular y perspectivas en el tratamiento y prevención de arterioesclerosis y restenosis. VICENTE ANDRÉS, Tufts University, Boston, EUA.
27 de novembre de 1996 Mecanisme d actuació i estructura de la topoisomerasa II. JOAQUIM ROCA, CID-CSIC, Barcelona. 28 de novembre de 1996 Un nuevo método para la búsqueda de genes clave en el desarrollo: visualización de la expresión génica in vivo en Drosophila. GINÉS MORATA, Dept. CMB-CSIC, Madrid. 29 de novembre de 1996 Uso de técnicas de modelado molecular en el diseño de nuevos fármacos anti-SIDA. FEDERICO GAGO, Depto. Fisiología y Farmacología, Univ. Alcalá de Henares. 4 de desembre de 1996 La nissaga mitocondrial paleoíndia i el poblament primigeni de les Amèriques. LLUÍS CORNUDELLA, CID-CSIC, Barcelona.
10 de gener de 1997 Global patterns of linkage equilibrium and modern human origine. SARA TISKHOFF, Yale University, EUA. Bases moleculares de la poliquistosis renal. BELÉN PERAL, Dep. Genètica Molecular, IRO, l Hospitalet. Per què hem de treballar en sistemàtica en l època del ciberespai? XAVIER BELLÉS, CID-CSIC, Barcelona. 17 de gener de 1997 Museum resources and the role of systematics in biodiversity studies. MALCOM SCOBLE, British Museum, Londres, Regne Unit. Estudio estructural de epitopos en picornavirus. NÚRIA VERDAGUER, CID-CSIC, Barcelona.
SESSIONS CIENTÍFIQUES 251
22 de gener de 1997 Variació en la seqüència del DNA mitocondrial a Europa: inferències sobre el poblament del continent. JAUME BERTRANPETIT, Universitat de Barcelona. 24 de gener de 1997 History from our genes. ALAN ROGERS, Utah University, Salt Lake City, EUA. Regulació hormonal de l expressió gènica al ronyó. ANNA MESEGUER, Centre d Investigacions en Bioquímica i Biologia Molecular dels Hospitals de la Vall d Hebron. 29 de gener de 1997 Control de la muerte celular programada por factores de crecimiento durante el desarrollo de las extremidades. JUAN M. HURLE, Depto. Anatomía y Biología Celular, Fac. Medicina, Univ. de Cantabria. Mort programada a les cèl·lules de Schwann i la seva regulació. JORDI CALDERÓ, DCMB, Fac. de Medicina, UdL. Regulación de la muerte celular programada en el sistema hematopoyético. JOSÉ LUIS FERNÁNDEZ-LUNA, Servicio de Inmunología, Hospital Universitario Marqués de Valdecillas, Santander. Efectes de l expressió forçada de l oncogen bcl-2 en cèl·lules neuroblastomatoses. JACINT BOIX, DCMB, Fac. de Medicina, UdL. 31 de gener de 1997 Control de tolerancia a sal y del ciclo celular vía la proteína fosfatasa PPZ1 en levadura. JOAQUÍN ARIÑO, Dept. Bioquímica i Biologia Molecular, UAB.
7 de febrer de 1997 Evolution at the insect-plant interference: molecular-systematics on the lepidoptera. CHARLES MITTER, University of Maryland, EUA. 7 de febrer de 1997 Acciones extranucleares de las hormonas tiroideas. RICARDO N. FARÍAS, Universidad Nacional de Tucumán, Argentina. 14 de febrer de 1997 Peroxisome proliferators as inducers of apoptosis in hepatoma cells. PAOLA COSTELLI, Dipartimento di Medicina ed Oncologia Sperimentale, Università degli Studi di Torino, Itàlia. 19 de febrer de 1997 Identificació de nous gens del cromosoma 21 i relació amb la síndrome de Down. XAVIER ESTIVILL, Departament de Genètica Molecular, IRO, L Hospitalet. 21 de febrer de 1997 Taxonomía de microorganismos de ambientes extremos. RICARD AMILS, Universidad Autónoma de Madrid. Mecanisme de senyalització TGF-beta: del receptor al nucli i al cicle cel·lular. JOAN MASSAGUÉ, Howard Hughes Medical Institute. Memorial Sloan-Kettering Cancer Center, Nova York, EUA. 26 de febrer de 1997 Gens HOX i l origen dels vertebrats. JORDI GARCÍA, Departament de Genètica, UB. Evolució de virus RNA: de la genètica de l RNA a la pràctica clínica. ESTEVE DOMINGO, Centro de Biología Molecular Severo Ochoa, CSIC-UAM.
252 SESSIONS CIENTÍFIQUES
28 de febrer de 1997 Mecanismos moleculares en la evolución del metabolismo. JUAN AGUILAR, Dept. Ciències Fisiològiques Humanes i de la Nutrició, UB. 3 de març de 1997 Signal transduction by protein kinases in Xenopus oocytes. ÁNGEL R. NEBREDA, EMBL, Heidelberg, Alemanya. 5 de març de 1997 Naturaleza fractal. BARTOLO LUQUE, Dept. de Física i Enginyeria Nuclear, UPC. 6 de març de 1997 Metodologies d avaluació funcional del sistema nerviós perifèric i central. XAVIER NAVARRO, Dept. Biologia Cel·lular i Fisiologia, UAB. 7 de març de 1997 Un enginy de mecànica molecular: la topoisomerasa de DNA tipus II. JOAQUIM ROCA, CID-CSIC, Barcelona. 12 de març de 1997 Regulació del cicle cel·lular en l activació limfocitària. JORDI VIVES, Servei d Immunologia, HCPB. 13 de març de 1997 Sistemàtica intraespecífica: com es pot entendre la diversitat genètica humana. JAUME BERTRANPETIT, UB.
14 de març de 1997 CD-148, una proteïna tirosin fosfatasa de membrana limfocitària. ANTONI GAYÀ, Servei d Immunologia, HCPB. 17 de març de 1997 Seasonal fluctuations in the birthrates of schizophrenic patients. Evidence from the Southem hemisphere. JOHN MCGRATH, Queensland Centre for Schizophrenia Research, Wacol, Austràlia. 19 de març de 1997 Regulació de la glicòlisi durant processos proliferatius. ALBERT TAULER, Dept. de Ciències Fisiològiques Humanes i de la Nutrició, UB. 20 de març de 1997 Metodologies i tècniques aplicades a les ciències de la conducta. NÚRIA FERRÉ, Dept. Psicobiologia i Metodologia de les Ciències de la Salut, UAB. 21 de març de 1997 Implicación del ácido araquidónico y sus metabolitos en la proliferación celular. JUAN JOSÉ MORENO, Dept. de Ciències Fisiològiques Humanes i de la Nutrició, UB. 26 de març de 1997 Microevolució i macroevolució. RICARD V. SOLÉ, Dept. Física i Enginyeria Nuclear, UPC.
Efecto de los genes erb-A y de la hormona tiroidea en células nerviosas. ALBERTO MUÑOZ, IIB-CSIC.
2 d abril de 1997 Heterogeneidad conformacional y múltiples modos de unión a ácidos nucleicos de la proteína nucleocápsida p7 de VIH-1. JOSÉ R. CASAS-FINET, AIDS Vaccine Program, National Cancer Institute, Frederick, EUA.
Metodologies i tècniques electrofisiològiques aplicades a la neurona. LEIF HOVE-MADSEN i MARCEL JIMÉNEZ, Dept. Biologia Cel·lular i Fisiologia, UAB.
4 d abril de 1997 Patologia molecular de tRNA mitocondrials. JOSÉ A. ENRÍQUEZ, Depto. de Bioquímica y Biología Molecular, Univ. de Zaragoza.
SESSIONS CIENTÍFIQUES 253
8 d abril de 1997 Som poliploides? Duplicacions gèniques i l origen dels vertebrats. JORDI GARCÍA, Dept. Genètica, UB. 11 d abril de 1997 Aerobic/anaerobic regulation of gene expression in E. coli: the role of the Arc signal transduction system. E. C. C. LIN, Harvard Medical School, Boston, EUA. 15 d abril de 1997 Extincions i caos: pot el neodarwinisme explicar l evolució? RICARD V. SOLÉ, Dept. Física i Enginyeria Nuclear, UPC. 18 d abril de 1997 The development and compartmentalization of insulin-dependent vesicular trafficking. PAUL PILCH, Boston University, Massachusetts, EUA.
NATI ROCAMORA, Dept. Biologia Cel·lular, UB. 5 de maig de 1997 Proteínas G de animales se llevan el premio Nobel. ¿Y las de plantas, qué? J. BOTELLA, Univ. Queensland, Brisbane, Austràlia. 6 de maig de 1997 Represión transcripcional: un mecanismo esencial de desarrollo. GERARDO GIMÉNEZ, Lab. Imperial Cancer Research Centre, Londres, Regne Unit. Biological control of aphids on citrus. PETR STARY, Institute of Entomology, Czech Academy of Sciences, Txèquia. 7 de maig de 1997 Efecte de l acetilació de les histones en el plegament i activació de la cromatina. JOAN AUSIÓ, Univ. of Victoria, Canadà.
Amassing a wealth of Y chromosome polimorphisms for evolutionary studies. PETER UNDERHILL, Stanford University, EUA.
Què ens diferencia dels cucs plans? La planària, model primitiu per entendre l organització espacial del regne animal. EMILI SALÓ, Dept. GenèticaUB.
23 d abril de 1997 Identificació de proteïnes d E. coli oxidades selectivament en condicions d estrès. JOAQUIM ROS, Dept. de Ciències Mèdiques Bàsiques, Facultat de Medicina, UdL.
9 de maig de 1997 Telomerasa y cáncer. MARÍA ANTONIA BLASCO, Depto. Inmunología y Oncología, CNB-CSIC, Madrid.
25 d abril de 1997 Receptors de tirosina quinasa com a diana terapèutica del càncer de mama. JOSEP BASELGA, Hospital General Vall d Hebron, Barcelona. 30 d abril de 1997 Expressió dels mRNAs de NGF i NT3 a les interneurones de l hipocamp innervades pel circuit GABAèrgic septohipocampal.
Depuració Biològica d aigües residuals industrials. TERESA VICENT, Dept. d Enginyeria Química, UAB. 13 de maig de 1997 Formación del sistema nervioso central de Drosophila: función de neuronas y glia. ALICIA HIDALGO, Univ. Cambridge, Anglaterra.
254 SESSIONS CIENTÍFIQUES
14 de maig de 1997 Formigues i cervells. JORDI DELGADO, Grup de sistemes complexos, UPC. 16 de maig de 1997 Función de las neuronas pioneras y de las neurotrofinas en el desarrollo de la corteza cerebral. EDUARDO SORIANO, Dept. Biologia Cel·lular Animal i Vegetal, UB. Sistemes de gestió medioambiental. NÚRIA MASSOT, ALCOA Cápsulas Metálicas, S.A., Vilafranca del Penedès. 20 de maig de 1997 Estructura de ICAM e interacción con integrinas y patógenos. JOSÉ M. CASANOVAS, Harvard Medical School, Boston, EUA. 23 de maig de 1997 DNA centromèrics: seqüències diferents amb propietats comunes. FERRAN AZORÍN, CID-CSIC, Barcelona. Microorganismes i ambient laboral. ALICIA HUICI, INSHT, Barcelona. 30 de maig de 1997 Papel de la l-selectina en los procesos inflamatorios. PILAR PIZCUETA, Fundació Clínic, Barcelona. Epidemiologia de Mycobacterium tuberculosis. DOLORS XAIRÓ, BIOMAT, Parets del Vallès. Hormones tiroides i desenvolupament del neocòrtex. PERE BERBEL, Fac. de Medicina, UA. 5 de juny de 1997 Canvis en el metabolisme de l hoste com a possibles marcadors de malalties neoplàstiques. JOSEP M. ARGILÉS, Dept. Bioquímica i Biologia Molecular, Fac. Biologia, UB.
Mutacions en el gen de la p53: implicacions en la teràpia del càncer de pàncrees. ADELA MAZO, Dept. Bioquímica i Biologia Molecular, Fac. Biologia, UB. Definición, clasificación y utilidad clínica de los marcadores tumorales. GLÒRIA ENCABO, Lab. de Marcadors Tumorals, Servei de Medicina Nuclear, Hospital Vall d Hebron, UAB, Barcelona. Glutatió i enzims relacionats com a marcadors de resposta a la teràpia antineoplàstica. AMÀLIA LAFUENTE, ISP, UB, Ciutat Sanitària de Bellvitge, L Hospitalet de Llobregat. Marcadors tumorals i la seva utilitat clínica. EULÀLIA CUSÓ, Laboratoris Balaguer, Barcelona. 6 de juny de 1997 Dual function of enzyme associations. JUDIT OVADI, Institut d Enzimologia, Acadèmia Hongaresa de Ciències, Budapest, Hongria. Are bacterial biofilms constrained to Darwin s concept of evolution through natural selection? DOUGLAS E. CALDWELL, University of Saskatchewan, Saskatoon, Canadà. 11 de juny de 1997 Organización molecular de los flancos 3 de los genes de levadura: implicaciones funcionales. JOSÉ ENRIQUE PÉREZ-ORTÍN, IATA, CSIC, València. 13 de juny de 1997 Tràfic de membranes i transducció de senyals en cèl·lules tumorals. GUSTAVO EGEA, Departament de Biologia Cel·lular, UB.
SESSIONS CIENTÍFIQUES 255
18 de juny de 1997 Regulació de la transició G1/S per factors tròfics en llevat. ELOI GARI i NEUS COLOMINAS, DCMB, Fac. de Medicina, UdL, Lleida.
2 de juliol de 1997 Activación de la apoptosis mediada por genes inducidos por los interferones. MARIANO ESTEBAN, Centro Nacional de Biotecnología, CSIC.
20 de juny de 1997 Regulación de los contactos intercelulares en el epitelio intestinal. ANTONIO GARCÍA DE HERREROS, Unitat de Biologia Cel·lular i Molecular, IMIM, Barcelona.
21 de juliol de 1997 Alteraciones del patrón de expresión génica durante la embriogénesis en mutantes leafy cotiledon de Arabidopsis thaliana. CARLOS VICIENT, Universitat de Perpinyà.
Treballs de la SCB. Vol. 49 (1999) 257-259
ALTRES ACTIVITATS
CONGRESSOS QUINZÈ CONGRÉS DE METGES I BIÒLEGS DE LLENGUA CATALANA Entitats organitzadores: ACMCB, SCB, ACPV-UV, SAC Del 30 d octubre al 2 de novembre de 1996 CURSOS XVI CURS D ENGINYERIA GENÈTICA REGULACIÓ I EXPRESSIÓ GÈNICA EN EUCARIOTES 16 i 17 de desembre de 1996 Gene regulation by steroid hormones. MIGUEL BEATO, Universitat Marburg, Alemanya. Identification of resistance genes in plants using molecular tools. DAVID BAULCOMBE, Plant Breeding Institute, Norwich, Regne Unit. Endonuclease G: a mitochondrial nuclease of vertebrates involved in mitochondrial DNA replication. A. RUIZ-CARRILLO, Universitat Laval de Québec, Canadà. Dual role of nucleosomes in transcription from the MMTV promoter. MIGUEL BEATO, Univ. Marburg, Alemanya. Coordinador: LLUÍS CORNUDELLA, CID-CSIC
CURS D INTRODUCCIÓ A LA PROGRAMACIÓ EN C 19 de febrer de 1997 Professor: JORDI VIVES Facultat de Biologia, Av. Diagonal, 645, Barcelona. 60 hores. Possibilitat d obtenir crèdits de lliure elecció. Places limitades. Organitzadors: CRISTIAN CAÑESTRO MAR CABEZA AVENÇOS EN L ESTUDI DEL METABOLISME (Curs de doctorat) Del 3 al 17 de febrer de 1997 Coordinadors:
RAMON BARTRONS (UB), EMILI ITARTE (UAB), ANTONIO ZORZANO (UB), MANUEL PALACÍN (UB) i XAVIER TESTAR (UB).
7è CURS AVANÇAT D ECOLOGIA MICROBIANA (CURS D ESPECIALITZACIÓ I POSTGRAU) Del 28 d abril a l 1 de maig de 1997 Professors: ISABEL ESTEVE, UAB; NÚRIA GAJU, UAB; STEVE GOODWIN, UMASS, Amherst, EUA; CARLES PEDRÓS-ALIÓ, ICM-CSIC, Barcelona; NILS RAMSING, Universitat Aarhus, Dinamarca; MARY ROTHERMICH, UMASS, Amherst, EUA Director del curs: RICARD GUERRERO, UB
258 ALTRES ACTIVITATS
VARIATION IN THE HUMAN GENOME: UNDERSTANDING SEQUENCE VARIATION AT VARIOUS GENOMIC REGIONS (Curs d especialització i postgrau) 6, 7, 13 i 14 de febrer de 1997 Professors: RYCK WARD, Oxford University, Regne Unit. ANTHONY BOYCE, Oxford University, Regne Unit. Coordinador: JAUME BERTRANPETIT, UB. SEMINARIS SEMINARIS DE MICROBIOLOGIA AMBIENTAL Organitzats per Isabel Esteve, Núria Gaju i Jordi Mas, Dept. de Gènetica i Microbiologia, UAB. 6 i 13 de juny de 1997 Qualitat microbiològica en xarxes de distribució d aigua potable. FERRAN RIBES, AGBAR. Microbiologia d una planta de tractament i potabilització d aigües. JOSEP M. HUGUET, AGBAR. SEMINARIS SOBRE APOPTOSI Aulari del Campus de Bellvitge, 13 de juny de 1997
Papel del estrés oxidativo en los mecanismos de muerte celular. ISABEL FABREGAT, Departamento de Bioquímica y Biología Molecular, UCM. Efecto de la sobreexpresión de bcl-2 en modelos de apoptosis en líneas celulares neuroblastomatosas. JACINT BOIX, DCMB, Facultat de Medicina, UdL, Lleida. 5è SEMINARI CONJUNT DE LES SECCIONS DE BIOLOGIA MOLECULAR I DE BIOLOGIA DEL DESENVOLUPAMENT Escola Universitària d Hoteleria i Turisme, UB. Sitges (el Garraf). 26 i 27 de juny 1997 Coordinadors: BENJAMÍ PIÑA, ROSA ALIGUÉ, DAVID BUENO I JOSEP ANTÓN PÉREZ JORNADES 5es JORNADES DE BIOLOGIA DE LA REPRODUCCIÓ Coordinadores: ANNA VEIGA i ITZIAR BELIL, Institut Dexeus, Barcelona. Organitza: Secció de Biologia de la Reproducció de la SCB. 25 d abril de 1997 ALTRES ACTIVITATS
Regulación de la apoptosis en el sistema hematopoyético. ABELARDO LÓPEZ-RIVAS, Instituto de Parasitología y Biomedicina, CSIC, Granada.
I SIMPOSI DE NEUROBIOLOGIA EXPERIMENTAL Hotel Calípolis, Sitges. 18 d octubre de 1996
Muerte celular inducida por activación en linfocitos T. MANUEL IZQUIERDO, Instituto de Parasitología y Biomedicina, CSIC, Granada.
SESSIÓ INAUGURAL DEL CURS 19961997 22 d octubre 1996 Protein research in Cambridge in the post-war years.
ALTRES ACTIVITATS 259
Sir JOHN KENDREW, Premi Nobel de Química 1962 Cambridge University, Cambridge, Regne Unit. ACTE EN MEMÒRIA DE JOSEP TRUETA (1897-1977) EN EL CENTENARI DEL SEU NAIXEMENT 16 d abril de 1997 ORIOL CASASSAS: Trueta, l home. CARLES BAS: Trueta, president de la Societat Catalana de Biologia. JOAN LLUÍS ROIG: Tractament de les fractures obertes, mètodes Trueta.
FRANCESC VENTURA: Regulació de l osteogènesi per factors de creixement. ASSEMBLEA GENERAL ORDINÀRIA Sala Prat de la Riba, IEC. Carme, 47. Barcelona. 29 d abril 1997 PUBLICACIONS Treballs de la Societat Catalana de Biologia núm. 47. NEUROCIÈNCIA. Maig 1997. Editor: Francesc Artigas
ÍNDEX D AUTORS
AMBROSIO, S. . . . . . . . . . . . . . . . . . . . . . . . ARGILÉS, J. M . . . . . . . . . . . . . . . . . . . . . . ARS, E. . . . . . . . . . . . . . . . . . . . . . . . . . . . . BADIMON, L. . . . . . . . . . . . . . . . . . . . . . . . BAIGET, M. . . . . . . . . . . . . . . . . . . . . . . . . . BARTRONS, R. . . . . . . . . . . . . . . . . . . . . . . BELLOSILLO, B. . . . . . . . . . . . . . . . . . . . . . . BOIX, L. . . . . . . . . . . . . . . . . . . . . . . . . . . . BRUIX, J. . . . . . . . . . . . . . . . . . . . . . . . . . . . CAMPO, E. . . . . . . . . . . . . . . . . . . . . . . . . . CARBÓ, N. . . . . . . . . . . . . . . . . . . . . . . . . . CARDESA, A. . . . . . . . . . . . . . . . . . . . . . . . CARRERAS, J. . . . . . . . . . . . . . . . . . . . . . . . CASADEMONT, J. . . . . . . . . . . . . . . . . . . . . CASTAÑO, E. . . . . . . . . . . . . . . . . . . . . . . . CAZORLA, M. . . . . . . . . . . . . . . . . . . . . . . . CHABÁS, A. . . . . . . . . . . . . . . . . . . . . . . . . CHALAUX, E. . . . . . . . . . . . . . . . . . . . . . . . COLOMER, D. . . . . . . . . . . . . . . . . . . . . . . . CORMAND, B. . . . . . . . . . . . . . . . . . . . . . . CRUZ, C. . . . . . . . . . . . . . . . . . . . . . . . . . . DIEGO, C. DE . . . . . . . . . . . . . . . . . . . . . . . DÍEZ, O. . . . . . . . . . . . . . . . . . . . . . . . . . . . ESPEJO, M. . . . . . . . . . . . . . . . . . . . . . . . . . ESTIVILL, X. . . . . . . . . . . . . . . . . . . . . . . . . FERNÁNDEZ, P. L. . . . . . . . . . . . . . . . . . . . FILLAT, C. . . . . . . . . . . . . . . . . . . . . . . . . . GALLANO, P. . . . . . . . . . . . . . . . . . . . . . . .
29 53 163 207 193 97 71 85 85 41 53 41 9 113 97 41 151 29 71 151 17 193 193 29 163 41 223 207
GIL, J. . . . . . . . . . . . . . . . . . . . . . . . . . . . . . GÓMEZ, M. . . . . . . . . . . . . . . . . . . . . . . . . GÓMEZ-FOIX, A. M. . . . . . . . . . . . . . . . . . GORT, L. . . . . . . . . . . . . . . . . . . . . . . . . . . . GRINBERG, D. . . . . . . . . . . . . . . . . . . . . . . HEDGARDT, F. G. . . . . . . . . . . . . . . . . . . . HERNÁNDEZ, L. . . . . . . . . . . . . . . . . . . . . . HERNÁNDEZ, S. . . . . . . . . . . . . . . . . . . . . . JARES, P. . . . . . . . . . . . . . . . . . . . . . . . . . . . LASA, A. . . . . . . . . . . . . . . . . . . . . . . . . . . . LÁZARO, C. . . . . . . . . . . . . . . . . . . . . . . . . LÓPEZ-ROVIRA, T. . . . . . . . . . . . . . . . . . . . LÓPEZ-SORIANO, F. J. . . . . . . . . . . . . . . . . MARTÍNEZ-GONZÁLEZ, J. . . . . . . . . . . . . . MIQUEL, R. . . . . . . . . . . . . . . . . . . . . . . . . MONTFORT, M. . . . . . . . . . . . . . . . . . . . . . NADAL, A. . . . . . . . . . . . . . . . . . . . . . . . . . NUNES, V. . . . . . . . . . . . . . . . . . . . . . . . . . PINYOL, M. . . . . . . . . . . . . . . . . . . . . . . . . PONS, G. . . . . . . . . . . . . . . . . . . . . . . . . . . . PUEYO, G. . . . . . . . . . . . . . . . . . . . . . . . . . REY, M. J. . . . . . . . . . . . . . . . . . . . . . . . . . . ROSA, J. L. . . . . . . . . . . . . . . . . . . . . . . . . . ROYO, T. . . . . . . . . . . . . . . . . . . . . . . . . . . . SERRA, E. . . . . . . . . . . . . . . . . . . . . . . . . . . VENTURA, F. . . . . . . . . . . . . . . . . . . . . . . . VILAGELIU, L. . . . . . . . . . . . . . . . . . . . . . .
71, 97 113 223 151 151 133 41 41 41 193 163 29 53 207 85 151 41 113 41 71 97 41 17 207 163 29 151
INFORMATION FOR CONTRIBUTORS TO TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA Treballs de la Societat Catalana de Biologia (Treballs de la SCB) publishes: a) review articles on topics of general interest especially commisioned by the Society; b) communications presented at regular or extraordinary sessions held by the Society and its constituent sections; c) contributions of invited lecturers or monographys; d) reports of scientific sessions held by the Society. Submission of manuscripts Manuscripts should be written in clear, concise Catalan. The use of any other language would require the consent of the Executive Committee. The Editorial board will seek independent reviewers for evaluation, who will report whether a paper conforms to the general criteria for publication. Authors will be notified of the Editorial decissions. When it appears that a manuscript could be improved by revision, it will be returned to the authors with the referee s comments in writing. If a manuscript is rejected, only the original copy, together with all the figures, will be returned to authors. Submission of a paper implies that it reports unpublished work and is not under consideration for publication elsewhere. Papers should be submitted as word-processor files on a 3 1/2 disk or by e-mail to scb@iec.es, using a Microsoft Word program (Macintosh or PC). Figures, tables and illustrations should also be submitted in a hard copy. Use the name of the author as a file name. Indicate on the disk: author s name, address and operating system used. Manuscripts submitted on paper can be accepted only under exceptional circumstances. Illustrations should be of good quality and fitting within jounal size. Articles, including illustrations, cannot exceed 20 typed pages. Commissioned review articles or monographs are not subjected to the above restrictions although their authors should consult the Editorial Board of Treballs Societat Catalana de Biologia. Manuscripts and general editorial correspondance should be addressed to the Editor of Treballs de la Societat Catalana de Biologia, Carme, 47. E-08001 Barcelona. Spain. Organizations of manuscripts The manuscript should be headed by the full title, followed by complete names of all authors in capitals and location of the institutions at which the work was performed. Footnotes should be avoided. All pages should be numbererd consecutively starting with the title page. Summary The abstract and the title should be written in English and Catalan, and not exceed 200 words. Up to five key-
words in English should be given at the end of the abstract.
Tables and illustrations Black and white photographic prints should be of good quality and contrast; in the back there must be indicated the name of the author, the number of the figure and the top with an arrow. Authors must indicate the original figures for publication and the copies. Tables should include a descriptive title and be numbered consecutively with Roman characters.
References Manuscripts should include references arranged in alphabetical order according to the first author s name and should be referreed to in the text in chronological order by the author s names and the date of publication. If more than two authors are mentioned in a reference, the first name followed by «et al» should be used. References should be assembled in the following order; authors in capitals, year in parenthesis, title of article, name of journal, abbreviated and italic, volume number and inclusive page numbers. References to chapters and monographs should include the title of the work followed by the name of editor, the title book, city of publication and publisher. Inclusive pagination should be indicated at the end of the citation.
Note carefully the follogwing examples: CODINA, C.; F. VILADOMAT; J. BASTIDA; J. M. LLABRÉS (1989). «Potencial biotecnològic del cultiu de cèl·lules vegetals per a l obtenció de productes farmacèutics». Treb. Soc. Cat. Biol., núm. 40, pàg. 47-70. GLICK, T. F. (1989). «Biologia i context social: la nova historiografia del Darwinisme». Treb. Soc. Cat. Biol., núm. 40, pàg. 7-18. MELLADO, R. P. (1987). «Vectores utilizados para la manipulación y expresión de genes». A: Vicente, M.; Renart, J. Ingeniería genética. Madrid: CSIC, núm. 215, pàg. 2136. YUNIS, J. J.; O. PRAKASH (1982). «The origin of man: a chromosomal pictorial legacy». Science, núm. 215, pàg. 1525-1530.
Proofs Proofs of accepted articles will be sent to the first author, for correction. Proofs should be returned to the Editor by express mail. Corrections other than printer s errors are not acceptable. After publication 20 reprints will be sent free of charge to the author.
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA
VOLUM 49, 1999
ÍNDEX
PATOLOGIA MOLECULAR Presentació . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . R. BARTRONS La perspectiva molecular i la medicina. Malalties moleculars . . . . . . . . . . . . . . . . . . . . J. CARRERAS Factors bescanviadors de nucleòtids de guanina i les seves implicacions en patologia J. L. ROSA I C. CRUZ Regulació de la diferenciació cel·lular per proteïnes morfogenètiques òssies (BMP) . F. VENTURA, S. AMBROSIO, M. ESPEJO, T. LÓPEZ-ROVIRA I E. CHALAUX Alteracions del control del cicle cel·lular en neoplàsies humanes . . . . . . . . . . . . . . . . . A. NADAL, P. JARES, P. L. FERNÁNDEZ, M. J. REY, M. PINYOL, L. HERNÁNDEZ, S. HERNÁNDEZ, M. CAZORLA, A. CARDESA I E. CAMPO Mecanismes moleculars associats a la caquèxia cancerosa . . . . . . . . . . . . . . . . . . . . . . . J. M. ARGILÉS, N. CARBÓ I F. J. LÓPEZ-SORIANO Bases moleculars de la leucèmia limfàtica crònica i la seva terapèutica . . . . . . . . . . . . D. COLOMER, B. BELLOSILLO, G. PONS I J. GIL Alteracions moleculars en el carcinoma hepatocel·lular . . . . . . . . . . . . . . . . . . . . . . . . . R. MIQUEL, L. BOIX, J. BRUIX Aspirina i antiinflamatoris no esteroïdals en la prevenció del càncer colorectal . . . . R. BARTRONS, E. CASTAÑO, G. PUEYO I J. GIL Alteracions del DNA mitocondrial implicades en patologia humana . . . . . . . . . . . . . V. NUNES, M. GÓMEZ I J. CASADEMONT L acidúria 3-hidroxi 3-metilglutàrica: una malaltia molecular per deficiència de 3-hidroxi 3-metilglutaril coenzim A liasa . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . F. G. HEGARDT Patologia molecular de la malaltia de Gaucher . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . D. GRINBERG. B. CORMAND, L. GORT, M. MONTFORT, A. CHABÁS I L. VILAGELIU Patologia molecular de la neurofribomatosi de tipus 1 . . . . . . . . . . . . . . . . . . . . . . . . . . C. LÁZARO , E. SERRA, E. ARS I X. ESTIVILL Bases moleculars de les distròfies musculars progressives . . . . . . . . . . . . . . . . . . . . . . P. GALLANO, A LASA, C. DE DIEGO, O. DÍEZ I M. BAIGET Patologia de la progressió de la malaltia arterial coronària des del punt de vista molecular . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . L. BADIMON, J. MARTÍNEZ-GONZÁLEZ I T. ROYO De la patologia molecular a la terapèutica gènica . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . A. M. GÓMEZ-FOIX I C. FILLAT SOCIETAT CATALANA DE BIOLOGIA . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . RESUM DE LES SESSIONS CIENTÍFIQUES . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . ALTRES ACTIVITATS . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . ÍNDEX D AUTORS DEL VOLUM 49 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . .
7 9 17 29 41 53 71 85 97 113 133 151 163 193 207 223 247 249 257 261
VOLUM 49, 1999 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1999
Figura de la sobrecoberta
PATOLOGIA MOLECULAR RAMON BARTRONS EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 49, 1999
Anàlisi de la transferència del gen de la beta-galactosidasa d E. Coli a un tumor de cèl·lules NP18 de pàncreas exocrí humà desenvolupat en un ratolí atímic BALB/c. El tumor es va injectar amb un adenovirus recombinant (AdCMV-lacZ) que incloïa el gen de la beta-galactosidasa d E. Coli sota el control del promotor del citomegalovirus. Quatre dies després de la transferència del gen, el tumor es va extraure i es va posar de manifest l expressió del transgen mitjançant tinció histoquímica de l activitat de l enzim. E. Mercadé, M. Carrió, A. Romagosa, M. Cascalló, C. Fillat, A. Mazo i A. M. GómezFoix
VOLUM 49, 1999 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1999
Figura de la sobrecoberta
PATOLOGIA MOLECULAR RAMON BARTRONS EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 49, 1999
Anàlisi de la transferència del gen de la beta-galactosidasa d E. Coli a un tumor de cèl·lules NP18 de pàncreas exocrí humà desenvolupat en un ratolí atímic BALB/c. El tumor es va injectar amb un adenovirus recombinant (AdCMV-lacZ) que incloïa el gen de la beta-galactosidasa d E. Coli sota el control del promotor del citomegalovirus. Quatre dies després de la transferència del gen, el tumor es va extraure i es va posar de manifest l expressió del transgen mitjançant tinció histoquímica de l activitat de l enzim. E. Mercadé, M. Carrió, A. Romagosa, M. Cascalló, C. Fillat, A. Mazo i A. M. GómezFoix