VOLUM 48, 1998 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1998
DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES LLUÍS CORNUDELLA EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 48, 1998
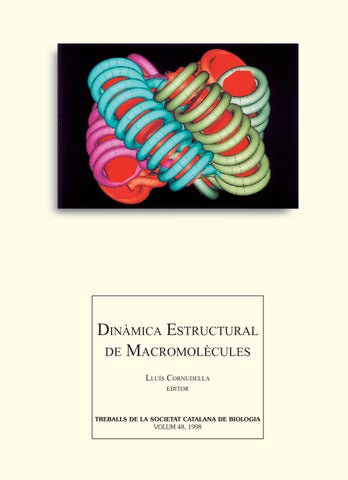
Figura de la sobrecoberta Model del solenoide interdigitat compacte per a l estructura de la fibra de cromatina plegada (J. R. Daban i A. Bermúdez, 1998, Biochemistry, núm. 37, pàg. 4299-4304). Els successius pisos d una hèlix primària de 4,7 nucleosomes per volta s interdigiten i formen 5 hèlixs secundàries (amb el DNA representat en diferents colors) que estan estabilitzades per interaccions laterals entre els octàmers d histones (representats en color roig; vegeu les pàgines 167-181 i la figura 11 de l annex 6).
VOLUM 48, 1998 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1998
DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES LLUÍS CORNUDELLA EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 48, 1998
Figura de la sobrecoberta Model del solenoide interdigitat compacte per a l estructura de la fibra de cromatina plegada (J. R. Daban i A. Bermúdez, 1998, Biochemistry, núm. 37, pàg. 4299-4304). Els successius pisos d una hèlix primària de 4,7 nucleosomes per volta s interdigiten i formen 5 hèlixs secundàries (amb el DNA representat en diferents colors) que estan estabilitzades per interaccions laterals entre els octàmers d histones (representats en color roig; vegeu les pàgines 167-181 i la figura 11 de l annex 6).
VOLUM 48, 1998
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES
1998
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA
VOLUM 48, 1998
FILIAL DE L INSTITUT D ESTUDIS CATALANS
BARCELONA 1998
NORMES DE PUBLICACIÓ DELS TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA Treballs de la Societat Catalana de Biologia (Treballs de la SCB) publica: a) revisions encarregades per la Societat, de ciències de la vida; b) comunicacions presentades a les sessions ordinàries i extraordinàries que organitza la Societat o les seves seccions especialitzades; c) monografies o conferències de científics convidats per la Societat; d) les ressenyes de les sessions científiques organitzades per la Societat. Presentació dels originals Els originals seran redactats en llengua catalana, excepte en casos justificats pels quals el Consell Directiu pugui acceptar una altra llengua. El Consell de Redacció consultarà especialistes, els quals, en qualsevol cas, determinaran si un article pot publicar-se immediatament, necessita revisió, o bé és rebutjat. Els autors rebran notificació de la decisió. Si el treball requereix revisió, es facilitaran als autors els comentaris escrits dels especialistes que l hagin revisat. En el cas que no sigui acceptat, la còpia original i les il·lustracions seran retornades als autors. La submissió d un manuscrit implicarà que el material és original i que no se n considera la publicació en cap altra revista. Els originals es lliuraran en disquet d ordinador de 3 1/2 o per correu electrònic (scb@iec.es), junt amb una còpia en paper. El programa cal que sigui Microsoft Word (Macintosh o PC) pel que fa al text. Les figures, il·lustracions i taules també s entregaran en suport informàtic. Feu servir el cognom de l autor com a nom del document. Cal indicar en l etiqueta del disquet: l autor del treball, l adreça i el sistema operatiu informàtic emprat. Els manuscrits presentats en mecanografiat seran acceptats tan sols en circumstàncies excepcionals. Les il·lustracions cal que siguin de bona qualitat i que les mides s ajustin a les dimensions de la revista. L original, incloent-hi les taules i les il·lustracions, no sobrepassarà l extensió de vint fulls. Només podran ultrapassar aquest límit el text de les conferències o monografies extraordinàries, amb l acord previ del Consell de Redacció de Treballs de la Societat Catalana de Biologia. Els treballs i la correspondència referent a la redacció hauran de dirigir-se al president del Consell de Redacció de Treballs de la Societat Catalana de Biologia, Carrer del Carme, 47. 08001 Barcelona. Estructuració dels manuscrits Cada treball ha d estar encapçalat pel títol, seguit pel nom i primer cognom del(s) autor(s) en majúscules i del lloc o llocs de treball respectius. S evitarà la utilització de notes a peu de pàgina. Tots els fulls aniran numerats consecutivament començant pel full de la portada. Resum El resum, d una extensió màxima de dues-centes paraules, serà redactat en català i anglès. El títol del treball també
haurà d ésser traduït a l anglès i s acompanayarà d un màxim de cinc paraules clau en anglès. Taules i il·lustracions Les fotografies en blanc i negre hauran d ésser de bona qualitat i contrast. Les fotografies portaran al dors en llapis tou el cognom de l autor, el número d ordre i llur part superior haurà d ésser indicada mitjançant una fletxa. Caldrà indicar quines són els originals i quines les còpies. Cada taula portarà un títol descriptiu breu i aniran numerades correlativament en caràcters romans. Bibliografia Els manuscrits inclouran les referències bibliogràfiques ordenades per ordre alfabètic. En el text s indicarà per ordre cronològic els noms dels autors i la data de publicació; en el cas que una referència tingui més de dos autors, se citarà el primer seguit de et al. Cada referència inclourà, i en aquest ordre, cognoms dels autors, amb majúscules, any de publicació, títol de l article, nom de la revista abreujat i en cursiva, número del volum i la primera i la darrera pàgines. Les referències a capítols i monografies indicaran el títol de la referència llibre seguit del nom del(s) editor(s), el títol del treball, la ciutat de publicació i l editorial. Al final de la citació s indicaran les planes que inclou el treball. Cal tenir en compte els exemples següents: CODINA, C.; F. VILADOMAT; J. BASTIDA; J. M. LLABRÉS (1989). «Potencial biotecnològic del cultiu de cèl·lules vegetals per a l obtenció de productes farmacèutics». Treb. Soc. Cat. Biol., núm. 40, pàg. 47-70. GLICK, T. F. (1989). «Biologia i context social: la nova historiografia del Darwinisme». Treb. Soc. Cat. Biol., núm. 40, pàg. 7-18. MELLADO, R. P. (1987). «Vectores utilizados para la manipulación y expresión de genes». A: Vicente, M.; Renart, J. Ingeniería genética. Madrid: CSIC, pàg. 21-30. YUNIS, J. J.; O. PRAKASH (1982). «The origin of man: a chromosomal pictorial legacy». Science, núm. 215, pàg. 1525-1530. Proves d impremta De tots els originals acceptats, l autor (o bé el primer dels autors si són més d un) en rebrà unes proves d impremta per tal de corregir-les, i aquestes proves hauran d ésser retornades, per correu urgent, al president del Consell de Redacció, dins del termini màxim d una setmana. En les proves no podran ésser introduïdes correccions d estil, i només hi seran admeses les de caràcter ortogràfic i tècnic. Un cop publicat, es lliuraran a l autor vint extrets sense càrrec.
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA FILIAL DE L INSTITUT D ESTUDIS CATALANS
VOLUM 48, 1998
BARCELONA 1998
DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES
LLUÍS CORNUDELLA editor
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 48, 1998
CONSELL DE REDACCIÓ ANNA Ma GÓMEZ-FOIX, presidenta LLUÍS CORNUDELLA I MIR MERCÈ DURFORT I COLL CRISTINA JUNYENT I RODRÍGUEZ MERCÈ PIQUERAS I CARRASCO FRANCESCA VIDAL I DOMÍNGUEZ
© dels autors dels articles
Editat per la Societat Catalana de Biologia (filial de l Institut d Estudis Catalans) Carrer del Carme, 47. 08001 Barcelona Compost per Fotocomposició gama, s.l. Carrer Arístides Maillol, 3, 1r 1a. 08028 Barcelona Imprès a Limpergraf, SL Polígon industrial Can Salvatella. Carrer de Mogoda, 29-31 08210 Barberà del Vallès ISSN: 0212-3037 Dipòsit Legal: B. 12164-1963
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 48, 1998
ÍNDEX
DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES Presentació . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . LL. CORNUDELLA
7
I. METODOLOGIES D ALTA RESOLUCIÓ DE DIFRACCIÓ DE RAIGS X I D ESPECTROSCÒPIA DE RESSONÀNCIA MAGNÈTICA NUCLEAR
Cristal·lografia de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . A. GUASCH, N. VERDAGUER, F. X. GOMIS-RÜTH, I. FITA I M. COLL Estructura i dinàmica en pèptids i proteïnes: la visió de la ressonància magnètica nuclear . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . M. A. CONTRERAS, M. GAIRÍ, O. MILLET I M. PONS II. PREDICCIÓ ESTRUCTURAL I MODELATGE MACROMOLECULAR Enginyeria de proteïnes: complementarietat de les aproximacions experimentals i computacionals en el disseny de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS Metodologies computacionals per a l estudi de macromolècules . . . . . . . . . . . . . . . . . . . . F. J. LUQUE I MODESTO OROZCO La biotecnologia computacional com a eina d anàlisi per a l evolució molecular i per al desxiframent d estructures de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J. PALAU, G. PUJADAS, J. A. NEGRETE, I. VIÑUALES I S. GARCIA-VALLBÉ III. DEL DNA AL CROMOSOMA Introducció . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J. A. SUBIRANA Les estructures del DNA . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . L. URPÍ I F. AZORIN Empaquetament funcional del DNA: el nucleosoma i les estructures d ordre superior de la cromatina . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J.-R. DABAN Dinàmica del DNA en el cromosoma . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J. ROCA Empaquetament del DNA en els espermatozoides . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . L. DEL VALLE, P. GIMÉNEZ, N. SAPERAS I M. CHIVA
13 25
49 73 93
143 147 167 183 199
6 ÍNDEX
Nucleoproteïnes bàsiques espermàtiques d invertebrats marins i la seva estructura gènica . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . E. PRATS, R. DEBÓN, J. VAQUÉ I LL. CORNUDELLA
225
ANNEXOS I. METODOLOGIES D ALTA RESOLUCIÓ DE DIFRACCIÓ DE RAIGS X I D ESPECTROSCÒPIA DE RESSONÀNCIA MAGNÈTICA NUCLEAR
ANNEX 1. Cristal·lografia de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . Figura 2 Figura 3 Figura 4 ANNEX 2. Estructura dinàmica en pèptids i proteïnes: la visió de la ressonància magnètica nuclear . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . Figura 6 II. PREDICCIÓ ESTRUCTURAL I MODELATGE MACROMOLECULAR ANNEX 3. La biotecnologia computacional com a eina d anàlisi per a l evolució molecular i per al desxiframent d estructures de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . Figura 1 Figura 11 Figura 15 III. DEL DNA AL CROMOSOMA ANNEX 4. Introducció . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . Figura 1 ANNEX 5. Les estructures del DNA . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . Figura 5 Figura 7 ANNEX 6. Empaquetament funcional del DNA: el nucleosoma i les estructures d ordre superior de la cromatina . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . Figura 1 Figura 3 Figura 10 Figura 11 SESSIÓ INAUGURAL DEL CURS 1996-1997 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . Parlament de presentació . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . R. BARTRONS I BACH Glossa biogràfica del professor John Kendrew . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . R. GUERRERO I MORENO Protein research in Cambridge in the postwar years . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . SIR J. C. KENDREW (Premi Nobel de química, 1962) MESA DE LA SCB PER AL CURS 1995-1996 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . RESUM DE LES SESSIONS CIENTÍFIQUES . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . ALTRES ACTIVITATS . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . INDEX D AUTORS DEL VOLUM 48 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . .
245
248
249
252 253
254
259 259 261 263 271 273 281 283
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 7-9
PRESENTACIÓ
La vida depèn de macromolècules com els àcids nucleics, les proteïnes i els hidrats de carboni. L estudi d aquestes molècules, els seus complexos i les seves interaccions, ha estat de sempre competència de la bioquímica i de la biologia molecular. Amb el temps s ha arribat a conèixer un gran nombre de macromolècules i a desxifrar molts dels processos biològics en els quals intervenen. Amb tot, però, el seu coneixement sovint es limita a la definició d un fenotip, l establiment d una seqüència gènica i, fins i tot, la caracterització d una banda en un gel. No és fins que s aconsegueix resoldre l estructura molecular que s adquireix la visió de com les molècules realment condueixen els seus negocis, és a dir, com realitzen la seva funció. Recents avenços de les tecnologies del DNA recombinant, dels sistemes d expressió de proteïnes i de la síntesi química de proteïnes i àcids nucleics han revolucionat tots els camps de la biologia molecular i cel·lular. Alhora, nous i potents sistemes de computació, juntament amb decisives millores de la instrumentació en microscòpia electrònica, cristal·lografia i ressonància magnètica nuclear, han accelerat considerablement el flux de la informació estructural. La biologia estructural, malgrat que és molt jove, ha adquirit ja naturalesa de disci-
plina científica. Solament durant l any 1994 el ritme de les caracteritzacions estructurals fou, de mitjana, d una nova estructura per dia. Si es manté aquesta tendència, l any 2000 contemplarà la resolució de 2.800 estructures avui totalment desconegudes. En el banc de dades del laboratori de Brookhaven amb prou feines hi havia enregistrades tres o quatre estructures d espècies de RNA i dels seus complexos amb DNA i proteïnes, l any 1978. Aquest nombre d estructures conegudes restà inamovible fins al 1986 quan se n hi afegiren unes poques més. La resolució i el subsegüent dipòsit d estructures d aquesta classe de macromolècules hagué d esperar fins al 1994 per veure s substancialment incrementada. Avui el nombre d aquestes estructures conegudes ultrapassa el centenar. Pel que fa a les proteïnes, el mateix banc de Brookhaven conté al voltant de 3.000 molècules proteiques. Aquestes estructures han estat classificades segons la composició estructural secundària amb el resultat que prop dels dos terços d elles són similars. L eliminació de les darreres dóna una resta d estructures, la meitat de les quals mostren homologies entre si. En segregar del grup de proteïnes no homòlogues les que contenen elements d estructura terciària semblants, s obté un conjunt final
8 LLUÍS CORNUDELLA
d unes cent cinquanta formes específiques de plegaments estructurals que són els que es coneixen actualment. D altra banda, s ha estimat que el nombre total de plegaments estructurals proteics definits en el genoma humà s apropa a un miler. Es dedueix fàcilment d aquestes estimacions que manquen encara unes 850 conformacions estructurals per elucidar. Tenint en compte els recents avenços de la producció i la detecció de radiació X de sincrotó, així com la disponibilitat de potents mètodes de computació, es podria concloure que no és una utopia que la comunitat cristal·logràfica afronti la caracterització estructural de les 850 formes de plegament pendents de resolució en un futur proper. No tot acaba amb l elucidació d estructures quiescents. La variabilitat conformacional és també objecte dels estudis estructurals. Així, l hemaglutinina del virus de la influenza canvia de configuració quan aquest penetra dins la cèl·lula. S han pogut obtenir cristalls de l estat «alterat» i la seva anàlisi ha revelat l ocurrència d una redistribució, altrament impensable, de les hèlices alfa que permet al virus eludir les defenses normals de l hoste i dipositar el seu propi material genètic dins la cèl·lula. Altres virus posseeixen proteïnes de la càpsida estructurades molt diferentment i, per tant, han de recórrer a estratègies alternatives d infecció. Temes també de singular rellevància estructural són els mecanismes de reconeixement molecular i de transducció de senyal, les bases estructurals de les interaccions DNA-proteïnes i la seva participació en la regulació de la transcripció durant l expressió gènica. La combinació de tècniques també forneix una poderosa eina per a l anàlisi estructural. La microscòpia electrònica de complexos macromoleculars, juntament amb la cristal·lografia de raigs X, n és un exemple. Així, ha estat factible posicionar les estructures tridimensionals de l actina i la miosina
en imatges ultramicroscòpiques dels seus filaments amb el propòsit de visualitzar com es contreuen els músculs. La microscòpia de força atòmica s està revelant molt apropiada per a l estudi de complexos aperiòdics de grans dimensions. El potencial i la versatilitat de la ressonància magnètica nuclear en l anàlisi tridimensional d àcids nucleics i de proteïnes és prou ben conegut. L arsenal analític esmentat, juntament amb les fites recentment assolides en els estudis estructurals i funcionals, palesen fefaentment que ens trobem enmig d una autèntica revolució en la biologia molecular i cel·lular, sens dubte encapçalada per l estructura. Amb tot, no es pot oblidar que la imatge estàtica d una macromolècula no és una finalitat en si mateixa ans l inici d un camí que porta a la seva comprensió. Cal preveure que, a mesura que es resolguin més i més estructures, l interès i l èmfasi es desplaçaran des de la simple descripció cap a la dissecció de la funció amb la finalitat d esbrinar els fonaments estructurals de la funció molecular. És evident que s ha assolit un nivell en el qual els estudis estructurals de qüestions biològiques fonamentals s han de combinar amb mètodes quantitatius de mesura i anàlisi derivats de la física, la química i, fins i tot, de les matemàtiques. La biologia catalana no ha estat al marge de l extraordinari desenvolupament experimentat per la biologia estructural que acabem d esbossar. És més, es pot afirmar que hi ha tingut una digna participació, donat que els estudis estructurals han constituït una singular tradició en el nostre entorn. La seva entitat ve recolzada pel fet que el seu nucli inductor s ha guanyat el reconeixement com l escola estructuralista catalana. Aquest nou volum de la sèrie dels Treballs de la Societat Catalana de Biologia que ara presentem vol fer-se ressò d aquesta circumstància dedicant-lo al tema de la dinàmica estructural de les macromolècules
PRESENTACIÓ 9
biològiques. En el volum s apleguen un conjunt de contribucions que ens introduiran en els aspectes més sobresortints de la biologia estructural d avui. Per tal de racionalitzar-ne el contingut i fer-lo més entenedor, els temes s han distribuït en tres seccions diferenciades. En la primera d elles es presenten les noves metodologies d alta resolució de difracció i espectroscòpia, com també les cristal·logràfiques. La segona comprèn els sistemes computacionals de predicció estructural i de modelatge. Finalment, la darrera secció tracta l intricat tema de la variabilitat i la dinàmica conformacionals del DNA, com també la seva estructuració d ordre superior en la cèl·lula viva. Esdevé molt adient que s inclogui en aquest volum monogràfic, dedicat a la dinàmica estructural de les macromolècules, la transcripció de la conferència plenària que va pronunciar Sir John Kendrew en la sessió inaugural del curs 1996-1997 de la Societat Catalana de Biologia. Precisament, el tema de la conferència va ser la recordació dels esdeveniments més sobresortints ocorreguts a Cambridge a la fi de la Segona Guerra Mundial, que van conduir al desenvolupament de l anàlisi de difracció de raigs X com a eina cabdal en els estudis estructurals. En aquesta mateixa sessió inaugural la Societat Catalana de Biologia el va distingir com a membre d honor de la Societat en reconei-
xement de tots els seus mèrits. El professor Kendrew, juntament amb Max Perutz, va obtenir el Premi Nobel de Química el 1962 per haver estat capdavanter en la resolució estructural de macromolècules mitjançant la difracció de raigs X i haver resolt l estructura de les dues primeres molècules de proteïnes, l hemoglobina i la mioglobina. Podem considerar el professor Kendrew com un autèntic pioner de la biologia molecular europea. Ell va ser l any 1974 el promotor i primer director general de l EMBL, el laboratori europeu de biologia molecular a Heidelberg. Dissortadament, deu mesos escassos després de la seva estada entre nosaltres a Barcelona, el professor Kendrew ens va deixar. La seva pèrdua és irreparable, però deixa en herència un extraordinari conjunt de tècniques d alta resolució estructural que ell va impulsar com a director del laboratori de Heidelberg. La radiació de sincrotó i la dispersió de neutrons com a fonts de raigs X i la criomicroscòpia electrònica són avui a l abast de tots els estructuralistes. En acabar aquest volum, tots els que hem participat en la seva elaboració confiem haver assolit l objectiu inicialment proposat i desitgem que el seu text compleixi a bastament la funció d introduir de manera atractiva i planera els estudiosos interessats, professors i estudiants universitaris ensems, en el recòndit món de l estructura. Lluís Cornudella Barcelona, octubre de 1997
I. METODOLOGIES D ALTA RESOLUCIÓ DE DIFRACCIÓ DE RAIGS X I D ESPECTROSCÒPIA DE RESSONÀNCIA MAGNÈTICA NUCLEAR
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 13-23
CRISTAL·LOGRAFIA DE PROTEÏNES ALÍCIA GUASCH, NÚRIA VERDAGUER, F. XAVIER GOMIS-RÜTH, IGNASI FITA I MIQUEL COLL Institut de Biologia Molecular de Barcelona. CSIC Jordi Girona, 18. 08034 Barcelona.
SUMMARY X-ray diffraction applied to protein crystals allows the determination of the atom positions to approximately 2 Å resolution and the observation of the polypeptide fold. In the structure resolution process there are two critical steps, the growth of protein crystals and the determination of the phases. With the help of molecular biology in the first case and new synchrotron facilities in the second, protein cristallography is a booming area of research. RESUM L aplicació de la difracció de raigs X als cristalls de proteïna permet la determinació de les posicions atòmiques amb una resolució aproximada de 2 Å i l observació del plegament de la cadena polipeptídica. Dins del procés de resolució d una estructura, hi ha dues etapes determinants, l obtenció de cristalls de proteïna i la determinació de les fases. Amb l ajut de la biologia molecular en el primer cas i l ús dels sincrotrons en el segon, la cristal·lografia de proteïnes està experimentant una explosió sense precedents DIFRACCIÓ DE RAIGS X I BIOLOGIA Les aplicacions dels raigs X en el camp de la biologia han avançat espectacularment des del seu començament, tot i que la gran
quantitat d objectes potencials d estudi fa que, a hores d ara, la immensa majoria d aquests romangui sense ésser caracteritzats
14 ALÍCIA GUASCH, NÚRIA VERDAGUER, F. XAVIER GOMIS-RÜTH, IGNASI FITA I MIQUEL COLL
des del punt de vista atòmic. Durant les quatre dècades que han seguit a la determinació de les primeres estructures, com són la del DNA (Watson i Crick, 1953), la mioglobina per John Kendrew el 1958 (Kendrew et al., 1960) i l hemoglobina analitzada per Max Perutz durant quasi bé trenta anys (Perutz et al., 1960), les tècniques de difracció de raigs X s han anat aplicant a una selecció diversa de problemes interessants, lentament als inicis i de manera exponencial els darrers anys. Els resultats obtinguts han establert molts principis bàsics tant de l estructura de macromolècules com de la bioquímica i la biofísica dels processos biològics. El gran nombre d estructures resoltes, cada cop més complicades, es deu sobretot a dues coses: una és la tecnologia del DNA recombinant, l altra són els sincrotrons. La primera permet obtenir quantitats adients de qualsevol proteïna, malgrat que sigui molt minoritària a la cel·la. A més, es pot modificar la proteïna al nostre gust per tal que cristal·litzi, per exemple, expressant només un domini. També es pot modificar la proteïna amb l objectiu que es pugui resoldre la seva estructura amb facilitat, per exemple, substituint alguns residus per altres que continguin àtoms pesants. D altra banda, els sincrotrons, que produeixen radiació X d altíssima intensitat i de longitud d ona a la carta, permeten recollir dades de difracció a alta resolució de proteïnes o ensamblatges de proteïnes de gran pes molecular, inclosos els virus. Són màquines costoses, que de vegades necessiten l esforç econòmic de molts països com és el cas de l ESRF, a Grenoble però amb una demanda d usuaris tal que no la poden cobrir. I la demanda anirà creixent. Hi ha un altre aspecte de l aliança entre la cristal·lografia i les tècniques del DNA recombinant que resulta d aplicar aquestes últimes, no ja per resoldre les estructures, sinó per modificar les proteïnes un cop co-
neixem la seva estructura en detall. Així podem canviar les seves característiques i, fins i tot, la seva funció. Això, òbviament, té aplicacions biotecnològiques o industrials. En aquest terreny també hi ha el disseny de fàrmacs basat en el coneixement de l estructura tridimensional. No és una visió de futur, s està fent ja i amb èxit. El cas més espectacular ha estat el disseny de fàrmacs contra la proteasa aspàrtica de l HIV, utilitzats ara en els famosos còctels contra el virus de la SIDA. Aquesta proteïna és ara mateix la més estudiada per difracció de raigs X: s han fet prop de mil estructures de complexos amb inhibidors diferents, gairebé totes en companyies farmacèutiques, encara que l estructura inicial de la proteasa es va resoldre en un centre públic (Wlodawer et al., 1989). Els raigs X no són l única eina per estudiar l estructura molecular i en aquest llibre se n descriuen d altres , però la física de la seva difracció fa que sigui la tècnica més important, ara per ara, per investigar estructures biològiques a resolució atòmica. En efecte, les estructures resoltes per raigs X tenen un gran impacte perquè poden donar una visió a la vegada global i increïblement detallada de sistemes molt complexos. FONAMENTS DE LA DIFRACCIÓ Els principis fonamentals de la difracció, en particular de la difracció de raigs X, estan molt ben definits (figura 1). En una situació ideal, la imatge de difracció ( F ) d un objecte pot obtenir-se com la transformada de Fourier ( F ) de la densitat electrònica (r ) de l objecte
af
af
FS =Frr
on S es relaciona amb la direcció de difracció i r indica un punt de l objecte. Si disposem de la imatge de difracció completa, és possible calcular la distribució de la densitat
CRISTAL·LOGRAFIA DE PROTEÏNES 15
electrònica en l objecte mitjançant la transformada de Fourier inversa (F 1)
af
af
r r = F -1 F S
Conèixer totalment una imatge de difracció implica conèixer la intensitat i la fase de la radiació difractada en totes les direccions. La intensitat és proporcional al nombre de fotons dispersats en cada direcció. La fase es relaciona amb la disposició relativa de les ones difractades en les diferents direccions. A la majoria dels experiments de difracció només es poden mesurar les intensitats però, en general, es perd totalment la informació relativa a les fases. Aquesta pèrdua d informació és la principal dificultat amb què s entrebanquen les tècniques de difracció, i es coneix com el «problema de la fase».
En les tècniques de microscòpia, el problema de la fase es resol experimentalment mitjançant la utilització de lents (òptiques o electromagnètiques segons es tracti d aparells que treballin amb llum, com són els microscopis òptics, o bé amb electrons, com els microscopis electrònics) que realitzen físicament el procés equivalent a la transformada de Fourier inversa (figura 1). Amb tot, pel que fa als raigs X, no ha estat possible encara construir lents eficients i, per tant, no existeixen microscopis d alta resolució de raigs X. La impossibilitat de superar experimentalment de manera directa el «problema de la fase» quan s utilitzen raigs X ha obligat a cercar, per a cada tipus de problema, una solució concreta. Quan l objecte que difracta té una organització interna que es repeteix periòdicament (com és el cas dels cristalls moleculars)
Representació de la molècula MAPA de DENSITAT ELECTRÒNICA TRIDIMENSIONAL CALCULAT (Síntesi de Fourier) Àtoms representats per regions d elevada densitat electrònica FASES
COMPUTER
Síntesi de Fourier
ORDINADOR Radiació dispersada
CRISTAL·LÒGRAF/FA
DETECTOR Detector electrònic o fotogràfic. Els raigs X difractats no poden ser reenfocats per formar una imatge. Per tant, són interceptats i mesurats mitjançant un comptador o una pel·lícula sensible a raigs X
OBJECTE (cristall)
RAIGS X FIGURA 1. Esquema del procés de la difracció de raigs X.
16 ALÍCIA GUASCH, NÚRIA VERDAGUER, F. XAVIER GOMIS-RÜTH, IGNASI FITA I MIQUEL COLL
la radiació difractada solament és distinta de zero en determinades direccions, anomenades reflexions (figura 2, annex 1). La separació entre reflexions contigües és inversament proporcional a la periodicitat en el cristall: les grans macromolècules tenen periodicitats de diversos centenars d àngstroms i, per tant, la imatge de difracció pot ésser de milers o centenars de milers de reflexions molt properes entre si. La determinació de l estructura tridimensional d una molècula biològica, mitjançant la cristal·lografia de proteïnes, segueix una seqüència d etapes experimentals i analítiques molt ben establertes: a) obtenir cristalls de la macromolècula adequats per a estudis d alta resolució; b) mesurar les intensitats de les reflexions d aquests cristalls; c) determinar-ne les fases corresponents; d) construir un model atòmic que s ajusti al mapa de densitat electrònica experimental; i e) afinar el model optimitzant l acord amb les dades experimentals. Malgrat tots els progressos, la determinació de l estructura d una macromolècula presenta sovint reptes difícilment superables, principalment a les etapes de cristal·lització i determinació de les fases. a) Cristal·lització. L obtenció de cristalls és un procés empíric; l experiència acumulada proporciona indicacions cada cop més útils, però continuen essent necessaris un gran nombre d assaigs en els quals la sensibilitat de l investigador té un paper molt important. Les tècniques de purificació i obtenció de biomacromolècules han experimentat un gran desenvolupament, la qual cosa ha facilitat o ha permès l obtenció de mostres molt pures en les quantitats (desenes de mil·ligrams) que es requereixen per endegar els intents de cristal·lització. En l apartat de la cristal·lització cal incloure també la preparació de cristalls isomorfs als de la proteïna nativa però en els quals s han introduït metalls pesants, necessaris en al-
gunes de les tècniques més emprades per resoldre el problema de la fase. b) La mesura de la intensitat difractada és força directa en molts casos; pot estar al límit de la tecnologia en casos extrems. Un problema tipus pot donar lloc a poques desenes de milers de reflexions amb una precisió tan bona com un 2-3% i, en general, no per sota d un 6-8%. Tant els detectors com la font de radiació són importants. Pràcticament tots els detectors actualment en ús són detectors d àrea i els més utilitzats són del tipus de placa d imatges i els CCD. La intensa radiació de sincrotró, en particular pel que fa als sincrotrons de tercera generació, està permetent recollir dades de raigs X que abans eren impensables amb generadors convencionals. c) La determinació de la fase és un dels aspectes que fins ara han diferenciat qualitativament la cristal·lografia de macromolècules de la de petites molècules. Les tècniques utilitzades més sovint per resoldre el problema de la fase en cristal·lografia de macromolècules són: a) el reemplaçament isomorf, b) el reemplaçament molecular i c) les tècniques de difracció anòmala. En el reemplaçament isomorf és necessari disposar de dades de difracció, no solament dels cristalls natius sinó també de cristalls en els quals s hagi introduït una petita quantitat d àtoms pesants. Les diferències entre els espectres dels cristalls natius i els derivats, un cop localitzats els àtoms pesants, ens donen informació sobre les fases de les diferents reflexions. Quan la molècula que s estudia està relacionada amb una altra d estructura ja coneguda, poden utilitzar-se les tècniques de reemplaçament molecular. Finalment, cal comentar que les tècniques de difracció anòmala són cada cop més importants gràcies a les possibilitats que està oferint la radiació de sincrotró. d) La interpretació dels mapes de densitat electrònica per construir un model molecular depèn de la resolució disponible i de la precisió en la determinació de les intensitats
CRISTAL·LOGRAFIA DE PROTEÏNES 17
i, sobretot, de les fases. Els sistemes gràfics i els programes de modelatge sofisticats, com són els O i FRODO (Jones, 1985), faciliten molt la interpretació dels mapes i la construcció dels models inicials. El concepte de resolució és molt important. Si les fases són molt bones, la cadena polipeptídica pot seguir-se a una resolució d aproximadament 3,5 Å. Amb una resolució d aproximadament 1,2 Å els àtoms s individualitzen. Les resolucions amb les quals es treballa en macromolècules oscil·len, en general, entre 2 i 3 Å. e) En l optimització dels models moleculars en cristal·lografia de macromolècules les principals dificultats vénen donades pel reduït nombre de reflexions respecte al nombre de paràmetres que es necessiten per descriure, en l àmbit atòmic, una macromolècula. Per tal de superar aquesta situació existeixen dues alternatives extremes: a) reduir el nombre de paràmetres independents que s utilitzen per descriure l estructura, o b) augmentar el nombre de dades disponibles amb informació addicional sobre l estructura. Altres alternatives es deriven, naturalment, de la combinació d aquestes dues alternatives extremes. El procés d afinament és un dels aspectes en els quals s ha treballat més en els darrers anys, donat que: a) no s ha assolit l afinament total de pràcticament cap estructura molecular pel fet que el desacord obtingut entre els millors models afinats i les dades de difracció ha estat sempre superior a l error experimental en les dades, i b) bona part de la informació que es vol obtenir en plantejar la determinació d una estructura només apareix quan es disposa de models moleculars ben afinats. ESTRUCTURES RELLEVANTS EN L ÀMBIT INTERNACIONAL En el camp dels enzims les primeres estructures cristal·logràfiques descrites a fi-
nals dels anys seixanta i començaments dels setanta del lisozim (Blake et al., 1965), la ribonucleasa (Kartha et al., 1967), la carboxipeptidasa A (Lipscomb et al., 1968), l a-quimotripsina (Matthews et al., 1967)), la papaïna (Drenth et al., 1968), la subtilisina (Wright et al., 1969), l elastasa (Shotton i Watson, 1970)) i la tripsina (Stroud et al., 1972) van ser cabdals per entendre els seus mecanismes d acció. La immunologia és un altre àmbit on la cristal·lografia ha fet una contribució decisiva. Les estructures de fragments d anticossos i els seus complexos amb antígens proteics han permès explicar moltes característiques de la defensa immunològica. Destaca especialment l impacte dels resultats estructurals de les molècules presentadores de pèptids a la superfície cel·lular, ja que van proporcionar les bases per a la immunologia molecular (Poljak, 1975). Els virus constitueixen l àrea de la cristal·lografia de raigs X en què s han analitzat les estructures més grans, ja que estan formats per un elevat nombre de còpies relacionades per simetria interna d una mateixa entitat bàsica i més petita, asimètrica. Les primeres estructures víriques a alta resolució es van determinar a finals dels anys setanta (Champness et al., 1976; Olson et al., 1983). D aquests conglomerats macromoleculars destaca el virus associat a tumors en els simis, l SV40 (fig. 3c, annex 1), que representa l estructura simètrica més voluminosa de les analitzades fins ara, amb 900.000 àtoms ordenats (sense tenir en compte els àtoms d hidrogen) (Liddington et al., 1991). Un altre cas paradigmàtic són les estructures de les proteïnes que constitueixen la càpsida del virus de la grip humana, ja que van demostrar com els virus poden enganyar el sistema immunitari (Rossmann et al., 1985); aquest concepte es va estendre més tard en el cas del virus del refredat, que mostra com el lloc d unió al receptor està protegit.
18 ALÍCIA GUASCH, NÚRIA VERDAGUER, F. XAVIER GOMIS-RÜTH, IGNASI FITA I MIQUEL COLL
Una visió espectacular del mecanisme fotoquímic de conversió energètica ha estat proveïda per l estructura del centre de reacció fotosintètic bacterià (figura 3a, annex 1, Deisenhofer et al., 1985). La cristal·lització d aquesta proteïna integral de membrana va representar una fita històrica per si mateixa, que recentment ha estat acompanyada amb la resolució d altres proteïnes integrals de membrana, com són el citocrom C oxidasa (figura 3f; Iwata et al., 1995), que és un complex multimodular que redueix l oxigen molecular a aigua en el darrer pas del metabolisme de nutrients, i la porina (Weiss et al., 1991). El centre de reacció fotosintètic va suposar fins fa poc l estructura asimètrica més gran resolta per cristal·lografia, amb 10.288 àtoms (sense considerar els hidrògens), fins que va ésser rellevada d aquesta posició en el podi primer per la b-galactosidasa (figura 3, annex 1), amb 1.023 aminoàcids (Jacobson et al., 1994), i molt recentment pel proteosoma eucariòtic (figura 3d, annex 1), amb 2 x 24.444 àtoms (Groll et al., 1997). Aquest és un complex proteolític intracelul·lar involucrat en el processat d antígens intracel·lulars que provoquen respostes immunològiques citolítiques. Altres proteïnes resoltes per cristal·lografia de raigs X són les que intervenen en la unió i el reconeixement dels àcids nucleics, com les polimerases (Joyce i Steitz, 1994; Ollis et al., 1985) o les aminoacil t-RNA sintetases (Cavarelli et al., 1993), que conjuntament amb l estructura del t-RNA van permetre «veure» com es «llegeix» el codi genètic en les operacions de la replicació, la transcripció i la traducció. L estructura de la transcriptasa reversa (figura 3b, annex 1), una DNA polimerasa dependent de RNA, que és utilitzada, per exemple, pel virus de la SIDA per integrar-se en el genoma de la cèl·lula hoste, va ser molt útil per al disseny d inhibidors destinats a millorar el tractament d aquesta malaltia (Kohlstaedt et al.,
1992). En aquest camp relacionat amb malalties, també cal mencionar l estructura dels productes gènics dels oncògens ras i p53, entre altres, associats al desenvolupament de diversos tipus de càncer (de Voss et al., 1988), i el factor de transcripció NFkB, un homodímer de 50 kDa que reacciona davant de processos de fosforilació en el citoplasma translocant-se al nucli, on activa gens (Ghosh et al., 1995). Finalment, ressaltem algunes altres estructures que han representat fites des del punt de vista metodològic i bioquímic, com són el subfragment 1 de la miosina, responsable de la generació de força en el múscul (Rayment et al., 1993); la F1 ATPasa, un heteroheptàmer que té un paper central en el metabolisme energètic, i converteix gradients de protons en molècules d ATP (Abrahams et al., 1994); el complex ciclina A-CDK2, responsable de la coordinació de la divisió en el cicle cel·lular (Jeffrey et al., 1995); i el nucleosoma (Luger et al., 1997). ESTRUCTURES REPRESENTATIVES RESOLTES A BARCELONA Anticossos La cristal·lografia de complexos d antígens virals i anticossos està proporcionant una millor comprensió de com els virus són reconeguts pels anticossos i dels mecanismes pels quals aquests virus escapen a la pressió immune. En aquesta línia, s ha dut a terme la cristal·lització i la determinació de l estructura de diferents complexos entre anticossos neutralitzants dirigits contra membres de la família dels picornavirus i els pèptids sintètics que simulen els llocs antigènics d aquests virus (Tormo et al., 1994; Verdaguer et al., 1996; Hewat et al., 1997). La possibilitat de combinar les tècniques de cristal·lografia de raigs X i criomicroscòpia
CRISTAL·LOGRAFIA DE PROTEÏNES 19
ha permès d obtenir informació estructural de complexos sencers virus-anticòs des del punt de vista de la resolució quasi atòmica. Aquests grans complexos macromoleculars són molt inestables i, per tant, difícilment cristal·litzables. L aplicació d aquestes tècniques combinades als nostres complexos ha permès d esbrinar els mecanismes de neutralització utilitzats per aquests anticossos (figura 4a, annex 1). Catalases La catalasa (peròxid d hidrogen oxidoreductasa, EC1.11.1.6) es troba en tots els organismes aerobis. Aquest enzim serveix, en part, per protegir la cèl·lula dels efectes tòxics de petits peròxids, encara que la totalitat de les seves funcions biològiques no són del tot clares. Es coneixen dos tipus diferents de catalases: les que contenen Mn2+ com a grup prostètic i les que contenen el grup hemo. Les catalases que contenen Mn2+ es presenten només en alguns organismes procariotes i són enzims hexamèrics amb un plegament en hèlix a. Les catalases que contenen el grup hemo són presents a la major part d organismes procariotes i eucariotes i presenten una estructura d homotetràmers amb uns pesos moleculars entre 200 i 350 kD. La catalasa hidroxiperoxidasa II (HPII) (Bravo et al., 1995) d Escerichia coli pertany a aquest darrer grup. Els tetràmers d aquesta catalasa presenten una acurada simetria molecular (figura 4b, annex 1). Glutatió S-transferasa S ha resolt l estructura del glutatió S-transferasa classe Pi de fetge de ratolí, tant de la proteïna lliure modificada com de la proteïna complexada amb diferents inhibidors i anàlegs de substrat. Les GST són enzims desintonxicadors que catalitzen l atac nucleofílic de l àtom de sofre del glutatió al
grup electrofílic d un ampli ventall de substrats tòxics de tipus hidrofòbic, incloent-hi els carcinogènics i altres substàncies xenobiòtiques. Endemés, aquests enzims estan implicats en el transport intracel·lular i en l emmagatzemament de molècules hidrofòbiques del tipus haematina, sals biliars i bilirubina. La GST classe Pi de ratolí és un dímer de 47 kD de pes molecular. El centre actiu de les GST presenta dues zones d unió al substrat, l anomenat subsetí G d unió al glutatió i el subsetí H d unió al compost hidrofòbic. S han descrit cinc classes diferents de GST solubles de mamífer i se n coneix l estructura tridimensional de cadascuna, i s observen clares diferències en el centre actiu i especialment en el subsetí hidrofòbic. La Tyr7 del centre actiu és l únic residu que està prou a prop de l àtom de sofre del glutatió, i per tant s ha postulat que actuaria com a base general, encara que estudis recents ens fan pensar que això no és cert (figura 4d, annex 1). En el grup s han determinat diferents estructures de GST amb hexilglutatió a 2,2 Å, àcid glutatió sulfònic a 1,9 Å, s-(p-nitrobenzil)glutatió a 1,8 Å (García-Sáez et al., 1994) i glutatió a 2,4 Å que han permès l observació de les interaccions que tenen lloc en el centre actiu de l enzim, especialment en el setí hidrofòbic. Per raó de l elevada afinitat de l enzim pel glutatió i del fet que aquest es purifiqui amb columnes d afinitat amb glutatió, és difícil l obtenció de cristalls d enzim lliure. Però aquests es poden obtenir modificant la Cys47. La modificació química de la Cys47 porta a la inactivació de l enzim. En l estructura tridimensional s observa que la Cys47 està a 12 Å del centre actiu, situada en una zona helicoïdal. En l estructura de la GST amb la Cys47 carboxi metilada, s observa que la zona on es troba el residu modificat està desordenada. Aquesta zona inclou resi-
20 ALÍCIA GUASCH, NÚRIA VERDAGUER, F. XAVIER GOMIS-RÜTH, IGNASI FITA I MIQUEL COLL
dus que participen en la unió del glutatió. Quan l enzim carboxi metilat se l uneix amb s-(p-nitrobenzil)glutatió en el centre actiu, observem una reestructuració de la zona on es troba situada la Cys-47. La unió del substrat indueix l estructuració del centre actiu (Vega et al., 1998). Proteïnes de transducció de senyal en bacteris Una altra de les línies d investigació del laboratori està centrada en les proteïnes bacterianes implicades en sistemes de transducció de senyal. Aquestes proteïnes tenen una elevada homologia de seqüència en el domini fosforilable. La CheY (figura 4c, annex 1) és una proteïna reguladora de resposta en els sistemes de transducció de senyal de la quimiotàxia bacteriana, i s activa amb la transferència d un grup fosfat que li proporciona la component quinasa CheA, la qual està en contacte amb els receptors de membrana. Per a la transferència d aquest grup fosfat cal la presència del catió Mg2+. S ha suggerit que l activació de la proteïna CheY consisteix en un canvi conformacional en punts de la seva superfície que s ha demostrat que interactuen amb la base del motor flagel·lar. L estructura tridimensional de la proteïna unida al cofactor magnesi mostra canvis conformacionals en aquests punts quan es compara amb l estructura de l apoproteïna (Bellsolell et al., 1994, 1996). La proteïna PhoB és el component regulador d un sistema de transducció de senyal de dos components, és activada per la quinasa PhoR i actua com un factor de transcripció que activa gens relacionats amb el transport i l assimilació del fosfat. En el laboratori s ha clonat, expressat, purificat, cristal·litzat i resolt l estructura tridimensional de la proteïna PhoB, utilitzant la técnica de MAD.
CONCLUSIÓ I PERSPECTIVA Tot fa pensar que el creixement exponencial d estructures resoltes per difracció de raigs X no s aturarà en els propers anys. Els avenços en l instrumental han estat molt grans i són responsables, en part, del boom estructural actual. També ho seran en el futur pròxim. Hem mencionat la radiació de sincrotró. Ara s estan construint sincrotrons de tercera generació, amb multitud de línies de llum dedicades a la cristal·lografia de proteïnes. Cal també mencionar els detectors de raigs X d àrea, que disminueixen notablement el temps necessari per a la presa de dades; les tècniques de criocristal·lografia, que s estan generalitzant i que permeten conservar els cristalls malgrat que estiguin sotmesos a una radiació molt intensa; les estacions gràfiques i els ordinadors paral·lels cada cop més potents, que acceleren el procés de determinació i afinament de les estructures. Els avenços en els mètodes de determinació estructural van en paral·lel amb els avenços tecnològics. Així passa, per exemple, amb l avenç metodològic més important dels últims anys i que està revolucionant la forma com es resolen les estructures: la difracció anòmala de longitud d ones múltiples (MAD). Aquest mètode requereix ajustar la longitud d ona de la radiació sincrotrònica, donat que s ha de repetir la recollida de dades a diverses longituds d ona. Amb onduladors insertats en el recorregut dels electrons (o positrons) en els túnels del sincrotró és possible variar la longitud d ona sense perdre la intensitat desitjada. El mètode MAD també va lligat a la criocristal·lografia. La congelació dels cristalls fa possible recollir totes les dades, durant diversos dies, amb un sol espècimen, cosa que obvia els problemes de no-isomorfisme entre els diferents conjunts de dades. Altres avenços metodològics, encara que
CRISTAL·LOGRAFIA DE PROTEÏNES 21
no són tan impactants com el MAD, no deixen de ser notables: les millores en els mètodes d afinament d estructures, en els mètodes de reemplaçament molecular i en els programes d ajust gràfic, cada cop més automàtics. No és previsible que als cristal·lògrafs se ls acabi el material per estudiar en els propers anys. Més aviat al contrari. Només el projecte del genoma humà ajudarà a definir més de 100.000 gens. Els productes gènics seran motiu d estudi funcional i estructural. Això sense comptar tota la resta d éssers vius amb variants interessants de les mateixes proteïnes o altres de diferents. En el terreny biotecnològic la cristal·lografia de proteïnes tindrà un paper creixent en el futur. Avui dia, les companyies químiques i farmacèutiques més importants del món tenen grups de cristal·lografia de proteïnes. De moment, a les empreses catalanes o espanyoles d aquests sectors no n hi ha cap encara que sí que tenen equips de modelatge molecular , potser a causa de la primesa dels departaments de recerca a les empreses del nostre país. Però tard o d hora la situació haurà de canviar si es vol innovar i competir. El futur de la cristal·lografia també ens depararà la determinació d estructures cada cop més complexes, sobretot d agregats moleculars. En aquest sentit interaccionarà cada cop més amb la microscòpia electrònica. Els models de criomicroscòpia electrònica poden servir com a models inicials per a la determinació d estructures atòmiques per a raigs X. També la microscòpia electrònica dels cristalls pot permetre la localització de la partícula o molècula dins de la cel·la cristal·lina. Els grans agregats moleculars com el proteosoma (Groll et al., 1997), la proteïna de plegament GroEL (Braig et al., 1994) o els virus icosahèdrics (Abad-Zapatero et al., 1980; Harrison et al., 1980; Rossmann et al., 1985) s han pogut solucionar a alta resolució i per raigs X gràcies al fet que
posseeixen una alta simetria interna o local. Altres agregats moleculars, com per exemple el ribosoma, no tenen pas simetria interna. Ara per ara no sabem si la seva determinació per raigs X serà possible, en tot cas hi ha cristal·lògrafs que ho estan intentant.
REFERÈNCIES ABAD-ZAPATERO, C.; ABDEL-MEGUID, S. S.; JOHNSON, J. E.; LESLIE, A. G. W.; RAYMENT, Y.; ROSSMANN, M. G.; SUCK, D.; TSUKIHARA, T. (1980). «Structure of southern bean mosaic virus at 2.8 Å resolution». Nature, núm. 286, pàg. 33-39. ABRAHAMS, J. P.; LESLIE, A. G. W.; LUTTER, R.; WALKER, J. E. (1994). «Structure at 2.8 Å resolution of F1-ATPase from bovine heart mitochondria». Nature, núm. 370, pàg. 621-628. BELLSOLELL, L.; CRONET, P.; MAJOLERO, M.; SERRANO, L.; COLL, M. (1996). «The three-dimensional structure of two mutants of the signal transduction protein Che Y suggests its molecular activation mechanism». J. Mol. Biol., núm. 257, pàg. 116-128. BELLSOLELL, L.; PRIETO, J.; SERRANO, L.; COLL, M. (1994). «Magnesium binding to the bacterial chemotaxis protein Che Y results in large conformational changes involving its functional surface». J. Mol. Biol., núm. 238, pàg. 489-495. BLAKE, C. C.; KOENIG, D. F.; MAIR, G. A.; NORTH, A. C.; PHILLIPS, D. C.; SARMA, V. C. (1965). «Structure of hen egg-white lysozyme. A three-dimensional Fourier synthesis at 2 Å resolution». Nature, núm. 206, pàg. 757-761. BRAIG, K.; OTWINOWSKI, Z.; HEDGE, R.; BOISVERT, D. C.; JOACHIMIAK, A.; HORWICH, A. L.; SIGLER, P. B. (1994). «The crystal structure of bacterial chaperonin GroEL at 2.8 Å». Nature, núm. 371, pàg. 578-586. BRAVO, J.; VERDAGUER, N.; TORMO, J.; BETZEL., C.; SWITALA, J.; LOEWEN, P. C.; FITA. I. (1995). «Crystal structure of catalase HPII from Escherichia coli». Structure, núm. 3, pàg. 491-502. CAVARELLI, J.; REES, B.; RUFF, B.; THIERRY, J.-C.; MORAS, D. (1993). «Yeast tRNAAsp recognition by its cognate class II aminoacyl-tRNA synthetase». Nature, núm. 362, pàg. 181-184. CHAMPNESS, J. N.; BLOOMER, A. C.; BRICOGNE, G.; BUTLER, P. G.; KLUG, A. (1976). «The structure of the protein disk of tobacco mosaic virus to 5 Å resolution». Nature, núm. 259, pàg. 20-24. DE VOS, A. M.; TONG, L.; MILBURN, M. V.; MATIAS, P. M.; JANCARIK, J.; NOGUCHI, S.; NISHIMURA, S.; MIURA, K.;
22 ALÍCIA GUASCH, NÚRIA VERDAGUER, F. XAVIER GOMIS-RÜTH, IGNASI FITA I MIQUEL COLL OHTSUKA, E.; KIM, S.-H. (1988). «Three-dimensional structure of an oncogene protein: catalytic domain of human c-H-ras p21». Science, núm. 239, pàg. 888893. DEISENHOFER, J.; EPP, O.; MIKI, K.; HUBER, R.; MICHEL, H. (1985). «Structure of the protein subunits in the photosynthetic reaction centre of Rhodopseudomonas viridis at 3 Å resolution». Nature, núm. 318, pàg. 618-624. DRENTH, J.; JANSONIUS, J. N.; KOEKOEK, R.; SWEN, H. M.; WOLTHERS, B. G. (1968). «Structure of papain». Nature, núm. 218, pàg. 929-932. GARCÍA-SÁEZ, I.; PÁRRAGA, A.; PHILLIPS, M. F.; MANTLE, T.J.; COLL, M. (1994). «Molecular structure at 1.8 Å of mouse liver class Pi glutathione S-transferase complexed with S-(p-nitrobenzyl)glutathione and other inhibitors». J. Mol. Biol., núm. 237, pàg. 298314. GHOSH, G.; VAN DUYNE, C.; GHOSH, S.; SIGLER, P.B. (1995). «Structure of NF-k B p50 homodimer bound to a kB site». Nature, núm. 373, pàg. 303-310. GROLL, M.; DITZEL, L.; LÖWE, J.; STOCK, D.; BOCHTLER, M.; BARTUNIK, H. D.; HUBER, R. (1997). «Structure of 20S proteasome from yeast at 2.4 Å resolution». Nature, núm. 386, pàg. 463-471. HEWAT, E.A.; VERDAGUER, N.; FITA, I.; BLAKEMORE, W.; BROOKES, S.; KING, A.; NEWMAN, J.; DOMINGO, E.; MATEU, M. G.; STUART. D. (1997). «Structure of the complex of an Fab fragment of a neutralizing antibody with foot-and-mouth disease virus: positioning of a highly mobile antigenic loop». EMBO J., núm. 16, pàg. 1492-1500. IWATA, S.; OSTERMEIER, C.; LUDWIG, B.; MICHEL, H. (1995). «Structure at 2.8 Å resolution of cytochrome c oxidase from Paracoccus denitrificans». Nature, núm. 376, pàg. 660-669. JACOBSON, R. H.; ZHANG, X.-J.; DUBOSE, R. F.; MATTHEWS, B. W. (1994). «Three-dimensional structure of b-galactosidase from E. coli». Nature, núm. 369, pàg. 761-766. JEFFREY, P. D.; RUSSO, A. A.; POLYAK, K.; GIBBS, E.; HURWITZ, J.; MASSAGUÉ, J.; PAVLETICH, N. P. (1995). «Mechanism of CDK activation revealed by the structure of a cyclinA CDK2 complex». Nature, núm. 376, pàg. 313-320. JONES, T. A. (1985). «Interactive computer graphics: FRODO». Methods Enzymol., núm. 115, pàg. 157171. JOYCE, C. M.; STEITZ, T. A.; (1994). «Function and structure relationships in DNA polymerases». Annu. Rev. Biochem., núm. 63, pàg. 777-822. KARTHA, G.; BELLO, J.; HARKER, D. (1967). «Tertiary structure of ribonuclease». Nature, núm. 213, pàg. 862865. KENDREW, J. C.; DICKERSON, R. E.; STRANDBERG, B. E.; HART, R. J.; DAVIES, D. R.; PHILLIPS, D. C.; SHORE, D. C.
(1960). «Structure of myoglobin». Nature, núm. 185, pàg. 422-427. KOHLSTAEDT, L.A.; WANG, J.; FRIEDMAN, J. M.; RICE, P. A.; STEITZ, T.A. (1992). «Crystal structure at 3.5 Å resolution of HIV-1 reverse transcriptase complexed with an inhibitor». Science, núm. 256, pàg. 17831790. LIDDINGTON, R. C.; YAN, Y.; MOULAI, J.; SAHLI, R.; BENJAMIN, T. L.; HARRISON, S. C. (1991). «Structure of simian virus 40 at 3.8-Å resolution». Nature, núm. 354, pàg. 278-284. LIPSCOMB, W. N.; HARTSUCK, J. A.; REEKE, G. N. JR.; QUIOCHO, F. A.; BETHGE, P. H.; LUDWIG, M. L.; STEITZ, T. A.; MUIRHEAD, H.; COPPOLA, J. C. (1968). «The structure of carboxypeptidase A. VII. The 2.0-Å resolution studies of the enzyme and of its complex with glycyltyrosine, and mechanistic deductions». Brookhaven Symposia in Biology, núm. 21, pàg. 24-90. LUGER, K.; MÄDER, A. W.; RICHMOND, R. K.; SARGENT, D. F.; RICHMOND, T. J.; (1997). «Crystal structure of the nucleosome core particle at 2.8 Å resolution». Nature, núm. 389, pàg. 251-260. MATTHEWS, B. W.; SIGLER, P. B.; HENDERSON, R.; BLOW, D. M. (1967). «Three-dimensional structure of tosyl-a-chymotrypsin». Nature, núm. 214, pàg. 652-656. OLLIS, D.L.; BRICK, P.; HAMLIN, R.; XUONG, N. G.; STEITZ, T. A. (1985). «Structure of large fragment of Escherichia coli DNA polymerase I complexed with dTMP». Nature, núm. 313, pàg. 762-766. OLSON, A. J.; BRICOGNE, G.; HARRISON, S. C. (1983). «Structure of tomato bushy stunt virus IV. The virus particle at 2.9 Å resolution». J. Mol. Biol., núm. 171, pàg. 61-93. PERUTZ, M. F.; ROSSMANN, M. G.; CULLIS, A. F.; MUIRHEAD, H.; WILL, G.; NORTH, A. C. T. (1960). «Structure of haemoglobin. A three-dimensional Fourier synthesis at 5.5 Å resolution, obtained by x-ray analysis». Nature, núm. 185, pàg. 416-422. POLJAK, R. J. (1975). «Three-dimensional structure, function and genetic control of immunoglobulins». Nature, núm. 256, pàg. 373-376. RAYMENT, I.; RYPNIEWSKI, W. R.; SCHMIDT-BÄSE, K.; SMITH, R.; TOMCHICK, D. R.; BENNING, M. M.; WINKELMANN, D. A.; WESENBERG, G.; HOLDEN, H. M. (1993). «Three-dimensional structure of myosin subfragment-1: a molecular motor». Science, núm. 261, pàg. 50-58. ROSSMANN, M. G.; ARNOLD, E.; ERICKSSON, J. W.; FRANKENBERGER, E. A.; GRIFFITH, J. P.; HECHT, H. J.; JOHNSON, J. E.; KAMER, G.; LUO, M.; MOSSER, A. G.; RUECKERT, R. R.; SHERRY, B.; VRIEND, G. (1985). «Structure of a human common cold virus and functional relationship to other picornaviruses». Nature, núm. 317, pàg. 145-153. SHOTTON, D. M.; WATSON, H. C. (1970). «Three-dimen-
CRISTAL·LOGRAFIA DE PROTEÏNES 23 sional structure of tosyl-elastase». Nature, núm. 225, pàg. 811-816. STROUD, R. M.; KAY, L. M.; DICKERSON, R.E. (1972). «The crystal and molecular structure of DIP-inhibited bovine trypsin at 2.7 Å resolution». Cold Spring Harbour Symp. Quant. Biol., núm. 36, pàg. 125-140. TORMO, J.; BLAAS, D.; PARRY, N. R.; ROWLANDS, D.; STUART, D.; FITA, I. (1994). «Crystal structure of a human rhinoviruses neutralizing antibody complexed with a peptide obtained from virial capsid protein VP2». EMBO J., núm. 13, pàg. 2247-2256. VEGA, M. C.; WALSH, S. B.; MANTLE, T. J.; COLL, M. (1998). «The three-dimensional structure of Cys-47-modified mouse liver glutathione S-transferase P1-1». J. Biol. Chem., núm. 273, pàg. 2844-2850. VERDAGUER, N.; MATEU, M. G.; ANDREU, D.; GIRALT, E.; DOMINGO, E.; FITA, I. (1995). «Crystal structure of the major antigenic loop of foot-and-mouth disease virus complexed with a neutralizing anti-
body: direct involvement of the Ala-Gly-Asp motif in the interaction». EMBO J., núm. 14, pàg. 1690-1696. WATSON, J. D.; CRICK, F. H. C. (1953). «Molecular structure of nucleic acids. A structure for deoxyribose nucleic acid.». Nature, núm. 171, pàg. 737-738. WEISS, M. S.; ABELE, U.; WECKESSER, J.; WELTE, W.; SCHILTZ, E.; SCHULZ, G. E. (1991). «Molecular architecture and electrostatic properties of a bacterial porin». Science, núm. 254, pàg. 1627-1630. WLODAWER, A.; MILLER, M.; JASKÓLSKI, M.; SATHYANARAYANA, B. K.; BALDWIN, E.; WEBER, I. T.; SELK, L. M.; CLAWSON, L.; SCHNEIDER, J.; KENT, S. B. H. (1989). «Conserved folding in retroviral proteases: crystal structure of a synthetic HIV-1 protease». Science, núm. 245, pàg. 616-621. WRIGHT, C. S.; ALDEN, R. A.; KRAUT, J. (1969). «Structure of subtilisin BPN at 2.5 Å resolution». Nature, núm. 221, pàg. 235-242.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 25-45
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA MAGNÈTICA NUCLEAR M. A. CONTRERAS , M. GAIRͧ, O. MILLET , M. PONS Departament de Química Orgànica i Unitat de RMN dels Serveis Cientificotècnics§. Universitat de Barcelona. Martí i Franquès, 1. 08028 Barcelona.
SUMMARY Nuclear Magnetic Resonance (NMR) spectroscopy is today a well established technique for the determination of three-dimensional structures of macromolecules. With the introduction of labeling techniques, proteins with molecular weights well in excess of 25 kD can be studied. Structural information obtained from NMR is complementary to that obtained from X-ray not only because NMR structures are determined in solution but also because the main source of structural information by NMR, the Nuclear Overhauser Effect (NOE), originates from dynamic phenomena. In this chapter the main steps towards the characterization of structure and dynamics of proteins by NMR are reviewed. These include: i) spectral assignment using multidimensional techniques; ii) extraction of structural constraints from NOEs, coupling constants and chemical shifts; iii) determination of sets of 3D structures fulfilling the experimental constraints; iv) analysis and validation of the structures; and v) characterization of the dynamics of the protein. INTRODUCCIÓ L espectroscòpia de ressonància magnètica nuclear (RMN) es pot considerar actualment una metodologia ben establerta per a la determinació estructural de macromolè-
cules biològiques, com petites proteïnes i fragments de DNA. Fins ara fa uns anys, l única tècnica estructural disponible per a l obtenció d es-
26 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
tructures tridimensionals era la difracció de raigs X de monocristalls. La major part del nostre coneixement estructural sobre les proteïnes està basat en estructures de cristalls. Ara bé, l obtenció de cristalls de qualitat suficient per a l estudi per raigs X no és una tasca fàcil i pot resultar inassolible per a algunes proteïnes. L espectroscòpia de RMN ha permès l obtenció d estructures tridimensionals d alta resolució en solució, en condicions molt similars a les fisiològiques. Per tant, un primer avantatge d aquesta metodologia respecte a la difracció de raigs X és que la mesura no està subjecta a la cristal·lització de la proteïna ni a la possible distorsió produïda per les forces d empaquetament cristal·lí. D altra banda, el treball en solució obre les portes a una major comprensió de les regles que governen l estructura, la funció i la dinàmica de les proteïnes, com també al problema del seu plegament. L origen de la informació estructural en les dues tècniques, però, és fonamentalment diferent i, de fet, cal veure-les més com a tècniques complementàries que com a competidores per a l estudi de biomolècules. Amb la metodologia actual es pot determinar l estructura tridimensional de proteïnes amb un pes molecular de fins a 30-35 kDa, amb una precisió comparable a una estructura determinada per raigs X amb una resolució de 2-2,5 Å. La RMN es basa en l existència d un nombre discret de nivells d energia associats a les orientacions possibles del moment magnètic de certs nuclis situats en un camp magnètic intens. La diferència d energia entre aquests nivells, molt petita, pot mesurarse per l absorció o emissió de radiació de la freqüència apropiada (en la zona de les ones de ràdio). Entre els nuclis que es troben habitualment en biomolècules, l hidrogen és el més fàcilment observable per raons de sensibilitat, seguit del fòsfor. Els isòtops del car-
boni i el nitrogen que poden observar-se per RMN presenten abundàncies naturals molt baixes. La introducció de mètodes de clonatge i expressió que permeten l enriquiment isotòpic de les mostres en aquests dos nuclis ha obert la possibilitat de la seva utilització de forma generalitzada, especialment per ajudar a l assignació, per reduir els problemes d encobriment i per tal de facilitar estudis dinàmics. La informació estructural, però, s obté majoritàriament a través dels protons (nuclis d hidrogen). Les freqüències a les quals absorbeixen els diferents protons (o carbonis, nitrògens, etc.) d una proteïna són lleugerament diferents segons el seu entorn químic i, per tant, en principi, és possible la seva observació separada. La probabilitat de coincidència accidental entre les freqüències de dos nuclis augmenta amb el nombre total de protons i, per tant, amb la mida de la proteïna. D altra banda, per poder interpretar les dades de RMN serà necessari dur a terme l assignació de l espectre, és a dir, identificar dins l estructura de la proteïna el nucli responsable de cada un dels senyals observats a freqüències diferents. La informació estructural s obté principalment a partir de l anomenat efecte nuclear Overhauser (NOE). Aquest efecte s origina en les interaccions a través de l espai entre diferents nuclis, habitualment protons. Les fluctuacions d aquesta interacció internuclear a certes freqüències determinen la velocitat i el camí de retorn a l equilibri d un conjunt de nuclis quan algun d ells és pertorbat. Aquesta pertorbació consisteix en l establiment d un grau d ocupació dels diferents estats que no correspongui al que marca la seva diferència d energia i la temperatura de la mostra. És essencial, per comprendre la naturalesa de la informació estructural proporcionada per la RMN, d adonar-se que la mesura experimental sobre la qual es fonamenta
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 27
és de caràcter cinètic i que depèn tant de l existència d interaccions internuclears com del fet que aquestes interaccions fluctuïn amb el temps. L origen d aquestes fluctuacions és el moviment de rotació global i la mobilitat interna de certes regions de la molècula. Hi ha altres paràmetres de RMN mesurables experimentalment que donen informació estructural i que no tenen caràcter cinètic. Es tracta dels desplaçaments químics (el valor de la freqüència, que és específic per a un determinat nucli en un entorn particular) i l acoblament escalar (que causa el desdoblament dels senyals per causa de la interacció entre nuclis veïns transmesa a través dels enllaços). Fins i tot en aquests casos, però, el valor tan petit de les diferències d energia implicades fa que només puguin mesurar-se separadament si l estructura es manté estable durant un temps prou llarg. En el cas d equilibris ràpids entre diferents estructures, les dades experimentals reflectiran només una mitjana entre les estructures que caldrà interpretar amb cautela.
EL PROBLEMA DE L ENCOBRIMENT ACCIDENTAL DE SENYALS. ESPECTROSCÒPIA MULTIDIMENSIONAL
9,0
4,0
8,5
8,0
7,5
7,0
La possibilitat d encobriment accidental de senyals augmenta amb el nombre de protons presents. El rang de freqüències on es troben tots els protons és aproximadament de 5.000 Hz en un aparell basat en un imant d 11,74 Tesla, però de 8.000 Hz en un imant de 18,79 Tesla. Si suposéssim una resolució d 1 Hz, aquests serien els nombres màxims de freqüències diferents que es poden mesurar. Malauradament la distribució no és uniforme i entorns semblants donen freqüències semblants. En conseqüència, fins i tot per a pèptids petits, la possibilitat d encobriment accidental d alguns dels protons és molt gran (figura 1). L augment de resolució (i de sensibilitat) que proporciona la utilització de camps magnètics més intensos ha marcat l evolució de la instrumentació. Tot i això, el guany en resolució és només lineal amb el camp i, per si sol, no hauria permès l estudi de proteïnes.
3,5
3,0
2,5
2,0
1,5
FIGURA 1. Espectre de RMN de 1H del pèptid MNKE (vint residus) a 20,7 °C en H2O:D2O 9:1 a 500 MHz
1,0
d (ppm)
28 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
correlació entre protons que es troben a prop a l espai i es diferencien en la manera en què són afectats per fluctuacions de freqüències diferents. Els dos darrers correlacionen parells de protons que presenten acoblament escalar, ja sigui directament entre ells dos (COSY) o per mitjà d una cadena d acoblaments que pot implicar altres hidrògens (TOCSY). A la figura 2 es mostra l espectre TOCSY d un pèptid de vint residus representat com un mapa de contorn, en el qual cada senyal està caracteritzat per dues freqüències, i la intensitat del pic es representa pel nombre de corbes de nivell. Si recordem que la informació estructural apareix principalment com a resultat de la interacció entre diferents nuclis (efecte NOE i acoblaments escalars) resulta evident que les tècniques multidimensionals són la forma natural d obtenir les dades necessàries.
La possibilitat d es+tablir correlacions entre diferents nuclis ha obert la porta a la utilització de tècniques multidimensionals. En els experiments monodimensionals s analitza cada nucli/freqüència separadament. En un experiment bidimensional (2D), s identifiquen parelles de freqüències que corresponen a parells de nuclis relacionats entre si d alguna forma, que dependrà del tipus d experiment concret utilitzat (Kessler et al., 1988). Els experiments homonuclears (que correlacionen nuclis del mateix tipus) 2D més utilitzats són el NOESY (Nuclear Overhauser Effect Spectroscopy) (Jeener et al., 1979), el ROESY (Rotating frame Overhauser Effect Spectroscopy) (Bothner-By et al., 1984; Bax et al., 1985), el COSY (Correlated Spectroscopy) (Aue et al., 1976) i el TOCSY (Total Correlation Spectroscopy) (Braunschweiler et al., 1983). Els dos primers estableixen la F2 (ppm) L
7,9
A
8,0
K
8,2
L, A
G20
8,1 S
A
H
8,3
S
8,4
Q1
L, K
E
A
L E
L L
H
8,5 8,6 4,5
4,0
3,5
3,0
2,5
2,0
F1 (ppm) FIGURA 2. Expansió d un espectre TOCSY del pèptid MNKE a 20,7 °C en H2O:D2O 9:1 a 500 MHz
1,5
1,0
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 29
En un experiment tridimensional o tetradimensional (3D, 4D) es consideren grups de tres o quatre freqüències. La possibilitat que es produeixi una coincidència accidental de dos d aquests grups de n nuclis decreix notablement. Formalment els experiments 3D es poden entendre com la concatenació de dos experiments 2D. Per exemple, a l experiment 3D TOCSY-NOESY (Oschkinat et al., 1989) el triplet de freqüències (F1, F2, F3) s originaria de l establiment de dues correlacions diferents:
De fet, aquesta és la forma com, a la pràctica, s analitzen aquests tipus d espectres: com un conjunt de plans (per exemple F2-F3, que correspondria a un experiment NOESY), els quals difereixen pel valor de la freqüència restant (en aquest cas F1). A cada
pla només apareixen senyals d aquells parells de protons (Hb,Hc), en els quals Hb presenta una correlació TOCSY amb el protó Ha, la freqüència del qual defineix el pla. La figura 3 mostra un dels plans F2-F3 d un espectre 3D TOCSY-NOESY del depsipèptid deshidrodidemnina a 500 MHz. Finalment, si alguns dels nuclis d aquests grups són carboni o nitrogen, es pot aprofitar la major dispersió de freqüències que presenten habitualment aquests nuclis per poder distingir protons encoberts. Els experiments bidimensionals heteronuclears (entre nuclis de diferents menes) més utilitzats són l HMQC (Heteronuclear Multiple Quantum Coherence) (Müller, 1979; Bax et al., 1983) i l HSQC (Heteronuclear SingleQuantum Coherence) (Bodenhausen et al., 1980) que correlacionen nitrògens o carbonis amb els protons que tenen units directament. De forma anàloga a com s ha comentat per als experiments homonuclears, l extensió a 3D és immediata: l experiment
F3 (ppm)
F2 (ppm)
b g
b g H b F 2g ® H b F3g
bTOCSY g bNOESY g
H a F1 ® H b F 2 b
c
CNaN (6,6,6) CNaN (6,6,1)
CNab (6,6,6) a
1 5,0 2 5,5
3
b
CNba (6,6,6)
CNNb (6,6,6)
CNNa (6,6,6)
6,0
5
TO
C
SY
4
6
lín
ia
6,5
7,0
7 7,5
NH
8 8
7
6
5
4 F2 (ppm)
3
2
1
0
7,5
7,0
6,5
6,0
5,5
5,0
4,5
F3 (ppm)
FIGURA 3. Espectre 3D TOCSY-NOESY del depsipèptid deshidrodidemnina en CHCl3 (15 mM) a 27 °C. L espectre de l esquerra s ha obtingut sumant tots els plans F2-F3 i equival a un experiment NOESY convencional. A la dreta es mostra una expansió d un pla individual F2-F3 a F1=7,62 ppm. La zona no expandida del pla no conté senyals addicionals.
30 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
3D NOESY-HMQC (Kay et al., 1989) permet separar els pics NOESY que impliquen un NH caracteritzat per una freqüència de 15N determinada i evitar així les ambigüitats que podrien derivar-se de la coincidència accidental dels desplaçaments químics de dos protons d amida. La utilització de mostres doblement marcades amb 15N i 13C permet ampliar el nombre de correlacions possibles a aquelles que impliquen enllaços C-N i C-C (van de Ven, 1995; Clore et al., 1994). Els experiments 3D que en resulten faciliten l assignació inequívoca d espectres de gran complexitat. S han descrit un gran nombre d aquests experiments per a l estudi de proteïnes i s ha establert una manera estàndard d anomenar-los, que consisteix en la concatenació del símbol que representa els nuclis que es correlacionen i entre parèntesis s hi afegeixen aquells altres que participen en la propagació de la correlació, però que no són identificats de forma explícita. Per exemple, l experiment 3D HNCO (Kay et al., 1990) correlaciona HN(i), N(i) i CO (i-1) mentre que l experiment 3D HN(CO)CA (Bax et al., 1991) correlaciona HN(i), N(i ), Ca (i-1) però la informació es transmet per mitjà de CO(i-1), el qual no és detectat de forma directa. ESTRATÈGIES D ASSIGNACIÓ L estratègia que cal seguir per a l assignació de proteïnes sense enriquiment amb 15N i 13 C va ser desenvolupada pel grup de K. Wüthrich (Wüthrich, 1986) i comprèn dues etapes: 1. Identificació dels protons que formen part del mateix sistema d espín i que coincideixen amb els d un mateix residu, ja que no hi ha acoblament apreciable a través de l enllaç peptídic. El rang de desplaçaments del conjunt de protons de cada sistema
FIGURA 4. Fragment de cadena polipeptídica amb les connectivitats NOE útils per a l assignació seqüencial
d espín permet identificar la naturalesa del residu. 2. Identificació dels sistemes d espín veïns a partir de l observació de connectivitats NOE entre protons dels dos sistemes (habitualment daN, dNN i dbN, figura 4). La comparació de la seqüència de residus determinats d aquesta manera amb la seqüència completa de la proteïna permet identificar l ordre seqüencial dels sistemes d espín. Aquesta metodologia, però, està limitada a proteïnes de menys d uns 10 kDa. Els principals problemes deriven, d una banda, de l encobriment de senyals i, de l altra, de la utilització d experiments tipus NOESY per establir la connectivitat entre residus adjacents la qual cosa ja suposa, no sempre correctament, que les distàncies més curtes dins una proteïna impliquen protons de residus adjacents. De fet, les distàncies entre protons adjacents depenen de la conformació local (estructura secundària) i, en una proteïna plegada, residus molt separats a la seqüència poden trobar-se molt propers a l espai. A la pràctica, els processos d assignació i determinació de l estructura es duen a terme de forma iterativa, utilitzant la informació estructural ja obtinguda a partir de dades inequívoques per resoldre ambigüitats en l assignació. La disponibilitat de mostres enriquides
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 31
TAULA 1. Connectivitats de grups de tres nuclis (pics en experiments 3D) que permeten l assignació seqüencial de proteïnes marcades amb 15N i 13C
Experiment
Residu i -1 N
Residu i
HN Ca
Ha CO
N
HN Ca
Ha
CO
X
X
X
Kay 1990
X
Clubb 1992
HCACO HN(CA)CO
X
X
X
X
X
X
X
X
X
X
X
X
Bax 1991
X
X
Kay 1990
X
X
Grzesiek 1992a
(feble)
X
HNCA (feble) HN(CO)CA HNCO CBCA(CO)NH
Referència
X X
amb 15N o 13C permet la utilització d estratègies inequívoques d assignació que empren només informació que es transmet per mitjà d enllaços i que, per tant, no són afectades per la presència de distàncies curtes entre residus no adjacents. En aquest tipus d estratègia s inverteix l ordre de les dues etapes: 1. Inicialment s estableixen les connectivitats entre els àtoms que formen la cadena principal. 2. A continuació s estableixen les connectivitats entre aquests àtoms i les cadenes laterals que permeten identificar el tipus de residu i completar l assignació. La taula 1 mostra les connectivitats entre àtoms de la cadena principal proporcionades per diferents experiments 3D. La probabilitat de cometre errors és molt menor si es comparen posicions de pics que tinguin dues de les freqüències en comú. Les correlacions amb les cadenes laterals poden obtenir-se a partir dels experiments 3D CBCA(CO)NH (Grzesiek et al., 1992a), 3D CBCANH (Grzesiek et al., 1992b), 3D
X
Kay 1990
TOCSY-HMQC (Wijmenga et al., 1989), 3D HCCH-TOCSY (Bax et al., 1990) i altres. És comunament acceptat que el procés d assignació d espectres de RMN és un treball tediós i llarg. Per aquesta raó, molts grups de recerca han investigat la possibilitat d automatitzar-lo (vegeu, per exemple, Oschkinat et al., 1994). En última instància hom pot esperar una integració completa de l assignació i el càlcul d estructures. Un aspecte particular de l assignació que té gran importància per a l obtenció d estructures correctes és l anomenada assignació estereoespecífica d alguns protons, com podrien ser els b-metilènics, els metils de Val o els protons a de Gly. Aquests protons donen sovint senyals diferents i la seva assignació requereix conèixer la conformació local. L assignació estereospecífica es duu a terme sovint de forma iterativa durant el procés d obtenció de l estructura de la proteïna o bé buscant la compatibilitat entre diferents experiments, tots ells sensibles a aquesta conformació.
32 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
INFORMACIÓ ESTRUCTURAL DERIVADA DELS EXPERIMENTS DE RMN A. Distàncies La informació estructural extreta dels experiments de RMN consisteix en un gran nombre de restriccions locals que haurà de complir l estructura proposada per a la molècula en estudi. Les restriccions de distància entre protons es deriven sobretot a partir de les intensitats dels pics de correlació dels espectres NOESY. La velocitat inicial de creixement dels pics en aquests espectres, mesurada a temps de barreja (temps de bescanvi de magnetització) curts, és proporcional a la velocitat de relaxació creuada sij entre els protons i i j. En general, les velocitats de relaxació creuada es poden mesurar a partir d una sèrie d experiments NOESY amb diferents temps de barreja. Per a una molècula rígida que es mou isotròpicament, la velocitat de relaxació creuada entre dos espins i i j està relacionada amb la distància dij, i amb el temps de correlació rotacional tc: sij µ tc dij 6
[1]
Per tant, a partir d una distància de calibració fixa i coneguda dcal entre dos protons de la molècula (per exemple, distància entre protons geminals o aromàtics), es poden calcular les distàncies dij: dij = dcal (scal /sij )1/6
[2]
Aquestes equacions suposen que cada parell de nuclis està aïllat de la resta. De fet hi ha camins competitius per a la relaxació que poden donar lloc a l aparició d intensitats incorrectes i, fins i tot, l observació de pics de correlació que no corresponen a pa-
rells de protons propers a l espai. Aquests efectes, anomenats globalment difusió d espín, solen ser poc importants quan s utilitzen temps de barreja curts. Per a temps de barreja més llargs cal incorporar de forma explícita la possible existència de camins alternatius per mitjà de l anomenada matriu completa de relaxació. El segon inconvenient associat a la determinació acurada de distàncies és que les proteïnes no són cossos rígids. La mobilitat intramolecular provoca una mitjana no lineal de distàncies i fa que hi hagi diferents temps de correlació efectius per diferents vectors interprotònics en la molècula. Els moviments interns tenen lloc en un rang molt ampli d escales de temps. Els moviments més lents són difícils de tractar i constitueixen la font més important d error en la determinació de distàncies a partir dels NOE. Per tot això, no és usual convertir les intensitats dels pics de NOE directament en distàncies. L aproximació més estesa és la de convertir les dades de NOE en restriccions de distàncies bastant laxes. Així, és força comú classificar els NOE en forts i febles, o bé en forts, febles i mitjans, a partir d una anàlisi qualitativa de les seves intensitats. Per exemple, per als NOE forts s imposa una restricció de distància entre 1,8 Å i 3 Å, per als mitjans entre 1,8 Å i 4 Å i per als febles entre 1,8 Å i 5 Å. El límit inferior de la restricció correspon senzillament a la suma dels radis de van der Waals, és a dir, a la distància mínima a què es poden trobar dos protons sense encobrir-se. En els casos en què no és possible dur a terme l assignació estereoespecífica, cal recórrer al concepte de pseudoàtom. Es tracta d un punt de referència de les restriccions i està situat en el centre geomètric de les posicions dels protons considerats (dels metilens, metils, a-H de Gly o aromàtics). La incorporació dels pseudoàtoms implica una correcció en la restricció de les distàncies, donat que augmenta la im-
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 33
precisió. Per compensar l error que es comet en no considerar la posició correcta del protó, se sol augmentar el límit superior de la restricció. S ha observat que la precisió i l exactitud de les estructures resultants depèn més del nombre total de restriccions que s incorporen als càlculs que de la seva precisió individual. En particular, els NOE a llarga distància, observats entre protons que es troben molt lluny en la seqüència de la proteïna, introdueixen restriccions molt grans a les possibles conformacions de la molècula de forma bastant independent dels límits exactes utilitzats per a la restricció de distància. Òbviament, la utilització de distàncies més precises millorarà la definició, especialment d aquelles regions que només mostren restriccions locals. Una altra alternativa a la derivació de distàncies interprotòniques a partir de l efecte NOE és la utilització d intensitats dels pics de correlació, directament. L aproximació de la matriu de relaxació permet aquest tractament, que es coneix com refinament directe del NOE. Molt recentment s estan desenvolupant diverses estratègies basades en aquesta metodologia. El principal inconvenient fins ara és l elevat cost computacional, donat que els temps de càlcul són molt llargs. B. Restriccions d angles de torsió a partir de constants d acoblament Les constants d acoblament veïnals entre espins poden proporcionar una informació molt útil, que complementa la derivada de les dades de NOE. En particular, els límits dels angles de torsió es poden estimar a partir de la grandària de les constants d acoblament. Les constants més fàcils de determinar en proteïnes solen ser les 3JHN-aH. El valor de la constant està relacionat amb l angle de
torsió Q definit pels tres enllaços que separen els protons, per mitjà de la relació de Karplus, que per cadenes polipeptídiques adopta l expressió següent (Karplus et al., 1959): J (F) = A cos2Q + B cos Q + C,
3
on els paràmetres A, B i C han estat calculats per a polipèptids. L angle Q està directament relacionat amb l angle F de la cadena peptídica. L equació de Karplus ens permet deduir intervals de valors dels angles de torsió consistents en el valor experimental de les constants d acoblament. Aquests intervals es poden incorporar en forma de restriccions experimentals en els càlculs de l estructura, que es descriuran més endavant. Així, valors de 3JHN-aH < 6Hz corresponen a intervals de -35° a -85° per als angles F de l esquelet, mentre que per a constants 3JHN-aH més grans de 8Hz, els valors de l angle F estaran compresos entre -80° i -180°. Les retriccions dels angles de torsió de les cadenes laterals c1 es poden obtenir a partir de les constants d acoblament 3JaH-bH. L anàlisi conjunta de les constants 3JaH-bH i 3 JaH-bH i les intensitats relatives dels NOE intraresiduals entre els protons NH-CbH, NH-CbH , CaH-CbH, CaH-CbH permeten l assignació estereoespecífica dels protons dels metilens. Per mitjà de la relació de Karplus es poden derivar, anàlogament a l angle F, els intervals de l angle c1 consistents en els valors de les constants 3JaH-bH i 3JaH-bH . La disponibilitat de mostres de macromolècules biològiques uniformement marcades amb 13C i 15N permet determinar constants d acoblament heteronuclears a un, dos i tres enllaços. La constant 3JaHi-N(i+1) permet obtenir informació sobre l angle Y de l esquelet de les cadenes polipeptídiques. La relació de Karplus implica que, per a determi-
34 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
nats valors de la constant, no hi ha un angle de torsió únic i, per tant, no es pot derivar una única restricció angular. Per solucionar aquest problema s utilitzen restriccions que penalitzen els angles que donarien constants d acoblament diferents de l experimental. C. Informació que proporcionen els desplaçaments químics Des de fa temps se sap que els desplaçaments químics de pèptids i proteïnes depenen de l estructura d una manera bastant regular. De fet, s ha observat que els desplaçaments en proteïnes estructuralment homòlogues són homòlegs. Seria de gran interès poder explotar aquesta informació en estudis estructurals. Fins ara, la utilització dels desplaçaments químics en la determinació estructural ha estat molt limitada, malgrat que en els darrers anys s han concentrat esforços a trobar relacions empíriques entre l estructura i els desplaçaments. En particular, s ha posat una atenció considerable en la manera en què els desplaçaments dels protons a reflecteixen l estructura secundària. S ha observat que les regions amb estructura de full b presenten desplaçaments químics cap a camps baixos, mentre que les regions helicoïdals mostren desplaçaments cap a camps alts. També s ha observat una forta correlació dels desplaçaments químics dels Ca i dels C carbonílics amb l estructura secundària, de manera que es mouen cap a camps baixos en les conformacions helicoïdals i cap a camps alts en les conformacions de cadena estesa o amb fulls b. La identificació de les regions d estructura secundària a partir d aquests desplaçaments presenta un grau de fiabilitat molt elevat. Aquestes mateixes observacions es poden aplicar als pèptids lineals, en els quals la coexistència de diferents conformacions im-
pedeix el càlcul de l estructura basat en el NOE quantitatiu. D altra banda, la sensibilitat del desplaçament químic dels protons amida, i de la seva variació amb la temperatura, a diferents factors estructurals, permet caracteritzar petites distorsions locals en elements d estructura secundària (Contreras et al., 1996). S han proposat diferents equacions de caire empíric (Osapay i Case, 1991; Spera i Bax, 1991) i també basades en càlculs mecanicoquàntics (Le et al., 1995) i s han utilitzat per refinar estructures. DETERMINACIÓ DE L ESTRUCTURA TRIDIMENSIONAL D UNA PROTEÏNA La construcció d un model molecular compatible amb la informació geomètrica derivada de les dades de RMN es pot comparar a la reconstrucció d un trencaclosques. Es tracta d identificar parells de peces que encaixin, fins a reconstruir tot el model. Ara bé, a diferència dels trencaclosques, les estructures de molècules en solució no són úniques, donat que les dades derivades de la RMN són insuficients per caracteritzar completament l estructura i, a més a més, la major part de les molècules d interès són flexibles en solució. Malauradament, les tècniques de recerca sistemàtica són lentes i consumeixen massa temps per ser utilitzades amb macromolècules. A més a més, amb molècules grans, el nombre de conformacions possibles és generalment tan gran que no és factible enumerar-les totes. En aquestes condicions, el que se sol fer és calcular un conjunt d estructures que sigui representatiu de totes les conformacions compatibles amb la informació experimental obtinguda de les dades de RMN. El que s ha de verificar és que aquest conjunt sigui suficientment gran per tal que qualsevol de les propietats geomètriques presents en tots
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 35
els membres sigui conseqüència de la informació experimental introduïda en el càlcul. A part, un bon mètode de càlcul ha de ser capaç d explorar de manera adequada l espai conformacional. Hi ha diversos mètodes de càlcul que permeten determinar l estructura tridimensional d una proteïna a partir de les dades de RMN. Malgrat que hi ha aproximacions molt simples, com la construcció de models o els mètodes que parteixen de bases de dades derivades de les estructures de raigs X, els principals mètodes computacionals es poden englobar en dos grans grups: els que treballen en l espai de distàncies i els que treballen en l espai real. Els primers són uns mètodes que utilitzen la matriu mètrica i que es coneixen amb el nom de geometria de distàncies (DG). Es tracta de projectar un conjunt de distàncies des d un espai n dimensional a l espai tridimensional de coordenades cartesianes. D altra banda, els mètodes que operen a l espai real treballen directament en l espai de coordenades cartesianes i impliquen l aplicació de la minimització o la dinàmica molecular restringida. Tots aquests mètodes tenen en comú la recerca conformacional del mínim global d una funció objectiu que conté una suma de termes estereoquímics i restriccions experimentals derivades de la RMN. La recerca del mínim global no és un procés simple, donat que la funció objectiu està caracteritzada per molts mínims locals falsos que cal evitar o superar. A. Geometria de distàncies (DG) La geometria de distàncies és una branca de les matemàtiques consistent en la construcció d estructures a partir de distàncies internes. L adaptació d aquesta idea al seu ús en els problemes d estructura química ha estès el nom de geometria de distàncies als
programes computacionals que converteixen restriccions geomètriques en coordenades moleculars. Des dels inicis de la seva utilització en problemes moleculars, la DG es considerava només com una primera etapa del càlcul. Una segona etapa de dinàmica molecular era necessària per a l obtenció d estructures d energia adequada. La idea era usar la rapidesa de l algoritme de DG i la seva capacitat d explorar l espai conformacional per obtenir estructures de partida, que es podrien refinar amb mètodes de càlcul més sofisticats. Com ja s ha comentat, el mètode permet obtenir coordenades a partir d una matriu de distàncies ideal, on tots els termes es coneixen exactament. Ara bé, la informació que obtenim a partir de les dades de RMN no permet obtenir totes les distàncies, sinó solament les distàncies entre protons separats com a màxim 5 Å. La matriu de distàncies es pot completar, almenys parcialment, amb la informació que prové de l estructura covalent de la proteïna (longituds i angles d enllaç), però mai no es poden obtenir totes les distàncies possibles. Per això, en lloc d una, s utilitzen dues matrius, una amb límits superiors de distància, U, i una altra amb límits inferiors, L. L algoritme de DG es basa en les etapes següents: a) Construcció de les matrius amb cotes superiors U i inferiors L, per a totes les distàncies entre els àtoms de la molècula. Alguns dels elements uij i lij provenen de longituds o angles d enllaç derivats de l estructura covalent, i d intervals de distància trobats experimentalment a partir dels NOE. b) Suavització dels límits (bound smoothing) utilitzant la desigualtat triangular (donats tres punts A, B i C de l espai, la distàn-
36 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
cia AC no pot ser més gran que la suma d AB i BC) i altres relacions geomètriques similars. c) Generació d una matriu de distàncies, els termes dij de la qual són escollits a l atzar entre els límits superior i inferior lij £ dij £ uij. d) Obtenció de les coordenades atòmiques a partir de la matriu mètrica mitjançant un algoritme anomenat embedding (que vol dir incrustació) seguit d un procés d optimització que minimitza una funció d error que detecta incompliments de les restriccions o errors en la quiralitat. Repetint el càlcul de DG diverses vegades, és a dir, escollint diverses vegades a l atzar la matriu de distàncies entre els límits superior i inferior es pot obtenir un conjunt d estructures i, per tant, es pot saber com n està, de ben determinada, l estructura per a les restriccions imposades i fins a quin punt és «única». Hi ha diversos programes que fan ús de la geometria de distàncies: EMBED (G. M. Crippen, I. D. Kuntz, T. F. Havel, Universitat de Califòrnia, San Francisco), DISGEO (Havel et al., 1984), DGEOM (J. Blaney, DuPont), DSPACE (D. Hare, Infinity Systems)... i que han estat molt utilitzats per calcular estructures. El principal inconvenient d aquests mètodes és la dificultat d introduir informació experimental derivada de les constants d acoblament o dels desplaçaments químics. Malgrat que les estructures resultants dels càlculs de DG presenten sovint algunes violacions de les restriccions derivades de les mesures de RMN i també presenten energies elevades que generalment provenen de contactes no enllaçants desfavorables, l experiència demostra que si hi ha un nombre suficient de restriccions correctes, les estructures obtingudes es poden refi-
nar per obtenir fàcilment mínims de baixa energia. B. Minimització d una funció objectiu variable Aquest mètode sovint s engloba dins del terme general de geometria de distàncies. Ara bé, ja que opera en l espai dels angles de torsió, no és estrictament un procediment de DG. La idea fonamental del mètode es basa a definir una funció positiva, amb valor zero quan es compleixen les restriccions de distància i amb un valor diferent de zero si no es verifiquen. Es tracta, en definitiva, de minimitzar una funció. La definició de la funció objectiu s ha de fer de manera que es penalitzin tant les restriccions experimentals violades com els encobriments entre àtoms. En general, té la forma: T = S Tij distàncies + S Tij encobriment Aquesta funció depèn de les coordenades de tots els àtoms de la molècula (3N-6 dimensions). Donat que aquest nombre és molt gran, és convenient reduir el nombre de dimensions, per exemple, treballant en l espai dels angles de torsió. Així, per a un polipèptid, cada aminoàcid es pot descriure amb les variables dels angles de l esquelet i de la cadena lateral (F, Y, c1, c2 ...). Per evitar que el procés de minimització s aturi en mínims locals el que es fa és modificar el pes de diferents tipus de restriccions a la funció objectiu T en etapes progressives de refinament. Al principi només es fan intervenir les restriccions locals (intraresiduals i seqüencials), mentre que en etapes posteriors s inclouen les restriccions a més llarga distància. Generalment, es comença amb diverses conformacions inicials obtingudes prenent valors a l atzar dels angles diedres. Una implantació del mètode força
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 37
utilitzada la constitueixen els programes DISMAN i DIANA (Güntert et al., 1991), aquest darrer molt flexible per definir estratègies de minimització. C. Dinàmica molecular restringida La dinàmica molecular restringida (DMR) és una alternativa simple i molt utilitzada als algoritmes de geometria de distàncies. Es basa en una modificació dels programes de simulació de dinàmica molecular. La dinàmica molecular resol les equacions de Newton del moviment, per a un sistema de partícules: mi (d2ri / dt2) = - Ñ V (r1, r2,..., rN) Les posicions inicials provenen d una estructura de partida, que sol ser una estructura obtinguda per DG o un altre mètode més senzill, encara que, en principi, es pot partir de qualsevol estructura. Les velocitats inicials es prenen a partir de la distribució de Maxwell corresponent a la temperatura desitjada. En la dinàmica molecular restringida (DMR) s utilitza un potencial que inclou un terme experimental, a més a més del potencial teòric que engloba les contribucions de les longituds i angles d enllaç, angles de torsió i interaccions no enllaçants. El nou terme de potencial experimental de la DMR no té sentit físic, però representa la informació experimental derivada de les dades de RMN. En general, aquest terme inclourà contribucions de cada tipus de restriccions: Vexperimental = VNOE + VJ + Vs Per exemple, l expressió del potencial VNOE sol adoptar una forma del tipus: VNOE = kdist (dij - uij)2 si dij > uij VNOE = 0 si lij < dij < uij
VNOE = kdist (dij lij)2 si dij < lij on dij és la distància entre els àtoms i i j i uij i lij són els límits superior i inferior d aquesta distància, respectivament. Per a altres restriccions experimentals, com les constants d acoblament o els angles de torsió, les expressions dels potencials són anàlogues. El que es verifica en tots els casos és que quan es compleix la restricció experimental el potencial és zero i, a mesura que la restricció no es compleix i s allunya dels límits imposats, el potencial augmenta. El gran avantatge de la dinàmica molecular restringida respecte a altres mètodes computacionals es basa en la seva capacitat de superar barreres de potencial i, per tant, de superar mínims locals. Si la simulació es porta a terme a temperatures elevades, augmenta l eficàcia dels salts de barreres de potencial; per això, moltes vegades s usen protocols en els quals l estructura s escalfa a una temperatura molt elevada (ex.: 1.000 K) i després es refreda lentament. Aquestes estratègies s anomenen d atemperat simulat (Simulated Annealing, SA). En els programes de SA s utilitza habitualment una funció d energia potencial simplificada, en la qual les interaccions no enllaçants es representen per un únic terme de repulsió Vrepul: Vrepul = 0
si r ³ rmin
Vrepul = k (s2 rmin2 - r2)2 si r < rmin on rmin és habitualment un 80% de la suma dels radis de Van der Waals. Els programes més aplicats per a la dinàmica molecular restringida o el Simulated Annealing són CHARMM (Brooks et al., 1983), DISCOVER (Biosym/Molecular Simulations Ltd.,), AMBER (P. K. Weiner et al., 1981; S. J. Weiner et al., 1984), GROMOS (Groningen Molecular Simulation, W. F. van Gunsteren, H. J. C. Berend-
38 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
sen, BIOMOS) i X-PLOR (Brunger A. T.). L èxit d un mètode de refinament estructural depèn en bona part del tipus de protocol utilitzat. Malgrat que la dinàmica molecular restringida s ha utilitzat en alguns casos per generar estructures a partir d una cadena estesa d un polipèptid, aquesta aproximació presenta l inconvenient que la major part del temps computacional s utilitza en l avaluació energètica per calcular les forces interatòmiques d estructures que es troben lluny de satisfer les restriccions experimentals. Un protocol de determinació d estructures tridimensionals molt utilitzat és el que implica la utilització combinada dels algoritmes de geometria de distàncies i la minimització o la dinàmica molecular restringida, en concret, amb el procediment abans esmentat d atemperat simulat (SA) (Nilges et al., 1988). Els mètodes de DG s usen per generar un gran nombre d estructures consistents en la informació experimental. En una segona etapa, es poden minimitzar les energies internes de les estructures resultants. Aquests càlculs que fan ús de dos tipus de metodologia han estat aplicats amb èxit en moltes determinacions estructurals. Una observació habitual en l aplicació del protocol híbrid de geometria de distàncies-dinàmica molecular restringida a una gran varietat d estructures és que les parts menys ben definides de les molècules adopten, després del refinament per DMR, un rang de conformacions més ampli que el que mostraven després de DG i abans del refinament. Això posa de manifest un dels inconvenients associats al mètode de DG: que no mostra prou eficientment l espai conformacional. Les estructures derivades de DG i sotmeses a un refinament per DMR milloren el grau d ajust a les dades experimentals i mostren una energia de Van der Waals inferior. Molt recentment s ha proposat la utilit-
zació de SA en l espai de torsions, és a dir, considerant com a úniques variables els angles de torsió (Güntert et al., 1997). Aparentment, aquest mètode és molt eficaç, ja que utilitza un nombre reduït de graus de llibertat i no ha de tenir en compte moviments de freqüències altes i, per tant, pot utilitzar intervals d integració més llargs. ANÀLISI I AVALUACIÓ DE LA QUALITAT DE LES ESTRUCTURES GENERADES AMB ELS MÈTODES COMPUTACIONALS Una determinació estructural completa requereix una darrera etapa d avaluació del conjunt d estructures generades. Per a cada una cal comprovar el compliment de les restriccions experimentals (distàncies interprotòniques, angles de torsió, etc.) dins dels límits dels errors experimentals, l absència de desviacions significatives respecte a la geometria covalent ideal i de mals contactes no enllaçants. D altra banda, s ha d avaluar la dispersió entre les diferents estructures individuals que ens donarà una idea de la precisió de l estructura generada. Donat que la informació experimental més important són les restriccions de distància, un indicador útil del grau d ajust és la suma de les violacions residuals d aquestes restriccions en les estructures finals. L anàlisi de les violacions de les restriccions experimentals es pot dur a terme tant en les primeres etapes del càlcul com després del refinament. La violació sistemàtica d algunes restriccions en les estructures generades pot indicar errors en l assignació i, per tant, suggereix una revisió de les restriccions experimentals introduïdes en els protocols de càlcul. Cal tenir en compte, però, que les violacions residuals de les distàncies no solament depenen del tipus d ajust, sinó que també depenen de l aproximació usada en
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 39
la conversió de les intensitats del NOE en distàncies. Per tal de mesurar el grau d ajust de les estructures calculades a les mesures experimentals es pot utilitzar un indicador, anomenat factor-R o factor d estructura, que, per analogia al terme utilitzat en cristal·lografia, és la desviació mitjana normalitzada entre el factor d estructura derivat d un model i l obtingut a partir de les dades experimentals. Per a les dades derivades de RMN, es tracta d una mesura directa de l ajust entre les intensitats de NOE experimentals i les teòriques, quan a partir del model final s ha recalculat l espectre NOESY (C. González et al., 1991). En la seva forma més simple i general, el factor-R per RMN es pot definir així: R = [S Wij(tm) |Aijcalc (tm) Aijexp (tm)| ] / /[S Wij(tm) Aijexp (tm)] on Aijcalc i Aijexp són els elements que connecten els protons i i j de les matrius d intensitat de NOE teòrica i experimental, respectivament, per un temps de barreja tm. Els factors Wij(tm) s inclouen per tenir en compte els errors de mesura. Hi ha diverses definicions similars del factor R i alguns algoritmes fins i tot calculen diversos tipus diferents de factors R simultàniament. Quan s usa la matriu iterativa de relaxació per obtenir les estructures, la convergència en un factor-R tan baix com sigui possible se sol utilitzar com a punt final del procés iteratiu del refinament. Ara bé, el factor-R només mesura la concordància entre les dades experimentals i les calculades i, per tant, un valor baix del factor-R no implica necessàriament que tenim una estructura acurada si la precisió de les mesures és pobra. S ha definit un altre tipus de factor-R, anomenat «factor-R lliure» (Brünger et al., 1993), que intenta solucionar aquest proble-
ma i que es basa en criteris de validació creuada o independent. Es tracta d un mètode estadístic que estima la qualitat de l ajust a les dades observades sense fer cap hipòtesi sobre la distribució dels errors en les dades de RMN. La qualitat dels contactes no enllaçants en les estructures calculades es pot avaluar calculant l energia de Van der Waals amb el potencial de Lennard-Jones (EL-J) per a totes les estructures. Aquesta energia és molt sensible als mals contactes. Per a una bona estructura, EL-J sol ser negativa, mentre que en presència d algun mal contacte, és positiva. En la determinació d estructures per RMN no se n obté una de sola, sinó tot un conjunt. Això deriva del fet que el que es busca són estructures compatibles amb un conjunt de dades experimentals de relativa baixa precisió i la solució no és única. La desviació quadràtica mitjana (RMSD) entre els diferents membres d una família de solucions o respecte a una estructura mitjana dóna una mesura de la precisió amb la qual està definida l estructura. S observa, però, que sovint la precisió és molt diferent entre regions. En general, les regions d estructura secundària o aquelles que presenten un nombre elevat de contactes queden més ben definides, mentre que altres zones mostren una menor precisió. El nombre total de restriccions per residu determina en gran mesura la precisió de l estructura, tot i que la utilització de restriccions més acurades millora també la qualitat. La presència de mobilitat local té com a efecte general una disminució en la intensitat dels NOE i, per tant, en dificulta l observació. El resultat és un nombre menor de restriccions i una estructura menys precisa. Aquesta interpretació s ha pogut confirmar en molts casos fent mesures de temps de relaxació. L existència d equilibris conformacionals ràpids és una font de complicació, ja que la presumpció implícita en tot el procés
40 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
de determinació de l estructura d una proteïna és que aquesta és única. La presència de contradiccions internes en les dades (especialment entre NOE i constants d acoblament) és el criteri a partir del qual és detecten aquests equilibris. En aquests casos les estructures s han de recalcular utilitzant mètodes d introducció de les restriccions experimentals que siguin compatibles amb la presència d equilibris conformacionals. Els principals són els mètodes de dinàmica molecular sobre conjunts d estructures o bé la introducció de restriccions que només s apliquen si, durant la dinàmica, el conjunt de les darreres estructures no compleixen aquesta restricció. Els conjunts d estructures resultants òbviament presentaran un grau considerable de variabilitat, però que reflecteix la naturalesa dinàmica de la informació estructural que buscàvem. EXEMPLES D ESTRUCTURES 3D DE PROTEÏNES DETERMINADES PER RMN La figura 5 mostra la superposició del conjunt de les divuit estructures finals calculades a partir de les dades de RMN per a la kaliotoxina, un potent inhibidor de canals de potassi present en un verí d escorpí. A la
FIGURA 5. Superposició dels àtoms de l esquelet peptídic de les divuit estructures finals calculades per a la kaliotoxina
figura 6 (annex 2) es mostra una representació de la mateixa estructura feta amb el programa MolScript (Kraulis, 1991), que permet visualitzar fàcilment els elements d estructura secundària de les proteïnes. A la figura 7 es presenten les seqüències d altres toxines homòlogues. L estructura tridimensional de les diferents toxines és molt similar: conté una hèlix a i un full b format per dues làmines disposades en sentit antiparal·lel. L hèlix a i el full b estan connectats per dos dels tres ponts disulfur que estabilitzen el plegament de tota la família de toxines. A la taula 2 es detallen les restriccions experimentals utilitzades i la desviació quadràtica mitjana del conjunt d estructures de les diferents toxines. Comparant les diferents estructures pot veure s com la utilització de camps més alts, que permet obtenir un nombre més elevat de restriccions, condueix a estructures amb menor dispersió. Igualment pot veure s que la inclusió d assignacions estereoespecífiques té una gran importància en la precisió de les estructures resultants. La utilització de marcatge uniforme amb 13C i 15 N permet la mesura de nombres més alts de restriccions, especialment restriccions que impliquen protons situats a les cadenes laterals on l encobriment sovint és més important. Per a l estudi de proteïnes més grans, la utilització de marcatge és imprescindible. Un exemple de determinació estructural d una proteïna totalment marcada és el de la interleucina 1b, (G. M. Clore et al., 1991) de 153 residus i 17,4 kDa de pes molecular, duta a terme a partir de 3.146 restriccions experimentals, de les quals 2.630 eren restriccions de distància interprotòniques. Les estructures finals presentaven una RMSD atòmica de 0,41 Å per als àtoms de l esquelet peptídic i de 0,82 Å per a tots els àtoms. Actualment, el límit per a la mida de les proteïnes que poden estudiar-se per RMN
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 41
TAULA 2. Comparació de la informació estructural derivada de la RMN per a la determinació de l'estructura tridimensional de diverses toxines d'escorpí TOXINA (nombre aa)
Freqüència 1H
Marcatge
Restriccions experimentals derivades de la RMN Distàncies Distàncies (NOE (enllaços inter) H)
Angles diedres (J)
Assignacions estereosp.
RMSD
Estructures finals
Tots àtoms
Esquelet peptídic
Referència
ChTX(37) 500 MHz
No
110
4
29
1,84 Å
Bontems et al., 1991
IbTX (37) 500 MHz
No
148
5
15
1,49 Å
Johnson et al., 1992
MgTX(39) 600 MHz
15N i 13 C
253
10
60
0,68 Å
Johnson et al., 1994
NTX (39) 600 MHz
No
275
7
42
0,75 Å
Dauplais et al., 1995
AgTX2 (38)
600 MHz
15N
309
9
43
21
0,86 Å
0,38 Å
Krezel et al., 1995
KTX (38) 600 MHz
No
218
6
29
12
1,09 Å
0,46 Å
Aiyar et al., 1995
KTX (38) 500 MHz
No
189
10
23
7
1,42 Å
0,68 Å
Gairí et al., 1997
no l imposa ja l encobriment de senyals sinó la pèrdua de sensibilitat causada per
1,32 Å
l eixamplament de l amplada de banda associat a l augment del temps de correlació i
1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16 17 18 19 20 21 22 23 24 25 26 27 28 29 30 31 32 33 34 35 36 37 38 39 40
Kaliotoxina
G V E I N V K C S G S P Q C L K P C K D A - GM R F G - K CMN R K C H C T P K
Agitoxina2
G V P I N V S C T G S P Q C I K P C K D A - GM R F G - K CMN R K C H C T P K
Caribdotoxina
-p E F T N V S C T T S K E C W S V C Q R L H N T S R G - K C M N K K C R C Y S
Iberitoxina
-p E F T D V D C S V S K E C W S V C K D L F G V D R G - K C M G K K C R C Y Q
Margatoxina
- T I I N V K C T S T K Q C L P P C K A Q F G Q S A G A K CMN G K C K C Y P H
Noxiustoxina
- T I I N V K C T S P K Q C S K P C K E L Y G S S A G A K CMN G K C K C Y N N
FIGURA 7. Comparació de les seqüències de diferents toxines d escorpí. Els ponts disulfur que connecten els residus de cis estan indicats a la part inferior de la figura
42 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS
la velocitat de relaxació espín-espín. De fet, la transferència de magnetització sobre la qual es basen els diferents experiments 3D i 4D requereix que l amplada de línia sigui més petita que la constant d acoblament utilitzada per establir la correlació. L estratègia utilitzada actualment per disminuir l amplada de banda consisteix en la substitució de molts dels protons de la molècula per deuteris (per expressió de la proteïna en un medi deuterat) de manera que la relaxació dipolar dels protons restants que permetran determinar l estructura sigui menys efectiva. La combinació del marcatge fraccional de les biomolècules amb deuteri, el marcatge uniforme amb 13C i 15N i els experiments de RMN multidimensionals han permès recentment determinar estructures tridimensionals de proteïnes de 30 kDa de pes molecular. Una de les proteïnes monomèriques més grans per a la qual s ha determinat l estructura tridimensional per RMN és el domini N-terminal de l enzim I del sistema fosfoenolpiruvat, fosfotransferasa de sucres, que consta de 259 residus i presenta un pes molecular de 30 kDa. La determinació estructural (D. S. Garrett et al., 1997) està basada en un conjunt de 4.251 restriccions experimentals derivades de la RMN i la precisió de les coordenades per a les cinquanta estructures calculades finals és de 0,79 ± 0,18 Å per als àtoms de l esquelet peptídic i d 1,06 ± 0,15 Å per a tots els àtoms de la proteïna. L estructura derivada per RMN és molt similar a la determinada també recentment per raigs X. Cal destacar, com una frontera on encara han de passar moltes coses, els resultats recents en l assignació de proteïnes de membrana utilitzant tècniques de RMN d estat sòlid (Marassi et al., 1997) que obren la via per a estudis tridimensionals d aquesta important, i inconeguda, gran classe de proteïnes.
DINÀMICA DE PROTEÏNES PER RMN La funció de moltes proteïnes està associada a processos que evolucionen amb el temps. La RMN és una de les eines més versàtils per a l estudi de processos dinàmics a diferents escales de temps. En tots els casos, però, caldrà inicialment completar l assignació de l espectre i obtenir una estructura amb totes les salvetats derivades de l existència d equilibris conformacionals per poder analitzar els resultats dinàmics. Un exemple de procés lent (habitualment en l escala de temps dels segons als mil·lisegons) és el plegament de la proteïna a partir d una forma desnaturalitzada. En aquest tipus d estudi s han utilitzat amb èxit els mètodes de bescanvi d hidrogen per deuteri que, un cop assignat l espectre, permeten la identificació de les regions on s inicia el plegament o de possibles intermediaris. Processos més ràpids (en l escala de temps dels mil·lisegons als microsegons) es troben, per exemple, en equilibris entre formes que difereixen en la conformació de ponts disulfur o bé en l orientació de cadenes laterals. Les mesures de temps de relaxació en el sistema de coordenades giratori ofereixen informació quantitativa sobre la velocitat d aquests processos. Finalment, cal esmentar els moviments que tenen lloc en l escala dels picosegons i que afecten la relaxació dels diferents nuclis que poden donar senyal per RMN. Aquests processos, entre els quals es troba la difusió rotacional, són els causants de la modulació de les interaccions que donen lloc als NOE que permeten l obtenció de les estructures tridimensionals. La utilització d aquest mateix tipus de mesures NOE, temps de relaxació per caracteritzar la dinàmica interna de les proteïnes només és possible si es coneix a priori la distància entre els nuclis implicats. En el cas de nuclis de 15N amb un protó directament unit, la distància és simplement
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 43
la distància d enllaç, i les mesures de relaxació proporcionen informació dinàmica sobre fluctuacions que tenen lloc a freqüències determinades. Les dades experimentals poden contrastar-se amb les prediccions de diferents models de moviment (Palmer et al., 1996) o bé interpretar-se de forma genèrica sense recórrer a un model explícit tenint en compte uns paràmetres que proporcionin una idea sobre l amplitud de les fluctuacions i la seva escala de temps (Lipari i Szabo, 1982a, 1982b). Un estudi recent sobre la dihidrofolat reductasa (Epstein et al., 1995) posa de manifest les diferents escales de temps implicades en la mobilitat de proteïnes i la seva relació amb els processos de reconeixement molecular. La imatge dinàmica de les proteïnes a la qual tenim accés a través de la RMN ha de completar la nostra visió estructural i és possible que ens ofereixi noves claus sobre els seus aspectes funcionals. AGRAÏMENTS Els autors volen agrair les llargues discussions i l encoratjament d Ernest Giralt. L espectre 3D de la deshidrodidemnina ha estat gentilment cedit per Francisco Cárdenas i Miguel Feliz. Imma Fernández ha participat també en el projecte de determinació d estructures de toxines. La recerca del grup descrita en aquest treball ha estat finançada per la CICYT (PB94-0924) i la Generalitat de Catalunya (Centre de Referència en Biotecnologia) i ha utilitzat els instruments dels Serveis Cientificotècnics de la Universitat de Barcelona. BIBLIOGRAFIA GENERAL CAVANAGH, J.; FAIRBROTHER, W. J.; PALMER, A. G.; SKELTON, N. J. (1996). «Protein NMR Spectroscopy. Principles and Practice». Academic Press, San Diego.
CLORE, G. M.; GRONENBORN, A. M. (1991). «Two- threeand four-dimensional NMR methods for obtaining larger and more precise three-dimensional structures of proteins in solution». Annu. Rev. Biophys. Biophys. Chem., núm. 20, pàg. 29-63. EVANS, J. N. S. (1995). «Biomolecular NMR Spectroscopy». Oxford University Press, Oxford. JAMES, T. L.; OPPENHEIMER, N. J. Eds. (1994). «Methods in Enzymology Vol. 239: Nuclear Magnetic Resonance». Academic Press. NEUHAUS, D.; WILLIAMSON, M. (1989). «The Nuclear Overhauser effect in Structural and Conformational Analysis». VCH Publishers, Inc, Nova York. NILGES, M. (1996). «Structure calculation from NMR data». Current Opinion in Structural Biology, núm. 6 (5), pàg. 617-623. WÜTHRICH, K. (1986). «NMR of Proteins and Nucleic Acids». Wiley, Nova York.
BIBLIOGRAFIA CITADA AIYAR, J.; WITHKA, J. M.; RIZZI, J. P.; SINGLETON, D. H.; ANDREWS, G. C.; LIN, W.; BOYD, J.; HANSON, D. C.; SIMON, M.; DETHLEFS, B.; LEE, C.; HALL, J. E.; GUTMAN, G. A.; CHANDY, K. G. (1995). «Topology of the pore-region of a K+ channel revealed by the NMR-derived structures of scorpion toxins». Neuron, núm. 15, pàg. 1169-1181. AUE, W. P.; BARTHOLDI, E.; ERNST, R. R. (1976). «Two-dimensional spectroscopy. Application to nuclear magnetic resonance». J. Chem. Phys., núm. 64, pàg. 2229-2246. BAX, A.; GRIFFEY, R. H.; HAWKINS, B. L. (1983). «Correlation of proton and nitrogen-15 chemical shifts by multiple quantum NMR». J. Magn. Reson., núm. 55, pàg. 301-315. BAX, A.; DAVIES, D. G. (1985). «Practical aspects of twodimensional transverse NOE spectroscopy». J. Magn. Reson., núm. 63, pàg. 207-213. BAX, A.; CLORE, G. M.; GRONENBORN, A. M. (1990). «1H-1H correlation via isotropic mixing of 13C magnetizaction. A new three-dimensional approach for assigning 1H and 13C spectra of 13C-enriched proteins». J. Magn. Reson., núm. 88, pàg. 425-431. BAX, A.; IKURA, M. (1991). «An efficient 3D NMR technique for correlating the proton and 15N backbone amide resonances with the alpha carbon of the preceding residue in uniformly 15N/13C enriched proteins». J. Biomol. NMR, núm. 1, pàg. 99-104. BODENHAUSEN, G.; RUBEN, D. J. (1980). «Natural abundance nitrogen-15 NMR by enhanced heteronuclear spectroscopy». Chem. Phys. Lett., núm. 69, pàg. 185-189.
44 M. A. CONTRERAS, M. GAIRÍ, O. MILLET, M. PONS BONTEMS, F.; ROUMESTAND, C.; BOYOT, P.; GILQUIN, B.; Y VON DOLJANSKY; MENEZ, A.; TOMA, F. (1991). «Threedimensional structure of natural charybdotoxin in aqueous solution by 1H-NMR». Eur. J. Biochem., núm. 196, pàg. 19-28. BOTHNER-BY, A. A.; STEPHENS, R. L.; LEE, J.; WARREN, C. D.; JEANLOZ, R. W. (1984). «Structure determination of a tetrasaccharide: transient nuclear overhauser effects in the rotating frame». J. Am. Chem. Soc., núm. 106, pàg. 811-813. BRAUNSCHWEILER, L.; ERNST, R. R. (1983). «Coherence transfer by isotropic mixing: application to proton correlation spectroscopy». J. Magn. Reson., núm. 53, pàg. 521-528. BROOKS, B. R.; BRUCCOLERI, R. E.; OLAFSON, B. O.; STATES, D. J.; SWANINATHAN, S.; KARPLUS, M. (1983). «CHARMM: a program for macromolecular energy, minimization and dynamics calculation». J. Comput. Chem., núm. 4, pàg. 187. BRÜNGER, A.; CLORE, G.; GRONENBORN, A.; SAFFRICH, R.; NILGES, M. (1993). «Assessing the quality of solution nuclear magnetic resonance structures by complete cross-validation». Science, núm. 261, pàg. 328-331. CONTRERAS, M. A.; HAACK, T.; ROYO, M.; GIRALT, E.; PONS, M. (1997). «Temperature coefficients of peptides dissolved in hexafluoroisopropanol (HFIP) monitor distortions of helices». Lett. Pept. Sci., núm. 4, pàg. 29-39. CLORE, G. M.; WINGFIELD, P. T.; GRONENBORN, A. M. (1991). «High-resolution three-dimensional structure of Interleukin 1b in solution by three- and fourdimensional nuclear magnetic resonance spectroscopy». Biochemistry, núm. 30, pàg. 2315-2323. CLORE, G. M.; GRONENBORN, A. M. (1994). «Multidimensional Heteronuclear Nuclear Magnetic Resonance of Proteins». Methods Enzymol., núm. 239, pàg. 349363. CLUBB, R. T.; THANABAL, V.; WAGNER, G. (1992). «A constant-time three dimensional triple-resonance pulse scheme to correlate intraresidue 1H, 15N and 13C chemical shifts in 15N-13C labeled proteins». J. Magn. Reson., núm. 97, pàg. 213-217. DAUPLAIS, M.; GILQUIN, B.; POSSANI, L. D.; GURROLA-BRIONES, G.; ROUMESTAND, C.; MÉNEZ, A. (1995). «Determination of the three-dimensional solution structure of Noxiustoxin: analysis of structural differences with related short-chain scorpion toxins». Biochemistry, núm. 34, pàg. 16563-16573. EPSTEIN, D. M.; BENKOVIC, S. J.; WRIGHT, P. E. (1995). «Dynamics of dihydropholate reductase-folate complex: catalytic sites and regions known to undergo conformational change exhibit diverse dynamic features». Biochemistry, núm. 34, pàg. 11037-11048. GAIRÍ, M.; ROMI, R.; FERNÁNDEZ, I.; ROCHAT, H.; MARTINEAUCLAIRE, M-F.; VAN RIETSCHOTEN, J.; PONS, M.; GI-
RALT, E. (1997). «3D-Structure of kaliotoxin: is residue 34 a key for channel selectivity?» J. Pept. Sci., núm. 3, pàg. 314-319. GARRETT, D. S.; SEOK, Y-J; LIAO, D. I.; PETERKOFSKY, A.; GRONENBORN, A. M.; CLORE, G. M. (1997). «Solution structure of the 30 KDa N-terminal domain of enzyme I of the Escherichia coli phosphoenolpyruvate:sugar phosphotransferase system by multidimensional NMR». Biochemistry, núm. 36, pàg. 2517-2530. GONZÁLEZ, C.; RULLMAN, J. A. C.; BONVIN, A. M. J. J.; BOELENS, R.; KAPTEIN, R. (1991). «Toward and NMR R-factor». J. Mag. Reson., núm. 91, pàg. 659-664. GRZESIEK, S.; BAX, A. (1992a). «Correlating backbone amide and side chain resonances in larger proteins by multiple relayed triple resonance NMR». J. Am. Chem. Soc., núm. 114, pàg. 6291-6293. GRZESIEK, S.; BAX, A. (1992z). «An efficient experiment for sequential backbone assignments of mediumsized isotopically enriched proteins». J. Magn. Reson., núm. 99, pàg. 201-207. GÜNTERT, P.; BRAUN, W.; WÜTHRICH, K. (1991). «Efficient computation of three-dimensional protein structures in solution from magnetic resonance data using the program DIANA and the supporting program CALIBA, HABAS and GLOMSA». J. Mol Biol., núm. 217, pàg. 517-530. GÜNTERT, P.; MUMENTHALER, C.; WÜTHRICH, K. (1997). «Torsion angle dynamics for NMR structure calculation with the new program DYANA». J. Mol. Biol., núm. 273, pàg. 283-298. HAVEL, T. F.; WÜTHRICH, K. (1984). Bull. Math. Biol., núm. 46, pàg. 673-698. JEENER, J.; MEIER, B. H.; BACHMANN, P.; ERNST, R. R. (1979). «Investigation of exchange processes by two-dimensional NMR spectroscopy». J. Chem. Phys., núm. 71, pàg. 4546-4553. JOHNSON, B. A.; SUGG, E. E. (1992). «Determination of the three-dimensional structure of Iberiotoxin in solution by 1H nuclear magnetic resonance spectroscopy». Biochemistry, núm. 31, pàg. 8151-8159. JOHNSON, B. A.; STEVENS, S. P.; WILLIAMSON, J. M. (1994). «Determination of the three-dimensional structure of Margatoxin by 1H, 13C, 15N triple-resonance nuclear magnetic resonance spectroscopy». Biochemistry, núm. 33, pàg. 15061-15070. KARPLUS, M. (1959). «Contact electron-spin coupling of nuclear magnetic moments». J. Chem. Phys., núm. 30, pàg. 11-15. KAY, L. E.; MARION, D.; BAX, A. (1989). «Practical aspects of 3D heteronuclear NMR of proteins». J. Magn. Reson., núm. 84, pàg. 72-84. KAY, L. E.; IKURA, M.; TSCHUDIN, R.; BAX, A. (1990). «Three-dimensional triple-resonance NMR spectroscopy of isotopically enriched proteins». J. Magn. Reson., núm. 89, pàg. 496-514. KREZEL, A. M.; KASIBHATLA, C.; HIDALGO, P.; MACKINNON,
ESTRUCTURA I DINÀMICA EN PÈPTIDS I PROTEÏNES: LA VISIÓ DE LA RESSONÀNCIA... 45 R.; WAGNER, G. (1995). «Solution structure of the potassium channel inhibitor agitoxin 2: Caliper for probing channel geometry». Protein Sci., núm. 4, pàg. 1478-1489. KESSLER, H.; GEHRKE, M.; GRIESINGER, C. (1988). «Two-dimensional NMR spectroscopy: background and overview of experiments». Angew. Chem. Int. Ed. Engl., núm. 27, pàg. 490-536. KRAULIS, P. J. (1991). «MOLSCRIPT: a program to produce both detailed and schematic plots of protein structures». J. Appl. Crystallogr., núm. 24, pàg. 946950. LE, H.; PEARSON, J. G.; DE DIOS, A. C.; OLDFIELD, E. (1995). «Protein structure refinement and prediction via NMR chemical shifts and quantum chemistry». J. Am. Chem. Soc., núm. 117, pàg. 3800-3807. LIPARI, G.; SZABO, A. (1982a). «Model free approach to the interpretation of nuclear magnetic resonance relaxation in macromolecules. 1. Theory and range of validity». J. Am. Chem. Soc., núm. 104, pàg. 45464559. LIPARI, G.; SZABO, A. (1982b). «Model free approach to the interpretation of nuclear magnetic resonance relaxation in macromolecules. 1. Analysis of experimental results». J. Am. Chem. Soc., núm. 104, pàg. 4559-4570. MARASSI, F. M.; RAMAMOORTHY, A.; OPELLA, S. J. (1997). «Complete resolution of the solid state NMR spectrum of a uniformly N15 labeled membrane protein in phospholipid bilayers». Proc. Nat. Acad. Sci. USA, núm. 94, pàg. 8551-8556. MÜLLER, L. (1979). «Sensitivity enhanced detection of weak nuclei using heteronuclear multiple quantum coherence». J. Am. Chem. Soc., núm. 101, pàg. 4481-4484. NILGES, M.; CLORE, G. M.; GRONENBORN, A. M. (1988). «Determination of three-dimensional structures of proteins from interproton distance data by hybrid distance geometry-dynamical simulated annealing
calculations». FEBS Lett., núm. 229, pàg. 317-324. OSAPAY, K.; CASE, D. A. (1991). «A new analysis of proton chemical shifts in proteins». J. Am. Chem. Soc., núm. 113, pàg. 9436-9444. OSCHKINAT, H.; CIESLAR, C.; GRONENBORN, A. M.; CLORE, G. M. (1989). «Three-dimensional homonuclear Hartmann-Hahn nuclear Overhauser enhancement spectroscopy in H2O and its application to proteins». J. Magn. Reson., núm. 81, pàg. 212-216. OSCHKINAT, H.; CROFT, D. (1994). «Automated assignment of multidimensional nuclear magnetic resonance spectra». Methods Enzymol., núm. 239, pàg. 308-318. PALMER III, A. G.; WILLIAMS, J.; MCDERMOTT, A. (1996). «Nuclear magnetic resonance studies of biopolymer dynamics». J. Phys. Chem., núm. 100, pàg. 13293-13310. SPERA, S.; BAX, A. (1991). «Empirical correlation between protein backbone conformation and Ca and Cb 13C nuclear magnetic resonance chemical shifts». J. Am. Chem. Soc., núm. 113, pàg. 5490-5492. VAN DE VEN, F. J. M. (1995). «Multidimensional NMR in Liquids. Basic Principles and Experimental Methods». VCH. WEINER, P. K.; KOLLMAN, P. A. (1981). «AMBER: assisted model building with energy refinement. A general program for modeling molecules and their interaction». J. Comput. Chem., núm. 2, pàg. 287-303. WEINER., S. J.; KOLLMAN, P. A.; CASE, D. A.; SINGH, U. C.; GHIO, C.; ALAGONA, G.; PROFETA, S.; WEINER, P. (1984). «A new force field for molecular mechanical simulation of nucleic acids and proteins». J. Am. Chem. Soc., núm. 106, pàg. 765-784. WIJMENGA, S. S.; HALLENGA, K.; HILBERS, C. W. (1989). «A three-dimensional multiple-quantum coherence homonuclear Hartmann-Hahn experiment». J. Magn. Reson., núm. 84, pàg. 634-642. WÜTHRICH, K. (1986). «NMR of proteins and nucleic acids». Wiley, Nova York.
II. PREDICCIÓ ESTRUCTURAL I MODELATGE MACROMOLECULAR
Dinàmica estructural de macromolècules (Lluís Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 49-72
ENGINYERIA DE PROTEÏNES: COMPLEMENTARIETAT DE LES APROXIMACIONS EXPERIMENTALS I COMPUTACIONALS EN EL DISSENY DE PROTEÏNES E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS Institut de Biologia Fonamental i Departament de Bioquímica i Biologia Molecular. Universitat Autònoma de Barcelona. 08193 Bellaterra.
SUMMARY Protein engineering originated in the development of site directed mutagenesis and heterologous expression methods that allow to incorporate different amino acid residues into a protein, in a conservative or even non-conservative fashion. The redesigned or new proteins are used for structure/function analysis and for biotechnological purposes. It is a fascinating mixture of genetic engineering, protein chemistry, biophysics, biocomputation and several other biochemical and molecular biology approaches. Straddling so many disciplines, it nevertheless has a form and style of its own. In this chapter both the methodology and some selected examples are described.
RESUM Els orígens de l enginyeria de proteïnes es troben en el desenvolupament dels mètodes de mutagènesi dirigida i d expressió heteròloga. Aquestes metodologies ens permeten incorporar diferents aminoàcids en una proteïna, de forma conservada o no conservada. La proteïna redissenyada o nova serveix per a estudis d estructura/funció i per a objectius biotecnològics. Es tracta d una mescla fascinant d enginyeria genètica, química de proteïnes, biofísica, biocomputació i altres aproximacions bioquímiques i de biologia molecular. Tot i que hi ha tantes disciplines, l enginyeria de proteïnes té una estructura i un estil propis. En aquest capítol es presenten la metodologia i alguns exemples seleccionats.
50 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
INTRODUCCIÓ L enginyeria de proteïnes (EP) és el conjunt de les tècniques que permeten el redisseny d una proteïna actual o el disseny d una proteïna nova a partir del seu gen mitjançant tècniques de DNA recombinant. Es podria incloure dins d aquesta definició la construcció de proteïnes mitjançant síntesi química. L enginyeria de proteïnes neix els anys vuitanta amb l aparició de la tècnica de la mutagènesi dirigida per oligonucleòtid, tècnica creada per Zoller i Smith. A causa que el coneixement de les lleis que determinen com una seqüència d aminoàcids determina una estructura tridimensional i una funció és insuficient, el procés de redisseny proteic habitualment es fa de forma iterativa, seguint l anomenat «cicle de l enginyeria de proteïnes». La figura 1 mostra aquest cicle de forma simplificada. L investigador inicia el cicle amb l aïllament d un gen corresponent a la proteïna que vol redissenyar (o produir) i amb el màxim nombre possible de coneixements estructurals previs sobre la proteïna. Hi ha diferents nivells de complexitat i aplicació de l enginyeria de proteïnes. En aquest capítol hem escollit tres casos (i tres estratègies) per exemplificar-los, d acord amb el nivell de coneixements estructurals previs de què es parteix. Un dels primers passos que s han de fer és decidir quina regió i quins aminoàcids cal mutar i per quins altres s han de mutar. Aquest és el primer punt feble que fa que aquest procés no sigui, en sentit estricte, una veritable enginyeria per motiu de l abans esmentada insuficiència de coneixement. Precisament un dels principals objectius de l enginyeria de proteïnes és millorar aquest coneixement. El que a la pràctica es fa és establir hipòtesis per provar d acord amb una sèrie de criteris bàsics, alguns dels quals es descriuran més enda-
FIGURA 1. Cicle de l enginyeria de proteïnes
vant. Una vegada decidit el mutant es crea mitjançant qualsevol dels procediments experimentals que es descriuen més endavant. A continuació es tracta d expressar, si es pot, el gen mutant o nou (normalment tot el procés s intenta fer inicialment en E. coli pel coneixement del sistema i la facilitat de manipulació). S aïlla i es purifica la proteïna mutant i es caracteritza (activitat biològica, conformació i camí del plegament, etc.). Si la proteïna no és expressada bé en E. coli, cal fer servir altres organismes hoste, com llevats (Reverter et al., 1998), baculovirus o cultius de cèl·lules animals, entre d altres (vegeu llibre Cleland i Craik a la bibliografia). A partir de les dades obtingudes sobre els mutants inicials es fan noves hipòtesis i es dissenyen nous mutants, i s entra així de nou en el cicle. La gran quantitat de tècniques i especialitats necessàries (DNA recombinant, enzimologia, microbiologia, diverses espectroscòpies, etc.) fan de l enginyeria de proteïnes una de les àrees de recerca més interdisciplinàries que existeixen.
ENGINYERIA DE PROTEÏNES 51
Objectius de l enginyeria de proteïnes En EP és molt difícil de separar els aspectes de coneixement bàsic i els de coneixement aplicat. Entre els objectius bàsics habituals es poden considerar els següents: determinar el paper estructural o funcional d un residu (o diversos), determinar la seva contribució energètica en interaccions, analitzar el procés i l energètica del plegament, trobar els determinants de la funcionalitat, dissenyar variants funcionals, etc. Serien objectius aplicats, biotecnològics: estabilitzar una proteïna davant d altes temperatures, o d un medi no fisiològic, o de condicions oxidants; modificar el seu pH òptim, o l activitat o l especificitat; minimitzar estructures mantenint la seva funció, etc. Tanmateix, l EP està molt relacionada amb el disseny de lligands a proteïnes i, per tant, amb el disseny de fàrmacs. Finalment, és obvi que un objectiu molt important, però encara futur, és el disseny de proteïnes completament noves amb estructures i funcions diferents de les actuals. Alguns criteris o «regles» bàsics generals en EP A l hora de prendre una decisió sobre on i quin reemplaçament cal fer, l investigador pot elegir entre dues estratègies: crear un mutant de pertorbació o un mutant de conservació. Això vol dir un mutant que alteri dràsticament o bé que conservi l estructura o la funció de la proteïna. Com a regla general, al començament dels estudis amb una proteïna se solen fer mutants que conserven les estructures (p.e., substituir un residu per un altre amb propensió pel mateix tipus d estructura secundària o d exposició al dissolvent) i que pertorben la funció (p.e., substituint un residu per un altre de diferent caràcter químic). De totes maneres, una de les lliçons dels milers de mutants fets en proteïnes és que aquestes són molt més capaces
de suportar mutacions sense efectes massa deleteris del que abans es creia. Per exemple, s han produït més de 1.700 diferents mutants artificials de l enzim lisozim i la major part són proteïnes més o menys estables però expressables a la cèl·lula hoste (cosa que indicaria que es pleguen més o menys bé). En tot cas, alguns dels criteris o «regles» bàsics generals que es poden donar per redissenyar una proteïna són els següents: En EP hi ha poques regles generals. Les proteïnes toleren més bé els reemplaçaments en els arcs (loops) que en altres estructures, tant les mutacions substitutòries com les insercions i delecions. No és convenient desestabilitzar les estructures secundàries regulars. Convé fer reemplaçaments isostèrics. No convé modificar el volum dels aminoàcids, especialment els del nucli hidrofòbic de la proteïna. Si s ha de fer, millor fer ús d un aminoàcid de volum més petit que a l inrevés. Els canvis de càrrega o polaritat solen ser més pertorbadors i difícils d acceptar que els que les mantenen. Les regions invariants (molt conservades) compartides per proteïnes homòlogues en un alineament són importants per a la conformació, el plegament o la funció. La seva modificació és delicada. Les regions més variables de l alineament solen correspondre a regions externes, molt sovint arcs. Alguns dels reemplaçaments més emprats, que trobem reiteradament a la literatura, són: Per valorar el paper de la càrrega negativa, per exemple la participació en processos àcid-base o en una interacció electrostàtica: Asp ↔ Asn Glu ↔ Gln Per determinar el paper d un grup tiol: Cys ➝ Ser, Ala
52 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
Per determinar el paper d un grup hidroxil o fenol: Ser, Thr ➝ Ala Tyr ➝ Phe Per determinar el paper d un grup imidazol: His ➝ Gln, Asn Per analitzar el paper del grup R de qualsevol residu: aminoàcid ➝ Ala L aminoàcid Ala es pot considerar un veritable comodí des del punt de vista estructural, ja que no sol pertorbar l estructura secundària ni la polaritat de la regió de la proteïna en què s introdueix. De fet existeix una estratègia que és l escombrat d alanines (Alanine scanning) per un rastreig sistemàtic, un per un, de tots els aminoàcids d una regió d una proteïna per valorar el seu paper estructural/funcional. El procés pel qual un aminoàcid se substitueix pels altres dinou rep el nom de mutagènesi de saturació. Finalment, com a criteri general, cal dir que hi ha casos en què el reemplaçament necessari pot ser identificable de forma fàcil (p.e., l àcid general d un centre actiu, si aquest centre es coneix), mentre que en d altres és molt difícil de predir el lloc i per quin aminoàcid cal substituir-lo, sobretot quan hi ha contribucions múltiples (p.e., per termoestabilitzar una proteïna o per canviar la seva especificitat). LA MUTAGÈNESI DIRIGIDA La mutagènesi dirigida és la modificació del DNA per introducció d una mutació es-
pecífica (un o més nucleòtids) en un punt concret de la seva seqüència. Existeixen diversos procediments per introduir mutacions selectives al DNA, entre els quals descriurem aquí tres dels més utilitzats (figura 2). En tots els casos, la mutagènesi dirigida requereix la síntesi prèvia d un petit oligonucleòtid (generalment 15-20 nucleòtids) complementari de la seqüència on es vol introduir la mutació, però que presenta un desaparellament, precisament a la base (o bases) que es vol canviar. El primer procediment, que van descriure Zoller i Smith (com a revisió vegeu Smith, 1985), es basa en el clonatge del DNA que es vol mutar dins del bacteriòfag M13, que ens permet tenir el DNA en forma de monocadena o de doble cadena (forma replicativa). Aquest DNA monocadena s hibrida amb l oligonucleòtid mutagènic, que actua com a encebador de la DNA polimerasa Klenow. Amb una DNA lligasa, tal com la T4 DNA lligasa, lligarem l extrem 3 del DNA sintetitzat amb l extrem 5 de l oligonucleòtid, i obtindrem un DNA de doble cadena circular, covalent i tancat (figura 2A). La introducció d aquest DNA a l interior d E. coli originarà dues poblacions de bacteris, una infectada amb el genoma del bacteriòfag que conté la seqüència silvestre i una altra infectada amb el genoma del bacteriòfag que conté la seqüència mutada. Encara que ambdues seqüències es poden distingir per hibridació amb el mateix oligonucleòtid que havia estat utilitzat per a la mutagènesi (marcat radioactivament) i per la diferent temperatura de fusió (Tm), en general aquesta distinció es fa per seqüenciació de diversos clons. El lligament del fragment mutat a un vector d expressió i la posterior introducció en un hoste adient permeten obtenir la proteïna mutant. El rendiment en formes mutants del mètode bàsic és únicament del 0,5% dels clons. A causa d això, a partir d aquest mètode ini-
DNAc Salvatge (insert)
E.R.2
Encebador mutagènic
32p
E. R. 1
E. R. 1
E. R. 2
Lligació Transformació
Vector d'expressió amb DNAc mutant
E. R. 1
E. R. 2
E. R. 2
E. R. 2
Oligonucleòtid mutagènic de cadena doble
Vector d'expressió
DNAc salvatge (insert)
Digestió amb enzims de restricció
E. R. 1
B
A
Enc. A
Enc. A
C
D
E. R. 2
No productiu
Clonatge en vector d'expressió
E. R. 1
Enc. D
B
Enc. C
Enc. D
E. R. 2
Producte CD
2a FASE
Producte AB
1a FASE
Enc. B
Enc. C
Omplir amb polimerasa
Enc. B
Enc. A
E. R. 1
DNAc salvatge (insert)
Vector d'expressió
Enc. D
FIGURA 2. Tècniques de mutagènesi dirigida: la inicial, per casset i per PCR. Abreviatures: Enc, encebador; E. R., enzim de restricció; DNAc, DNA complementari.
Clonatge en vector d'expressió
Deleció amb sonda radioactiva
32p
Replicació
Transformació
Bacteriòfag M13 (cadena doble)
DNA polimerasa DNA lligasa
Bacteriòfag M13 (cadena senzilla)
E.R.1
A Base desaparellada
C
ENGINYERIA DE PROTEÏNES 53
54 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
cial s han desenvolupat tota una sèrie d estratègies per eliminar la cadena de DNA motlle, i s ha evitat així la necessitat de seleccionar els clons mutants. Un bon exemple és el mètode de Nakayame i Eckstein (1986), en el qual la síntesi de la cadena complementària es realitza mitjançant una barreja de desoxiribonucleòtids, dels quals un (per exemple dCTP) porta un grup tiol inclòs. La presència d una cadena de DNA amb grups tiol fa que molts enzims de restricció (per exemple, Ava I, Ava II, Ban II, Hind II, Nci I i Pvu I) no la reconeguin i només siguin capaços de tallar la cadena no derivatitzada que havia actuat com a motlle. Si a continuació afegim exonucleasa III, el motlle serà degradat i la cadena de DNA mutagènica restarà intacta. Aquesta cadena es pot convertir en doble cadena per addició de l encebador mutagènic, de DNA polimerasa I i de DNA lligasa. Amb aquest mètode s obtenen rendiments en mutants del 90% o més. Existeixen altres mètodes equivalents (p.e., el de Kunkel, el de les dianes EcoA/EcoB alternatives, etc.), que per limitacions d espai no descriurem. També es poden introduir mutacions específiques mitjançant el mètode de la casset. Si el nucleòtid que cal mutar està flanquejat per dianes de restricció úniques, es pot extreure la seqüència salvatge amb enzims de restricció i col·locar en el seu lloc, com si d una casset es tractés, una seqüència mutant sintètica (fig 2B). Aquesta metodologia té l avantatge que es pot realitzar directament sobre el vector d expressió, però presenta els dos problemes següents: 1) la necessitat de dianes de restricció úniques flanquejant la zona que s ha de mutar; i 2) els oligonucleòtids sintetitzats no poden superar unes desenes de nucleòtids per raons de fidelitat en la síntesi. Finalment, la tècnica de la PCR (vegeu Mullis et al., 1994) és actualment la més utilitzada per a la mutagènesi dirigida. En una
PCR, els oligonucleòtids actuen com a encebadors de l amplificació d un DNA motlle i generen un producte que en cicles posteriors actua, juntament amb el motlle, de seqüència complementària a partir de la qual es genera més producte. D aquesta manera, es produeix una amplificació de 2n molècules per molècula motlle inicial, on «n» és el nombre de cicles de la reacció. És a dir, a partir d una única molècula se n produeixen 3,5 milions en 30 cicles. Si l oligonucleòtid incorpora una mutació, aquesta serà introduïda als productes de la reacció i, per tant, el producte final incorporarà la mutació. Si els encebadors dels extrems es dissenyen amb les seqüències de les dianes de restricció adients situades al seu extrem 5 , el producte de la PCR es pot clonar directament sobre el vector d expressió. Quan la mutació que s ha de realitzar es troba en un dels extrems del DNA, un disseny adient dels encebadors dels extrems permet aconseguir el producte mutat amb una sola reacció d amplificació (fig 2C). Si la mutació que s ha de realitzar es troba al mig de la seqüència, és necessària l amplificació per fases. En una primera fase, s amplifiquen les dues meitats de la seqüència en dues reaccions separades, tenint en compte que han de contenir una seqüència encoberta, de tal manera que aquestes dues meitats puguin actuar com a motlle en una segona fase d amplificació que originarà el producte complet de la reacció amb la mutació desitjada, utilitzant els encebadors dels extrems. Una variació d aquesta metodologia és l anomenat mètode del megaencebador, que implica una única reacció d amplificació a la primera fase on s incorpora la mutació desitjada i utilitza aquest producte com a encebador de la segona fase, juntament amb l encebador de l extrem oposat. Sigui quina sigui l estratègia de la PCR mutagènica, és molt important la polimerasa utilitzada. La Taq polimerasa no mostra activitat correcto-
ENGINYERIA DE PROTEÏNES 55
ra 3 ® 5 , que si bé no és crucial per a moltes aplicacions de la PCR, sí que ho és per a la incorporació d una mutació específica, donada la importància de la fidelitat de la còpia. Algunes polimerases termofíliques tenen activitat correctora i originen productes amb una fidelitat de còpia deu vegades més gran. Entre d altres, es pot citar la DNA polimerasa GB-D de les espècies de Pyrococus, també anomenada «Deep VentTM DNA polymerasa». Amb laVent polimerasa s ha demostrat una eficiència del 98-100% en la construcció d una bateria de mutants (Juncosa et al., 1994). La mutagènesi dirigida no solament és útil per introduir mutacions puntuals, sinó que també permet la introducció de mutacions múltiples, d insercions, la deleció d un fragment determinat i, fins i tot, l intercanvi de fragments dins d una mateixa seqüència. Encara que la potencialitat de la tècnica és molt diversa, cada experiment ha de ser dissenyat racionalment i requereix unes condicions determinades. És important remarcar que cal seqüenciar el DNA dels clons transformants per assegurar la introducció de la mutació desitjada i la fidelitat de les còpies. APLICACIONS COMPUTACIONALS A L ENGINYERIA DE PROTEÏNES L enginyeria de proteïnes no seria possible sense l ajut de la biocomputació. Les principals aplicacions d aquesta tècnica en l enginyeria de proteïnes són les següents: Anàlisi de proteïnes amb estructura tridimensional coneguda Una de les principals utilitats de la computació a l enginyeria de proteïnes és la representació tridimensional d una pro-
teïna mitjançant algun dels programes existents (FRODO, RASMOL, SIBYL, BIOSYM, PREPI, etc.). En particular, són útils per caracteritzar els entorns dels àtoms i residus, discernir les seves interaccions, o intuir la seva funcionalitat dins de la proteïna. Això permet suggerir vies per al seu redisseny, possibles mutacions, i observar com aquestes podrien afectar el conjunt d una proteïna (estructura i funcionalitat). Estudi de la seqüència d una proteïna En els casos en què tan sols tenim la seqüència d una proteïna (obtinguda per determinació directa o bé per clonatge i seqüenciació del DNA, etc.) i no l estructura 3D, també es poden fer diverses anàlisis: Homologia seqüencial Quan s ha trobat un nou gen/proteïna i s ha determinat la seva seqüència, el mètode més important per predir la seva funció potencial és la recerca de seqüències homòlogues amb funció coneguda a les bases de dades de seqüències (GenBank, EMBL, SwissProt, PIR). Els programes més utilitzats per esbrinar les seqüències homòlogues són el FASTA (Pearson i Lipman, 1988) i BLAST (Altschul et al., 1990), que es poden usar a molts servidors a través de la xarxa d Internet; un dels millors és a l EBI (European Bioinformatics Institute: http://www.embl-heidelberg.de). El problema de la recerca d homòlegs implica el de l alineament de seqüències, que generalment es fa mitjançant un algoritme dinàmic (Needelman i Wunch, 1970) on s alineen el màxim nombre possible de residus segons les identitats o les seves probables substitucions (Dayhoff, 1978; Henikoff i Henikoff, 1992), i s afegeixen forats, produïts per insercions o delecions (amb les corresponents
56 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
penalitzacions), a una seqüència o a una altra. Els alineaments múltiples donen molta informació útil; per exemple, permeten identificar les regions estructuralment conservades, les quals solen correspondre a estructures secundàries regulars o a «motius» (patrons relacionats amb funció). Les regions més variables generalment corresponen a arcs. Els aminoàcids individuals conservats a totes les proteïnes solen ser residus importants per a la funció (catàlisi, etc.). Predicció d estructura secundària i d hèlices transmembrana Les prediccions d estructura secundària de proteïnes globulars tenen per objectiu identificar les regions d una seqüència de proteïna amb conformació en a-hèlix, estructura b, gir invers i desordenada. Els primers mètodes estadístics (Chou i Fasman, GOR, etc.) no han arribat a superar percentatges del 60-65% d exactitud en la predicció. Actualment es fan servir algoritmes basats en xarxes neuronals (Rost i Sander, 1993) o algoritmes d aprenentatge (King et al., 1997) que arriben al 70-75% d encert i són utilitzables a través de la xarxa d Internet (http://www.embl-heidelberg.de i http://www.icnet.uk). La predicció de l estructura de proteïnes de membrana exigeix aproximacions diferents. Si bé són poques les proteïnes de membrana de les quals es coneix l estructura tridimensional, el tipus de plegament del domini transmembrana pot ser de dos tipus: 1) d hèlix transmembrana (p.e. bacteriorodopsina); i 2) de b-transmembrana (p.e. porines) insertades en la bicapa lipídica. Els mètodes utilitzats per a la predicció de les hèlices fan ús de xarxes neuronals (Rost i Sander, 1995; Aloy et al., 1997), i obtenen percentatges del 90-95% d encert.
Representació dels perfils d hidrofobicitat/hidrofilicitat Una de les anàlisis més senzilles que es poden fer sobre una seqüència proteica és la predicció de l accessibilitat al dissolvent dels residus al llarg de la cadena polipeptídica basada en la predisposició hidrofòbica/hidrofílica de cada residu. Això permet localitzar aquelles regions amb major probabilitat de ser enterrades dins del nucli de la proteïna o bé dins la doble capa lipídica de la membrana. Si bé els valors assignats a la hidrofobicitat/hidrofilicitat dels residus varien segons els mètodes, tots ells donen prediccions qualitativament similars. D entre els mètodes més utilitzats, es poden esmentar els de Kyte i Doolittle, 1982, i Hopp i Woods, 1981. Modelat de l estructura tridimensional d una proteina Modelat per homologia El coneixement de l estructura tridimensional és, com ja s ha esmentat, de gran importància en el redisseny de proteïnes per al plantejament de possibles mutants. El principal problema és l obtenció de l estructura tridimensional detallada d una proteïna de la mateixa família. Com que proteïnes homòlogues (amb percentatges d identitat superiors al 30%) conserven tota o una bona part de l estructura tridimensional, principalment les estructures secundàries, això ens permet proposar un model de l estructura tridimensional d una seqüència a partir del patró conformacional d una o diverses proteïnes homòlogues (modelat per homologia). Les claus principals per al modelat per homologia són dues: 1) trobar els alineaments correctes entre la seqüència problema i les seqüències patró; i 2) construir un bon model per a aquelles regions on la seqüèn-
ENGINYERIA DE PROTEÏNES 57
cia no és conservada. El model de l estructura tridimensional es construeix per fragments, dividint la proteïna en regions estructuralment conservades (REC) i regions variables (RV). La construcció dels fragments REC es fa per substitució de la seqüència problema en l estructura de la seqüencia patró, per exemple amb el programa COMPOSER (Topham et al., 1991). Una forma alternativa per construir aquests fragments és mitjançant l aplicació de restriccions de distàncies definides a partir de les conformacions de les proteïnes patró, per exemple amb el programa MODELLER (Sali i Blundell, 1993). Hom sol seguir tres mètodes per a la predicció de la conformació de la cadena principal dels fragments RV: 1) fent servir algoritmes de construcció de cadenes polipeptídiques amb posicions restringides als extrems N i C terminals (ring closure); 2) cercant regions de conformació coneguda amb el mateix nombre de residus on les posicions en els extrems siguin similars a les desitjades per unir els fragments REC (Jones i Thirup, 1986); i 3) classificant el conjunt d arcs d estructura coneguda (Oliva et al., 1997), determinant els residus conformacionalment importants per a l estructura de l arc, i cercant la classe a què pertany el fragment RV (Rufino et al., 1997). Algoritmes alternatius per al modelat: enfilat Quan no existeixen proteïnes homòlogues amb estructura tridimensional coneguda, es fa servir el mètode de threading o enfilat (Jones et al., 1992). Aquest mètode es basa en el fet que els tipus de plegament es repeteixen en proteïnes no homòlogues, postulant que la proteïna problema pot tenir un determinat plegament independentment de la seva homologia. El modelat es fa per substitució de la seqüència problema en
les estructures conegudes, determinant el plegament més adient. Aquest plegament s obté sobre la base de potencials estadístics, generats a partir de bases de dades tridimensionals (PDB), escollint el plegament que mostra l energia òptima d entre tots els provats (Sippl i Weitckus, 1992). Estudi de les característiques fisicoquímiques d una proteïna Mètodes de simulació. Dinàmica molecular Un dels principals atractius de la biocomputació per a l enginyeria de proteïnes es basa en la seva capacitat per predir l efecte de mutacions. Per aquest motiu, és bàsic l estudi de l espai conformacional de la forma nativa de la proteïna i dels seus mutants. Aquest estudi permet predir les variacions en flexibilitat, estabilització i reactivitat del sistema. Per estudiar aquest espai es fan servir els mètodes de simulació i, concretament, les simulacions per mecànica/dinàmica molecular són les que ens poden donar més informació del sistema en les regions properes al seu estat natiu. La dinàmica molecular es basa en l aplicació directa de les lleis de Newton a un sistema multidimensionat. D aquesta manera, l equació F = - m × ÑE , on E és l energia potencial, resol les equacions de l espai i de la velocitat en funció del temps per a cadascun dels àtoms constituents del sistema (proteïna més dissolvent i contraions). Com a resultat s obtenen les posicions i les velocitats de cada àtom del sistema en les condicions requerides, generalment les del sistema isotèrmic-isobàric, que defineixen el conjunt estadístic del qual es poden extreure les propietats termodinàmiques (Oliva et al., 1995, Daura et al., 1996). En particular, les propietats més interessants per analitzar són les variacions conformacionals (plasticitat) i la seva capacitat de retorn (flexibilitat) que permeten identificar
58 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
(hamiltonià) per una combinació de les equacions que descriuen les del sistema final i inicial. D aquesta manera, per conèixer l efecte d una mutació es fa ús d un cicle termodinàmic, on coneixem experimentalment el resultat per a la forma nativa i obtenim la diferència d energia lliure respecte d aquesta per a la forma mutada, fet que ens permet determinar si el mutant és més o menys estable o reactiu:
FIGURA 3. Anàlisi de la dinàmica molecular (DM) d una proteïna de l inhibidor de carboxipeptidasa de patata (PCI). Es representen superposades les diferents conformacions de les cadenes de carboni alfa del PCI al llarg d una simulació en presència d aigua (vegeu l exemple III d aquest capítol per a més detalls).
els punts més febles i els més estables dins de la proteïna. Això pot ser igualment utilitzat per comprovar la idoneïtat d un model d estructura quan no ha estat possible obtenir dades experimentals de la proteïna (o d una regió d aquesta proteïna). L anàlisi de les variacions conformacionals es fa mitjançant el càlcul del RMSD (desviació estàndard) de les posicions atòmiques amb relació al seu estat original (vegeu figura 3), i al de la flexibilitat del sistema mitjançant les fluctuacions (factors B de temperatura o RMSD respecte a les posicions atòmiques mitjanes) (Oliva et al., 1995). Variacions d energia lliure. Pertorbacions La forma més natural de diferenciar l estabilitat d una forma mutant en relació amb la forma nativa és mitjançant el càlcul de la variació d energia lliure (DG), la qual es pot predir mitjançant simulacions de dinàmica molecular amb pertorbacions. Aquestes simulacions consisteixen a canviar les equacions que descriuen l energia del sistema
Aquestes simulacions presenten un gran cost computacional i només poden ser aplicades quan l espai conformacional de la forma mutada és prou similar al de la forma nativa (això no és factible en casos de desplegament local o total de la proteïna) (Mark i Van Gunsteren, 1994). Reactivitat química L aproximació teòrica més acurada per estudiar el mecanisme enzimàtic d una proteïna és l estudi de la seva reactivitat mitjançant mecànica quàntica. Fer aquest càlcul amb un sistema proteic complet és una tasca avui en dia computacionalment inviable. És per aquest motiu que només la part corresponent al lloc actiu de la proteïna i la part reactiva del o dels substrats és tractada quànticament, mentre que la resta del sistema és tractada per mecànica/dinàmica molecular. La combinació dels dos mètodes constitueix avui en dia la forma més innovadora per
ENGINYERIA DE PROTEÏNES 59
atacar aquest problema (tècnica QM/MM) (Liu et al., 1996). D aquesta forma es poden identificar els diferents passos i els elements que intervenen en els mecanismes de reacció d un enzim i proposar possibles mutacions que canviïn la seva reactivitat (Álvarez-Santos et al., 1996). Encaix proteïna/proteïna i proteïna/lligand El problema de conèixer la conformació de complexos proteïna/proteïna i proteïna/lligand a partir de les conformacions de les estructures no complexades, també conegut com a encaix o docking, constitueix un repte de la biocomputació. La via més òbvia per resoldre aquest problema implica provar totes les possibles formes de disposar els elements que cal encaixar entre si, tenint en compte al mateix temps la deformació que es produeix en el contacte. Això fa que avui en dia sigui pràcticament impossible resoldre aquest problema de forma rigorosa per motiu de l alt cost computacional, de manera que s intenta resoldre el problema amb aproximacions, com per exemple sense considerar la deformació produïda en l encaix. En aquest sentit, els algoritmes que han donat els millors resultats s han basat en la recerca de l àrea complementària amb les millors interaccions electrostàtiques (Gabb et al., 1997). Cal remarcar que aquesta àrea té un gran interès biotecnològic en el disseny de fàrmacs. DIFERENTS NIVELLS D APLICACIÓ DE L ENGINYERIA DE PROTEÏNES Exemples escollits Les estratègies emprades per caracteritzar una proteïna mitjançant EP, i per redissenyar-la, s han d adaptar als nivells de coneixements estructurals i funcionals de
què es disposa sobre la proteïna. A continuació descriurem tres tipus d investigacions realitzades pels nostres grups de recerca, amb objectius específics diferents i que han partit d un nivell de coneixement del sistema molt diferent, fet que condiciona la velocitat d avanç en la recerca portada a terme. EXEMPLE I. Es coneix únicament la seqüència de la proteïna: glicosidases Les glicosidases són enzims que catalitzen la hidròlisi estereoespecífica d enllaços glicosídics en oligosacàrids i polisacàrids. Es tracta d enzims amb gran aplicabilitat industrial i agroalimentària. Actualment hi ha dipositades en els bancs de dades més de 900 seqüències de glicosidases que han estat agrupades per Bairoch i Henrissat en més de seixanta famílies mitjançant l anàlisi de clusters hidrofòbics (HCA) i el multialineament de seqüències, especialment aquelles relacionades amb el domini catalític (http://expasy.hcuge.ch/cgi-bin/lists.glycosid.txt). L HCA permet examinar l entorn de cada aminoàcid al llarg de tota la seqüència i ha demostrat ser particularment útil per establir relacions entre famílies que haurien passat desapercebudes amb la sola comparació entre seqüències (Henrissat, 1991). Des del punt de vista estructural, actualment es coneix l estructura tridimensional d almenys un representant de vint-i-tres famílies de glicosidases. Quant al plegament, les glicosidases resoltes per raigs X mostren topologies del tipus barril (b/a)8, barril b, barril a/a i sandvitx b. Només s han observat tres topologies de centre actiu: butxaca (pocket), escletxa (cleft) i túnel (tunnel). La funció bàsica de cada enzim, la hidròlisi de l enllaç glicosídic, està determinada per la topologia del centre actiu, mentre que el posicionament de les cadenes laterals dels aminoàcids dins del centre actiu determina tant l estereoquímica com
60 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
l especificitat de substrat i d enllaç. En conseqüència, el fet que dos enzims pertanyin a la mateixa família no implica necessàriament que duguin a terme la mateixa funció. Pel que fa al seu mecanisme, les glicosidases es divideixen en dos tipus bàsics: a) enzims que utilitzen un mecanisme de doble desplaçament per catalitzar la hidròlisi de l enllaç glicosídic amb retenció de configuració en el carboni anomèric; i b) enzims que utilitzen un mecanisme de desplaçament únic que dóna lloc a la inversió de configuració en el centre anomèric (McCarter i Withers, 1994) (figura 4). En ambdós mecanismes, hi participen un parell d àcids carboxílics. En els enzims amb retenció, un carboxilat amb càrrega actua com a nucleòfil i un grup carboxílic protonat com a catalitzador àcid-base. La reacció inclou la formació d un intermedi covalent enzim-substrat per atac del nucleòfil sobre el carboni anomèric (etapa de glicosidació) i la posterior formació d un nou extrem reductor per atac sobre el carboni anomèric d una molècula d aigua, la nucleofília de la qual està augmentada per la base conjugada de l àcid general
FIGURA 4. Mecanismes proposats per a les glicosidases.
(etapa de desglicosidació). En els enzims amb inversió, un grup carboxílic actua com a àcid i l altre com a base que augmenta la nucleofília de la molècula d aigua que desplaça el grup aglicó sortint. Estem estudiant dues glicosidases: una 1,3-1,4-b-glucanasa i una b-glucosidasa. El treball dut a terme amb aquests enzims és un bon exemple de com, a partir de la seqüència i combinant mètodes predictius i anàlisi d homologia, es poden formular hipòtesis que, un cop contrastades experimentalment, permetin esbrinar la relació estructura/funció i, fins i tot, tractar de millorar-ne les propietats enzimàtiques. b-Glucanasa (EC 3.2.1.73) 1,3-1,4-b La 1,3-1,4-b-glucanasa (endo-1,3-1,4-bD-glucan 4-glucanohirolasa) hidrolitza enllaços b-1,4 dels b-glucans, polisacàrids lineals formats per residus de glucosa units per enllaços mixtos b-1,3 i b-1,4. El gen de la glucanasa de Bacillus licheniformis es va clonar en E. coli (Lloberas et al., 1991). En absència d informació sobre l estructura tridimensional, els intents inicials per identificar els residus essencials del centre actiu es van basar en la comparació de la seqüència amb les corresponents a lisozims eucariòtics i virals, més conegudes des del punt de vista mecanístic. Així es van predir dos possibles setins actius: 1) un segment de vint-i-cinc aminoàcids que presentava un 70% de similitud (40% d identitat) amb el setí actiu del lisozim del fag T4 i que contenia els residus Glu i Asp en les mateixes posicions que els assignats com l àcid general (Glu-11) i el nucleòfil (Asp-20) a l enzim de T4; i 2) un segment de vint-i-un aminoàcids amb un 20% de similitud amb la regió que inclou els residus catalítics Glu-35 i Asp-52 en el lisozim de clara d ou. D una banda, aquest segon possible setí actiu no estava conservat en 1,3-1,4-b-glucanases d altres espècies de Bacillus i, de l altra, la predicció d estructura
ENGINYERIA DE PROTEÏNES 61
secundària estava més d acord amb la del T4 lisozim (Querol et al., 1992). Es va procedir a substituir per mutagènesi dirigida tots els catorze residus acídics conservats a les dues regions pel corresponent aminoàcid isostèric sense càrrega (Asn i Gln). Així es va demostrar que la mutació Glu-138-Gln donava lloc a un enzim totalment inactiu; a aquest residu se li va atribuir el paper d àcid general, així com que el Glu-134 actuava com a nucleòfil (Juncosa et al., 1994). La figura 5 mostra el resultat de l assaig d activitat en placa fet directament sobre clons portadors de les diferents mutacions puntuals. El paper dels residus essencials ha estat posteriorment confirmat mitjançant diverses anàlisis cinètiques. L estructura cristal·logràfica de l enzim posteriorment obtinguda (Hahn et al., 1995) mostra que la glucanasa presenta un plegament del tipus b sandvitx. També s ha posat en evidència l existència d un pont disulfur entre les dues úniques cisteïnes que presenta l enzim i que connecta un llaç que cobreix parcialment la cavitat del centre actiu i una cadena b del nucli hidrofòbic de la proteïna. Per tal d estudiar el paper del pont disulfur i del llaç del centre actiu en la catàlisi i per
FIGURA 5. Assaig d activitat en placa utilitzant b-glucà com a substrat i tinció amb roig Congo dels clons portadors de les diferents mutacions puntuals indicades.
tractar de redissenyar l especificitat i l activitat enzimàtiques, es va procedir a fer el que s anomena «escombrat d alanines» amb què tots els residus són substituïts «un per un» per Ala. Aquesta estratègia de mutagènesi en combinació amb prediccions per dinàmica molecular i docking de substrats ha proporcionat el mutant Met-58-Ala, que és set vegades més actiu que l enzim salvatge. Així mateix, s ha comprovat que la substitució de l Asn-57 per Ala augmenta la termoresistència de l enzim en un 70% (Pons et al., 1995 i 1997). En aquest moment, s estan aplicant regles teoricopredictives (Querol et al., 1996) en el disseny racional d estratègies encaminades a millorar tant la termostabilitat com la termoresistència, propietats importants des del punt de vista de la utilització industrial de l enzim. b-Glucosidasa (EC 3.2.1.21) La b-glucosidasa (b-glucòsid glucohidrolasa) catalitza la transferència de grups glucosídics entre oxígens nucleofílics. En condicions fisiològiques, aquesta reacció de transferència generalment dóna com a resultat la hidròlisi d un enllaç glicosídic. El gen de la b-glucosidasa Bgl3 (479 aminoàcids, 53 kDa) de Streptomyces sp. es va clonar incialment en S. lividans i posteriorment en E. coli (Pérez-Pons et al., 1994). Per anàlisi d homologia, l enzim es va classificar dins de la família 1 de glicosilhidrolases. En el moment de la comparació, formaven part d aquesta família almenys catorze enzims d origen bacterià, animal i vegetal, amb la qual cosa la identificació de residus altament conservats per comparació de seqüències es veia molt simplificada. A més, s havia localitzat per RMN del complex covalent enzim-inhibidor (Withers i Street, 1988) i per mutagènesi dirigida (Trimbur et al., 1992) el residu Glu que actua de nucleòfil catalític a l enzim d Agrobacterium faecalis. Aquest residu (Glu-383 en la glucosidasa de Streptomyces com hem
62 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
comprovat substituint-lo per Gln) està totalment conservat entre tots els membres de la família 1 que actualment inclou almenys vint proteïnes. Quedava per identificar l aminoàcid que fa el paper de catalitzador àcid/base i tampoc no es coneixia l estructura cristal·logràfica de cap representant de la família. Per tant, igual que amb la glucanasa, l estratègia que es va seguir va ser la d aplicar mutagènesi de rastreig sobre tots els residus Glu i Asp més conservats, i es va trobar que el Glu-178 és l altre residu essencial. Posteriorment va sortir publicada l estructura tridimensional de la glucosidasa de Trifolium repens (Barrett et al., 1995), cosa que va permetre aplicar tècniques de modelat i dinàmica molecular sobre la glucosidasa de Trifolium, amb la qual Bgl3 mostra un 36% d identitat per seqüència d aminoàcids. Amb l estructura modelada, s han dissenyat racionalment mutants del centre actiu que han permès establir la seva contribució a la catàlisi (p.e., Arg-89) i, fins i tot, alterar-la (per exemple, el mutant Cys-181-Ser que, a diferència de l enzim salvatge, no presenta inhibició per substrats del tipus aril-glucòsid). Actualment ja es disposa de cristalls de la Bgl3 (A. Guasch, manuscrit en preparació) i s està refinant l estructura amb dades d espectres de difracció recollits a 1,8 Å. Els resultats preliminars mostren que aquesta glucosidasa és una proteïna globular, molt compacta i amb una topologia del tipus barril (b/a)8. La regió catalítica adopta la forma de «butxaca», a l entrada de la qual es trobarien els residus que intervenen en la unió de la part aglicona de la molècula de substrat. També determina l especificitat de l enzim; la Cys-181 està precisament localitzada en aquesta regió. Es disposa així de les bases estructurals que permetran futures investigacions dirigides en aquest enzim per tractar de millorar especialment la seva capacitat de transglicosidació tot adaptant-la a la síntesi de glicoconjugats.
EXEMPLE II. Es disposa d informació 3D parcial: el domini d activació de la procarboxipeptidasa A2 humana; la utilitat d un modelat i del coneixement del procés de plegament Les carboxipeptidases pancreàtiques se sintetitzen com a precursors inactius o zimògens gràcies a una extensió N-terminal anomenada segment pro, que és alliberada al duodè per acció de la tripsina. El segment pro està format per un domini globular de vuitanta residus (li direm domini pro), també anomenat domini d activació, connectat a l enzim per una hèlix a C-terminal. Experiments de calorimetria (DSC) demostren que les carboxipeptidases presenten una desnaturalització totalment irreversible, mentre que el domini pro presenta una desnaturalització reversible (ConejeroLara et al., 1991; Sánchez-Ruiz, et al., 1991). D altra banda, l expressió heteròloga de les carboxipeptidases produeix proteïna insoluble, i l única manera d aconseguir el plegament correcte de la proteïna recombinant és expressant-la en forma de proenzim. Això suggereix que el domini pro actua com una proteïna de plegament interna i que pot ésser un model interessant per estudiar el procés de plegament de les proteïnes. El fragment de DNA que codifica la procarboxipeptidasa A2 (PCPA2) humana es va obtenir a partir d una genoteca de DNAc (Catasús et al., 1995). L estructura primària de la proteïna codificada es va modelar sobre les coordenades de l estructura terciària de proteïnes homòlogues, com la procarboxipeptidasa A1 de porc i la mateixa forma en bou (Catasús et al., 1995; Aloy et al., 1997). El resultat mostra que el domini pro de la PCPA2 està constituït per dues hèlices a que s empaqueten contra una fulla-b de quatre cadenes (figura 6). Les hèlices a es troben exposades al solvent i la fulla-b és la que contacta parcialment amb el centre actiu de l enzim. Observant les estructures secundàries
ENGINYERIA DE PROTEÏNES 63 a) Sec.St TT SSSSS THHHHHHHHHHTT 333 SSSS TTTT SSSSS 333HHHHHHHHHHTT SSSSST Prot MRSLETFVGDQVLEIVPSNEEQIKNLLQLEAQEHLQLDFWKSPTTPGETAHVRVPFVNVQAVKVFLESQGIAYSIMIEDVQ H1Wt VPSNEEQIKNLLQLEAQEHLQY H1Mt VPSNEEQIKKLLELEAKKHLQY H2Wt FVNVQAVKVFLESQGIAY H2Mt FVNVEAVKAFLEAHGIAY b)
C
b4
a2
a1
b1
b3
b2
N
FIGURA 6. Esquema de l estructura secundària i patró general de conformació del domini d activació de la PCPA2 humana.
de la proteïna modelada ens vàrem adonar que els aminoàcids constituents de les hèlices a a la proteïna silvestre són deficients com a formadors d aquest tipus d estructura i que el dipol elèctric de les hèlices és gran i desestabilitza el plegament global. A partir d aquestes observacions vàrem dissenyar mutacions per tal d incrementar la capacitat de mantenir-se en conformació de hélix a, a la vegada que disminuíem el dipol elèctric i creàvem interaccions estabilitzants de la conformació a (i, i+3; i, i+4) (figura 6). Utilitzant l algoritme AGADIR (Muñoz i Serrano, 1997), es va predir un percentatge de conformació a del 16% i del 5% per a les seqüències de les hèlices 1 i 2, respectivament. La predicció per a les seqüències mutants va ser del 63% i del 44%, cosa que implica un augment de l estabilitat de 2,5 i 1,6 kcal mol 1, respectivament. Finalment, es van construir tres mutants: 1) hèlix 1 estabilitzada, 2) hèlix 2 estabilitzada, i 3) el doble mutant. Els fragments que codifiquen el domini pro silvestre i els dominis mutats es van clonar en un vector d expressió d E. coli (Villegas et al., 1995b).
A la figura 7 es mostren alguns dels resultats experimentals obtinguts en l estudi de la proteïna salvatge i dels seus mutants. L estudi de la variació de la intensitat de fluorescència en variar la concentració d un agent desnaturalitzant com la urea (figura 7) permet deduir dades termodinàmiques. En ser mesures fetes en l equilibri, i pel fet d ésser el punt d inflexió de la corba aquell en el qual la constant d equilibri és 1 (i l energia lliure, per tant, 0), és possible extrapolar l energia lliure del plegament global, és a dir, la diferència en estabilitat entre les formes nativa i desnaturalitzada. Aquesta estabilitat és de 4,2 kcal mol 1 per al domini pro. El pendent de la corba és una mesura indirecta de la diferència en el grau d exposició al dissolvent entre les formes nativa i desnaturalitzada i, per tant, del grau de compactació de la proteïna. Ara bé, l estudi en condicions d equilibri poques vegades permet la detecció de formes intermediàries en el procés de plegament. Si tenim tres estats, desnaturalitzat, intermediari i natiu, la cinètica de conversió de l estat desnaturalitzat en l intermediari
64 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
FIGURA 7. Variació de la fluorescència durant la desnaturalització del domini ADA2H i les formes redissenyades, segons la concentració d urea. (·) ADA2H, forma silvestre; (D) mutant amb hèlix 1 estabilitzada; (o) mutant amb hèlix 2 estabilitzada; (o) doble mutant.
és distinta de la cinètica de conversió de l intermediari en la forma nativa, ja que són processos diferents. La cinètica d una reacció es pot mesurar amb un utillatge anomenat de flux retingut (stopped-flow) que consisteix en dues xeringues, una que conté la proteïna desnaturalitzada i l altra, l amortidor que serveix per renaturalitzar. La mescla es realitza a una concentració final de desnaturalitzant determinada, i un detector de fluorescència connectat en sèrie ens dóna la lectura de la variació de la fluorescència durant el replegament. D aquesta manera, podem conèixer la velocitat de la reacció a una concentració determinada de desnaturalitzant. Si es representa el logaritme natural de la velocitat de la reacció de replegament davant de la concentració de desnaturalitzant (figura 8), la gràfica obtinguda és lineal si no hi ha intermediaris del procés de replegament. Per contra, si l intermediari existeix, la seva aparició provocarà una desviació de la linealitat a la concentració de desnaturalitzant on l intermediari és estable.
Amb l aparell de flux retingut també podem estudiar la reacció de desplegament si una xeringa conté la proteïna nativa i l altra una dissolució amb desnaturalitzant. La representació del logaritme natural de les constants cinètiques de desplegament davant de la concentració de desnaturalitzant és sempre una recta. A partir de la combinació lineal d ambdues parts del procés, replegament i desplegament, podem obtenir informació sobre la velocitat de reacció a diferents concentracions de desnaturalitzants i, de la mateixa manera que en l estudi en condicions d equilibri, sobre l estabilitat i el grau de compactació del plegament. Els valors obtinguts van ser els mateixos que van obtenir-se a l estudi en l equilibri i que van ésser també corroborats per estudis de CD (Viguera et al., 1996). Aquests estudis varen indicar també que el domini pro de la PCPA2 humana es pot plegar i desplegar en uns pocs mil·lisegons, un dels temps més ràpids descrits per a proteïnes.
FIGURA 8. Representació (semilogarítmica) de la velocitat de la reacció de replegament del domini ADA2H i les formes redissenyades, a diferentes concentracions d urea. (·) ADA2H, forma silvestre; (D) mutant amb hèlix 1 estabilitzada; (o) mutant amb hèlix 2 estabilitzada; (o) doble mutant.
ENGINYERIA DE PROTEÏNES 65
Tant l estudi de la cinètica del procés com de la seva calorimetria revelen que el domini pro es plega sense la formació d un intermediari. Sembla que l aparició d intermediaris en un procés de plegament depèn de la mida de la cadena polipeptídica que s ha de plegar i del tipus de plegament, i són necessaris quan la proteïna excedeix del centenar de residus (Villegas et al., 1995a). L absència d intermediari i la ràpida velocitat de plegament del domini pro sembla que són la causa que aquest domini faciliti el plegament del proenzim i que actuï com una proteïna de plegament interna. En comparar els paràmetres termodinàmics i cinètics obtinguts en els quatre casos estudiats, s observa un increment de l estabilitat d 1,5 kcal mol 1, 1,7 kcal mol 1, i de 3,2 kcal mol 1 per als mutants de l hèlix 1, de l hèlix 2 i per al doble mutant, respectivament (Viguera et al., 1996). L efecte d estabilització aconseguit amb el redisseny independent de les hélices esdevé, doncs, additiu. A més, l estabilització pot originar un augment en la velocitat del plegament de fins a quatre vegades, com s observa amb el mutant de l hèlix 2. L exemple de l estabilització del domini pro de la procarboxipeptidasa A2 demostra que el plegament de les proteïnes no està optimitzat evolutivament pel que fa referència a l estabilitat i a la velocitat del plegament, i que aquestes propietats són millorables per l enginyeria de proteïnes. Però la potencialitat de les tècniques d EP no s acaba aquí: també ens poden servir per entendre quina és l estructura d un estat efímer, no aïllable ni caracteritzable per cap altra metodologia, com pot ser l estat de transició en la via de plegament d una proteïna. Per fer-ho, es parteix del disseny d una bateria de mutants de pertorbació, disruptius, repartits per tota la seqüència codificant. Els mutants disruptius són aquells que eliminen un grup funcional sen-
se introduir noves interaccions amb la resta de la proteïna. Un bon exemple és la mutació d Ala a Gly, amb la qual podríem mesurar l efecte desestabilizant de l eliminació d un grup metil i, com a conseqüència d això, la importància d aquest metil en l energètica del plegament. Mitjançant la determinació de les cinètiques de les reaccions de replegament i desplegament podem deduir si la interacció en la qual està implicat el grup metil està formada o no a l estat de transició. Si ho està, la desestabilització de l estat de transició serà la mateixa que l observada al mutant plegat, i això es reflectirà a la cinètica de desplegament. Si la interacció no està formada a l estat de transició, la desestabilització d aquest estat serà la mateixa que l observada al mutant desplegat, i això es reflectirà a la cinètica de replegament. Amb aquesta metodologia s ha observat que les proteïnes monodomini (és a dir, petites) es pleguen segons el que s ha anomenat el model de nucleació i condensació, on la formació d estructura secundària és paral·lela a la formació d estructura terciària. Abans del desenvolupament de les tècniques d enginyeria de proteïnes era inimaginable poder conèixer quines són les interaccions que es donen a l estat de transició i, per tant, entendre quin és el camí de plegament de les proteïnes. Cal afegir que darrerament hem aconseguit determinar experimentalment l estructura tridimensional detallada de la PCPA2 humana completa per difracció de raigs X (García-Saez et al., 1997). La comparació de la conformació derivada per al domini pro i per a tota la proteïna amb les obtingudes prèviament per modelat computacional indica que aquests modelats varen ser molt acurats, amb desviacions significatives només en les regions d unió entre estructures secundàries regulars, i concretament en els arcs. En disposar d una estructura 3D acura-
66 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
da s obren moltes possibilitats de redisseny d aquesta proteïna amb objectius diferents. Per exemple, per redisseny de la regió pro o de la regió enzimàtica es pot facilitar l expressió recombinant i la renaturabilitat de la proteïna. EXEMPLE III. Es coneix bé l estructura 3D de la proteïna: l inhibidor de carboxipeptidases de patata (PCI) A molts vegetals s hi han trobat inhibidors de diverses proteases que poden servir com a sistema de defensa de les plantes contra insectes o fongs (Ryan, 1989). L inhibidor proteic de carboxipeptidases que es troba a la patata (PCI) és una proteïna de només trenta-nou aminoàcids. Es coneix l estructura tridimensional del PCI en dissolució, determinada per ressonància magnètica nuclear (Clore et al., 1987) i l estructura del complex que forma el PCI amb la carboxipeptidasa A (CPA), determinada per difracció de raigs X (figura 9) (Rees i Lipscomb, 1982). De l estructura d aquesta proteïna destaca la presència dels tres ponts disulfur que estabilitzen el seu nucli globular, i també l absència d estructures secundàries
FIGURA 9. Estructura 3D del PCI.
regulars, a excepció d un curt segment en hèlix 310. De l estructura del complex amb la carboxipeptidasa A, s observa que el PCI interacciona amb el centre actiu de l enzim a través de la seva cua C-terminal. Hi ha també una zona de contacte secundari entre els residus 27 a 30 del PCI i l enzim. Al nostre laboratori vàrem triar aquest inhibidor com a model d estudi per a enginyeria de proteïnes per diverses raons. D una banda, el fet que es conegués l estructura del seu complex amb la carboxipeptidasa el feia un bon candidat per estudiar més a fons la interacció entre les dues proteïnes. Una gran part de mecanismes funcionals de les proteïnes es basen en la interacció específica proteïna-proteïna. Entendre els factors que expliquen l especificitat i l estabilitat d aquestes interaccions és, doncs, bàsic per arribar a comprendre aquests mecanismes des del punt de vista molecular. D altra banda, el PCI, en ser una proteïna molt petita, presenta el gran avantatge de reduir els temps de càlcul necessaris per efectuar simulacions per dinàmica molecular o per aplicar altres mètodes de simulació computacional. Des d aquest punt de vista, el PCI és un bon model tant per a l ús dels mètodes computacionals per al disseny d experiments com per a la contrastació experimental de la validesa o la utilitat de nous mètodes computacionals en l enginyeria de proteïnes. Des del punt de vista experimental, la base per iniciar estudis d enginyeria de proteïnes és disposar d un bon sistema d expressió de la proteïna en forma recombinant, que permeti la construcció i l obtenció de mutants específics. En el cas del PCI, això es va dur a terme mitjançant el desenvolupament d un sistema molt eficient d expressió en E. Coli (200 mg/L), en bioreactor, a partir d un gen sintètic codificant per a una de les formes de l inhibidor trobades a la patata, en un vector de secreció al periplas-
ENGINYERIA DE PROTEÏNES 67
ma (Molina et al., 1992; Marino et al. 1994). Per tal d estudiar la interacció entre la regió de contacte primària entre el PCI i el centre actiu de la carboxipeptidasa A, que comprèn els residus 36 a 39 de la cua C-terminal (ProTyrValGly), es varen dissenyar diversos mutants. Posteriorment es va determinar la constant d inhibició Ki de la CPA per a cada un d ells, constant que està directament relacionada amb l estabilitat del complex enzim-inhibidor, mesurat com l increment d energia lliure de Gibbs de dissociació del complex (DGod). En primer lloc, es va estudiar la contribució dels dos darrers residus del PCI a l estabilitat del complex amb la CPA (Molina et al., 1994). Aquests residus, d acord amb l estructura del complex, són els que ocuparien els llocs S1 i S1 al centre actiu de l enzim. Per al mutant delectiu delG39 es va obsevar una Ki pràcticament idèntica a la del PCI natural (PCIwt). Aquest resultat implica que la presència de la Gly39 al lloc S1 de l enzim no contribueix pràcticament a l estabilitat del complex. Així, la hidròlisi d aquesta Gly, que té lloc quan l inhibidor s uneix a l enzim, no modifica pràcticament la seva capacitat inhibidora. La contribució de la Val38 es va analitzar per mitjà de la producció i l anàlisi de les Ki dels mutants del V38G39, V38G, V38A,V38L i V38I. Els resultats obtinguts van permetre «disseccionar» la contribució a l estabilitat del complex del residu Val38, de la manera que es mostra a la figura 10. La contribució total del residu Val-38, estimada a partir de la diferència entre els valors de DGod dels mutants del G39 i del V38G39, és de 5,2-5,8 Kcal mol 1. Aquest valor representa el 45-48% de l estabilitat total del complex PCI-CPA (11,6-12,1 kcal mol 1), i correspon a un increment en la constant d inhibició pel mutant delV38G39 d un factor de 104, una reducció dramàtica de la capacitat inhibidora respecte al PCIwt.
Aquests resultats demostren que aquest residu Val38 és clau per a l estabilitat del complex PCI-CPA. Com es mostra a la figura 10, la contribució de la cadena lateral d aquest residu, per comparació amb l estabilitat del mutant V38G, és de 3,4-4,0 kcal mol 1. Si se suposa que aquesta contribució és deguda a interaccions hidrofòbiques de la cadena alifàtica amb el centre actiu de l enzim, es pot subdividir en aportacions individuals de cada grup d aquesta cadena per comparació dels valors de DGod del PCIwt i dels diversos mutants. Com es mostra a la figura 10, els resultats suggereixen que cada un dels grups metil o metilè de la cadena alifàtica contribueixen a l estabilitat del complex amb una contribució similar, al voltant d 1,0-1,5 kcal mol 1, fins a la posició g de la cadena, a partir de la qual ja no hi hauria interacció hidrofòbica amb l enzim (Molina et al., 1994). Per tal de reforçar aquesta hipòtesi, es va dur a terme un estudi d aquesta sèrie de mutants per mètodes computacionals. S obté una bona correlació entre les variables experimentals i les calculades, cosa que reforça tant la interpretació dels resultats experimentals com la validesa dels models construïts i els algoritmes de càlcul utilitzats. Una altra aproximació computacional que s ha assajat per intentar la predicció teòrica de les diferències entre l energia d estabilització per diferents complexos CPA-PCI mutants és l anomenada teoria de pertorbacions que s ha descrit a la pàgina 52. Un altre aspecte referent a la interacció entre la regió C-terminal del PCI i la CPA que ha estat objecte d estudi, tant des del punt de vista experimental com computacional, és el que fa referència a l orientació espacial i a la mobilitat conformacional d aquesta cua C-terminal, i el seu paper en l afinitat de l inhibidor per la carboxipeptidasa. El resultat més destacat és que la cua C-terminal, és a dir, la zona responsable de la in-
68 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
FIGURA 10. a) Diferències en les energies lliures de dissociació (DGdo) dels complexos de CPA i PCI silvestre i mutants a la posició 38. b) Esquema dels grups R a la posició 38 del PCI.
teracció primària amb l enzim, té una mobilitat força restringida, i adopta en estat aïllat una orientació a l espai semblant a la que s observa quan es troba formant el complex amb la CPA. Aquesta restricció conformacional seria en part la responsable de l elevada afinitat de l inhibidor per la CPA (Oliva et al., 1995). D altra banda, s han dut a terme estudis sobre el camí del plegament del PCI. En tenir tres ponts disulfur a la seva estructura, el camí del plegament de l inhibidor va poder ser estudiat mitjançant l anàlisi dels intermediaris que es formen al llarg del procés
de formació dels ponts disulfur simultani al plegament. Els resultats mostren que el plegament de la molècula de PCI segueix un camí que s inicia amb un ràpid col·lapse, en què es formen de manera seqüencial un gran nombre d intermediaris amb 1, 2 i 3 ponts disulfur, seguit d una etapa lenta de reorganització dels aparellaments dels tres ponts disulfur formats, per conduir a l estructura nativa (Chang et al., 1994). La caracterització experimental del mecanisme de plegament del PCI és la base per a estudis de simulació computacional del plegament que s estan portant a terme. D altra banda,
ENGINYERIA DE PROTEÏNES 69
l estudi d aquest mecanisme, tant per al PCIwt com per a diversos mutants, ha proporcionat informació sobre zones o residus de la molècula que resulten clau per a un plegament eficient, informació útil de cara a projectes de redisseny de l inhibidor. PERSPECTIVES FUTURES DE L ENGINYERIA DE PROTEÏNES A més de la seva aplicabilitat per aprofundir en el coneixement d una proteïna, l EP té un gran futur per dos motius, entre d altres. El primer perquè des del punt de vista industrial es farà cada vegada més ús d enzims en processos de síntesi química, de manipulació biològica, de transformació d aliments, etc., donat que els enzims, contràriament a la major part d operacions de la química orgànica, treballen en condicions de medis més compatibles amb el medi ambient i, a més, són estereoespecífics. El segon és que els avenços de la genòmica i de la proteòmica estan donant lloc a milers d ORF, proteïnes potencials a la recerca de la seva funció. Per descomptat que l EP i la biocomputació tenen molt a dir en aquesta situació. Des d un punt de vista més concret, els reptes que té l EP es poden resumir en els punts següents: Ser capaços de predir el lloc i l efecte d una mutació (o de diverses) per arribar a un objectiu determinat (millora d activitat, estabilitat, especificitat, etc.). Partint d estructures 3D de proteïnes diana i dades de mutants específicament dissenyats, ser capaços de dissenyar lligands específics (poden ser inhibidors, fàrmacs, etc.). Això implica la capacitat de simular interaccions macromoleculars en el computador o d assajar experimentalment i ràpidament milions d interaccions diferents (operació que ja es fa avui en dia amb les biblioteques combinatòries o fàgiques).
Del creixent coneixement de biologia estructural, fruit dels avenços en cristal·lografia, NMR i la mateixa EP, entre ells la millora de l algorítmica d alineaments i la predicció computacional, arribar a comprendre com es creen a la naturalesa noves proteïnes i noves funcions a partir de les existents. Aquest coneixement permetria dissenyar noves proteïnes i noves funcions ab initio. Ara per ara no som capaços (almenys de manera rutinària o variada) ni de dissenyar estructures supersecundàries proteiques suficientment compactes i estables perquè puguin ser expressades heteròlogament o cristal·litzades, com moltes proteïnes naturals. Tot això s inscriu en el que s anomena un disseny racional de proteïnes i consisteix no tan sols a millorar el nostre coneixement de les regles segons les quals les proteïnes arriben a una estructura estable amb una funció biològica, sinó també per la millora dels mètodes computacionals en l ús. Això vol dir augment de capacitat i velocitat de càlcul dels computadors, però sobretot del disseny de millors algoritmes de predicció i simulació de l estructura de proteïnes. En qualsevol cas, és d esperar que la interfase i l us combinat d aproximacions experimentals i computacionals en EP creixin de manera contínua i es facin cada vegada més útils biotecnològicament. AGRAÏMENTS Una part del resultats aquí presentats ha estat recollida per diversos membres no citats dels nostres grups de recerca, i una altra part s ha obtingut en col·laboració amb els grups de recerca dels doctors Luis Serrano (EMBL), Antoni Planas (IQS) i Miquel Coll (CID-CSIC) entre d altres. Agraïm a tots la seva disponibilitat i el seu interès en els nostres estudis, com també el suport del
70 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS
Centre de Referència en Biotecnologia (Generalitat de Catalunya) i de la Fundació Maria Fca. de Roviralta. BIBLIOGRAFIA GENERAL REES, A.; STERNBERG, M. J. E.; WETZEL, R. Protein engineering. R. IRL Press, 1992. CLELAND, J.; CRAIK, C. Protein Engineering: principles and practice. Wiley Liss, 1996.
BIBLIOGRAFIA CITADA ALTSCHUL, S. F.; GISH, W.; MILLER, W.; MYERS, E. W.; LIPMAN, D. J. (1990). «Basic local alignment search tool». J. Mol. Biol., núm. 215, pàg. 403-410. ALOY, P.; CEDANO, J.; OLIVA, B.; AVILÉS, F. X.; QUEROL, E. (1997). «TransMem: A neural network implemented in Excel spreadsheets for predicting transmembrane domains in proteins». Comput. Appl. Bioscien., núm. 13, pàg. 231-234. ALVAREZ-SANTOS, S.; GONZÁLEZ-LAFONT, A.; LLUCH, J. M.; OLIVA, B.; AVILÉS, F. X. (1996). «Theoretical Study of the mechanism of Carboxypeptidase A inhibition by Zinc ions». New J. Chemistry, núm. 20, pàg. 979984. BARRETT, T.; SURESH, C. G.; TOLLEY, S. P.; DODSON, E. J.; HUGHES, M. A. (1995). «The crystal structure of a cyanogenic b-glucosidase from white clover, a family 1 glycosyl hydrolase». Structure, núm. 3, pàg. 951-960. CATASÚS, LL.; VENDRELL, J.; AVILÉS, F. X.; CARREIRA, S.; PUIGSERVER, A.; BILLETER, M. (1995). «The sequence conformation of human pancreatic procarboxypeptidase A2. cDNA cloning, sequence analysis, and three-dimensional model». J. Biol. Chem., núm. 270, pàg. 6651-6657. CHANG, J-Y; CANALS, F.; SCHINDER, P.; QUEROL, E.; AVILÉS, F. X. (1994). «The disulfide folding pathway of potato carboxypeptidase inhibitor». J. Biol. Chem., núm. 269, pàg. 22087-22094. CLORE, G. M.; GRONEBORN, A. M.; NILGES, M.; RYAN, C. A. (1987). «Three-dimensional structure of potato carboxypeptidase inhibitor in solution. A study using nuclear magnetic resonance, distance geometry and restrained molecular dynamics». Biochemistry, núm. 26, pàg. 8012-8023. CLOTET, J.; CEDANO, J.; QUEROL, E. (1994). «An Excel spreadsheet computer program for prediction of structural characteristics of proteins». Comput. Appl. Biosci., núm. 10, pàg. 495-500.
CONEJERO-LARA F.; SANCHEZ-RUIZ, J. M.; MATEO, P. L.; BURGOS, F. J.; VENDRELL, J.; AVILÉS, F. X. (1991). «Differential scanning calorimetry study of carboxypeptidase B, procarboxypeptidase B and its globular activation domain». Eur. J. Biochem., núm. 200, pàg. 663-670. DAURA, X.; OLIVA, B.; QUEROL, E.; AVILÉS, F. X.; TAPIA, O. (1996). «On the sensitivity of MD trajectories to changes in the water-protein interaction parameters. The potato carboxypeptidase inhibitor in water as a test case for the GROMOS force field». Proteins:Struct., Funct. Genet., núm. 25, pàg. 89-103. DAYHOFF, M. O. (1978). «Atlas of Protein Sequence and Structure» Natl. Biomed. Res. Found. Washington, vol 5, supl. 3, pàg. 345-358. GABB, H. A.; JACKSON, R. M.; STERNBERG, M. J. E. (1997). «Modelling protein docking using shape complementarity, electrostatics and biochemical information». J. Mol. Biol., núm. 272, pàg 106-120. GARCÍA-SAEZ, I.; REVERTER, D.; VENDRELL, J.; AVILÉS, F. X.; COLL, M. (1997). «The three-dimensional structure of human procarboxypeptidase A2. Deciphering the basis of the inhibition, activation and intrinsic activity of the zymogen». EMBO J., núm. 16, pàg. 6906-6913. HAHN, M.; PONS, J.; PLANAS, A.; QUEROL, E.; HEINEMANN, U. (1995). «Crystal structure of Bacillus licheniformis 1,3-1,4-ß-D-glucan 4-glucanohydrolase at 1.8Å resolution». FEBS Letters, núm. 374, pàg. 221-224. HENIKOFF, S.; HENIKOFF, J. G. (1992). «Amino acid substitution matrices from protein blocks». Proc. Natl. Acad. Sci. USA, núm. 89, pàg. 10915-10919. HENRISSAT, B. (1991). «A classification of glycosyl hydrolases based on amino acid sequence similarity». Biochem. J., núm. 280, pàg. 309-306. HOJ, P. B.; CONDRON, R.; TRAEGER, J. C.; MCAULIFFE, J. C.; STONE, B. A. (1992). «Identification of glutamic acid 105 at the active site of Bacillus amyloliquefaciens 1,31,4-ß-D-glucan 4-glucanohydrolase using epoxi based inhibitors». J. Biol. Chem., núm. 267, pàg. 25059-25066. HOOP, T. P.; WOODS, K. R. (1981). «Prediction of protein antigenic determinants from amino acid sequence». Proc. Natl. Acad. Scien. USA, núm. 78, pàg. 38243828. JONES,T. H.; THIRUP, S. (1986). «Using known substructures in protein model building and crystallography». EMBO J. , núm. 5, pàg. 819-822. JONES, D. T.; TAYLOR, W. R.; THORNTON, J. (1992). «A new approach to protein fold recognition». Nature, núm. 358, pàg. 86-89. JUNCOSA M.; PONS, J.; DOT, T.; QUEROL, E.; PLANAS, A. (1994). «Identification of active site carboxylic residues in Bacillus licheniformis endo-1,3-1,4-D-glucan 4-glucanohydrolase by site-directed mutagenesis». J. Biol. Chem., núm. 269, pàg. 14530-14535.
ENGINYERIA DE PROTEÏNES 71 JUNCOSA, M.; PONS, J.; PLANAS, A.; QUEROL, E. (1994). «Improved efficiency in site-directed mutagenesis by PCR using a Pyrococcus sp GB-D polymerase». BioTechniques, núm. 16, pàg. 820-821. KING, R. D.; SAQI, M.; SAYLE, R.; STERNBERG, M. J. E. (1997). «DSC: Public domain protein secondary structure prediction». Comput. Appl. Biosci., núm. 13, pàg. 473-474. KYTE, J.; DOOLITTLE, R. F. (1982). «A simple method for displaying the hydropathic character of a protein». J. Mol. Biol., núm. 157, pàg. 105-132. LIU, H.; MÜLLER-PLATHE, F.; VAN GUNSTEREN, W. F. (1996). «A combined Quantum/Classical Molecular Dynamics Study of the catalytic mechanism of HIV protease». J. Mol. Biol., núm. 261, pàg. 454-469. LLOBERAS, J.; PÉREZ-PONS, J. A.; QUEROL, E. (1991). «Molecular cloning, expression and nucleotide sequence of the endo-ß-1,3-1,4-D-glucanase gene from Bacillus licheniformis. Predictive structural analyses of the encoded polypeptide». Eur. J. Biochem., núm. 197, pàg. 337-343. MARINO, C.; MOLINA, M. A.; CANALS, F.; AVILÉS, F. X.; QUEROL, E. (1994). «Overproduction of a recombinant carboxypeptidase inhibitor protein by optimization of the fermentation conditions». Appl. Microbiol. Biotechnol., núm. 41, pàg. 632-637. MARK, A. E. ; VAN GUNSTEREN, W. F. (1994). «Decomposition of the free energy of a system in terms of specific interactions. Implications for theoretical and experimental studies». J. Mol. Biol., núm. 240, pàg. 167-176. MCCARTER, J. D.; WITHERS, S. G. (1994). «Mechanisms of enzymatic glycoside hydrolysis». Curr. Op. Struct. Biol., núm. 4, pàg. 885-892. MOLINA, M. A.; AVILÉS, F. X.; QUEROL, E. (1992). «Potato carboxypeptidase inhibitor synthetic gene cloned and expressed in an active form in Escherichia coli». Gene, núm. 116, pàg. 129-138. MOLINA, M. A.; MARINO, C.; OLIVA, B.; AVILÉS, F. X.; QUEROL, E. (1994). «The C-tail Valine is a key residue for the stabilization of the complex between potato inhibitor and carboxypeptidase A». J. Biol. Chem., núm. 269, pàg. 21467-21472. MULLIS, K.; FERRE, F.; GIBBS, R., eds. (1994). «The polymerase chain reaction». Birkhäuser, Boston. MUÑOZ, V.; SERRANO, L. (1997). «Development of the multiple sequence approximation within the AGADIR model of a-helix formation. Comparison with the Zimm-Bragg and Lifson-Roig formalisms». Biopol., núm 41, pàg. 495-509. NAKAYAME, K. L.; ECKSTEIN, F. (1986). «Inhibition of restriction endonuclease NciI cleavage by phosphothiolate groups and its application to oligonucleotide-directed mutagenesis». Nucl. Acids Res., núm. 14, pàg. 9679-9698. NEEDLEMAN, S. B.; WUNSCH, C. D. (1970). «A general me-
thod applicable to the search for similarities in the aminoacid sequence of two proteins.» J. Mol.Biol., núm. 48, pàg. 443-453. OLIVA, B.; DAURA, X.; NILSSON, O.; QUEROL, E.; AVILÉS, F. X.; TAPIA, O. (1995). «Structure and fluctuation patterns of potato carboxypeptidase A inhibitor protein in aqueous solution. A molecular dynamics study». Eur. Biophys. J., núm. 24, pàg. 1-12. OLIVA, B.; BATES, P.; QUEROL, E.; AVILÉS, F. X.; STERNBERG, M. J. E. (1997). «An automatic classification of the structure of protein loops». J. Mol. Biol., núm. 267, pàg. 1-17. PEARSON, W. R.; LIPMAN, D. J. (1988). «Improved tools for biological sequence comparison». Proc. Natl. Acad. Sci. USA, núm. 85, pàg. 2444-2448. PÉREZ-PONS, J. A.; CAYETANO, A.; REBORDOSA, X.; LLOBERAS, J.; GUASCH, A.; QUEROL, E. (1994). «A b-glucosidase gene from Streptomyces sp ATCC 11238. Molecular cloning, nucleotide sequence, purification and characterization of a new member of family 1 glycosyl hydrolases». Eur. J. Biochem., núm. 223, pàg. 557-565. PÉREZ-PONS, J. A.; PADRÓS, E.; QUEROL, E. (1995). «Prediction and Fourier transform infrared spectroscopy estimation of the secondary structure of a recombinant b-glucosidase from Streptomyces sp (ATCC 11238)». Biochem. J., núm. 308, pàg. 791-794. PLANAS, A.; JUNCOSA, M.; CAYETANO, A.; QUEROL, E. (1992a). «Studies on the Bacillus licheniformis endoß-1,3-1,4-glucanase: characterization and kinetic analyses». Appl. Microbiol. Biotechnol., núm. 37, pàg. 583-589. PLANAS, A.; JUNCOSA, M.; LLOBERAS, J.; QUEROL, E. (1992b). «Essential catalytic role of Glu134 in endo-ß-1,31,4-D-glucan 4-glucanohydrolase from Bacillus licheniformis as determined by site-directed mutagenesis». FEBS Letters, núm. 308, pàg. 141-145. PONS, J.; QUEROL, E.; PLANAS, A. (1995). «Contribution of the disulfide bridge to the stability of Bacillus licheniformis endo-1,3-1,4-D-glucan 4-glucanohydrolase». Prot. Engineer., núm. 8, pàg. 939-945. PONS, J.; QUEROL, E.; PLANAS, A. (1997). «Mutational analysis of the major loop of Bacillus 1,3-1,4-ß-Dglucan 4-glucanohydrolase: effects o protein stability and substrate binding». J. Biol. Chem., núm. 272, pàg. 13006-13012 (1997). QUEROL, E.; PADRÓS, E.; JUNCOSA, M.; PLANAS, A.; LLOBERAS, J. (1992). «Secondary structure of a Bacillus endo-ß-1,3-1,4-D-glucanase: a study by Fourier Transform Infrared Spectroscopy and predictive methods». Biochem. Biophys. Res. Commun., núm. 184, pàg. 612-617. QUEROL E.; PÉREZ-PONS, J. A.; MOZO-VILLARIAS, A. (1996). «Analysis of conformational characteristics related to protein thermostability». Prot. Engineer., núm. 9, pàg. 265-271.
72 E. QUEROL, J. A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS REES, D. C.; LIPSCOMB, W. N. (1982). «Refined Crystal Structure of the Potato Inhibitor Complex of Carboxypeptidase A at 2,5 Å of Resolution». J. Mol. Biol., núm.160, pàg. 475-498. REVERTER D.; VILLEGAS, V.; VENTURA, S.; VENDRELL, J.; AVILÉS, F. X. (1998). «Human procarboxypeptidase A2: overexpression in Pichia pastoris and detailed characterization of its activation pathway». J. Biol. Chem., núm. 273, pàg. 3535-3541. ROST, B.; SANDER, C. (1993). «Prediction of protein secondary structure at better than 70% accuracy». J. Mol. Biol., núm. 232, pàg. 584-599. ROST, B.; CASADIO, R.; FARISELLI, P.; SANDER, C. (1995). «Transmembrane helices predicted at 95% accuracy». Prot. Science, núm. 4, pàg. 521-533. RUFINO, S. D.; DONATE, L. E.; CANARD, L. H. J.; BLUNDELL, T. L. (1997). «Predicting the Conformational Class of Short and Medium Size Loops Connecting Regular Secondary Structures: Application to Comparative Modelling». J. Mol. Biol., núm. 267, pàg. 352-367. RYAN, C. A. (1989). «Proteinase Inhibitor Gene Families, Strategies for Transformation to Improve Plant Defenses Against Herbivores». BioEssays, núm. 10, pàg. 20-24. SÁNCHEZ-RUÍZ, J. M.; LÓPEZ, J. L.; MATEO, P. L.; VILANOVA, M.; SERRA, M. A.; AVILÉS, F. X. (1991). «Analysis of the thermal unfolding of porcine carboxypeptidase A and its functional pieces by differential scanning calorimetry». Eur. J. Biochem., núm. 176, pàg. 225-230. SALI, A.; BLUNDELL, T. L. (1993). «Comparative Protein Modelling by satisfaction of spatial restraints». J. Mol. Biol., núm. 234, pàg. 779-815. SIPPL, M. J.; WEITCKUS, S. (1992). «Detection of native-
like models for amino acid sequences of unknown three-dimensional structure in a data base of known protein conformations». Proteins: Struc. Func. Genet., núm. 13, pàg. 258-271. SMITH, M. (1983). «In vitro mutagenesis». Ann. Rev. Genet., núm. 19, pàg. 423-462. TOPHAM, C. M.; THORMAS, P.; OVERINGTON, J. P.; JOHNSON, M. S.; EISENMENGER, F.; BLUNDELL, T. L. (1991). «An assesment of COMPOSER: a rule based approach to modelling protein structure». Biochem. Soc. Symp., núm. 57, pàg. 1-9. TRIMBUR, D. E.; WARREN, R. A. J.; WITHERS, S. G. (1992). «Region-directed mutagenesis of residues surrounding the active site nucleophile in b-glucosidase from Agrobacterium faecalis». J. Biol. Chem., núm. 267, pàg. 10248-10251. VIGUERA, A. R.; VILLEGAS, V.; AVILÉS, F. X.; SERRANO, L. (1996). «Native-like favourable helical local interactions can accelerate protein folding». Fold. Des., núm. 2, pàg. 23-33. VILLEGAS, V.; AZUAGA, A.; CATASÚS, LL.; REVERTER, D.; MATEO, P. L.; AVILÉS, F. X.; SERRANO, L. (1995a). «Evidence for a two-state transition in the folding process of the activation domain of human procarboxypeptidase A2». Biochemistry, núm. 34, pàg. 15105-15110. VILLEGAS, V.; VIGUERA, A. R.; AVILÉS, F. X.; SERRANO, L. (1995b). «Stabilization of proteins by rational design of a-helix stability using helix-coil transition theory». Folding and Design, núm. 1, pàg. 29-34. WITHERS, S. G.; STREET, I. P. (1988). «Identification of a covalent a-D-glucopyranosyl enzyme intermediate formed on a b-glucosidase». J. Am. Chem. Soc., núm. 110, pàg. 8551-8553.
Dinàmica estructural de macromolècules (Lluís Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 73-92
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES F. JAVIER LUQUE1 I MODESTO OROZCO2 1. Departament de Fisicoquímica, Facultat de Farmàcia, Universitat de Barcelona. Av. Diagonal, s/n. 08028 Barcelona.
2. Departament de Bioquímica i Biologia Molecular, Facultat de Química, Universitat de Barcelona. Martí i Franquès, 1. 08028 Barcelona.
SUMMARY Theoretical methods for the description of macromolecular systems are reviewed. Methods are classified according to the level of accuracy in the description of the atomic system. Quantum mechanical and classical methods are compared not only from a methodological point of view, but also from a «functional» point of view. The potential use of these techniques in the study of the structure and function of proteins is discussed. INTRODUCCIÓ L objectiu de les tècniques computacionals aplicades a la biologia és proporcionar una comprensió dels processos que tenen lloc en els éssers vius d acord amb les lleis i els principis de la química i de la física. La grandària i la complexitat dels sistemes biomoleculars, això no obstant, dificulten la consecució d aquest objectiu. A més, cal tenir present que les macromolècules biològiques són sistemes dinàmics i, per tant, no és possible aprofundir en els fenòmens biològics sense considerar el paper exercit per les
fluctuacions estructurals. Tanmateix, cal considerar que els moviments macromoleculars varien en un marge molt ampli, des de centèsimes d àngstrom fins a desenes d àngstrom, i que l escala temporal d aquestes fluctuacions també és molt àmplia, des de femtosegonds fins a segons. És obvi, doncs, que l estudi dels processos biològics requereix una gamma diversa de mètodes computacionals. En els darrers quaranta anys les tècniques computacionals han adquirit una posi-
74 F. JAVIER LUQUE, MODESTO OROZCO
ció prominent dintre de la ciència, a causa del vertiginós augment en la potència de càlcul dels ordinadors, que actualment s incrementa un ordre de magnitud cada cinc anys. Tanmateix, aquesta evolució sembla seguir la mateixa progressió, de manera que els recursos computacionals disponibles en un futur seran sensiblement superiors en els anys vinents. Per tant, cal esperar que la importància de les tècniques de simulació per ordinador esdevingui més gran, no tan sols pel que fa al nombre de treballs publicats, sinó sobretot per la possibilitat d analitzar sistemes biomacromoleculars cada cop més grans, i una gamma de processos biològics més àmplia. El propòsit del present capítol és oferir una visió sobre les diverses tècniques computacionals disponibles actualment per a l estudi dels processos que tenen lloc en el si de les biomolècules. Cal destacar que no pretenem fer una anàlisi detallada dels diversos mètodes de simulació, sinó que considerem més adient proporcionar una descripció global del ventall de metodologies, destacant llurs característiques principals i llurs aplicacions en el camp de les macromolècules. DEFINICIÓ DEL MODEL MOLECULAR La simulació per ordinador d un sistema químic, bioquímic o farmacològic comporta la consideració de tres factors diferents: a) el procés o la propietat del sistema real que ens interessa examinar; b) la precisió requerida per avaluar aquesta propietat; i c) els recursos computacionals disponibles. L acció conjunta d aquests factors condiciona la definició del model molecular que representarà el sistema real (vegeu figura 1). Aquesta és una etapa clau, ja que la qualitat dels resultats obtinguts amb el model escollit determinarà la comprensió del procés o de les
FIGURA 1. Factors que determinen la definició del model emprat en simulacions teòriques.
propietats del sistema. La definició del model molecular es realitza considerant tres aspectes: a) Material. Defineix la porció de matèria explícitament considerada en el model molecular. Atès l elevat nombre d àtoms en les biomolècules, i fins i tot en molts sistemes d interès purament químic, cal considerar només aquella part que és essencial per descriure el procés. Per exemple, en el cas d una reacció enzimàtica, el model material més simple estaria constituït per aquells residus directament que intervenen en el procés catalític. La selecció del model material defineix els graus de llibertat del sistema. Així, si el nostre objectiu és l estudi d una reacció química, el model molecular haurà de considerar explícitament els nuclis i els electrons; ara bé, si l objectiu fos l anàlisi de la flexibilitat conformacional d una proteïna, seria suficient fer-ne una descripció atòmica. b) Físic. Un cop seleccionat el model material, hem de definir quines lleis regulen la interacció entre les partícules, és a dir, quina relació hi ha entre l energia del sistema i els graus de llibertat de les partícules. En aquest punt, caldrà escollir, per exemple, entre l e-
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 75
quació de Schrödinger o les equacions clàssiques del moviment formulades per Newton. c) Matemàtic. Defineix les característiques tècniques i computacionals per al tractament del model material i físic. Dintre d un estudi de mecànica quàntica, la selecció de la base i del nivell de teoria emprat per obtenir la funció d ona formarien part del model matemàtic. Altres components d aquest model serien, per exemple, la selecció d algorismes d optimització de geometria o bé d exploració de l espai conformacional de proteïnes o d àcids nucleics. Un cop disposem dels resultats de la simulació, cal finalment analitzar-los amb una doble finalitat. D una banda, cal proporcionar una descripció precisa del procés d interès, que permeti relacionar les noves dades amb les propietats estructurals i químiques, i a més oferir una interpretació conduent a un aprofundiment en les bases moleculars del procés. D altra banda, cal examinar la validesa de les hipòtesis formulades en el moment de seleccionar el model material, físic i matemàtic, per tal de detectar possibles errades o inconsistències degudes a l elecció del model. En aquest darrer cas, cal formular unes noves hipòtesis de treball i corregir el model molecular. La comparació entre les propietats mesurades experimentalment i les dades teòriques és la prova final que determina la fiabilitat de la simulació computacional. No obstant això, cal tenir present que una bona concordança no implica necessàriament la validesa del model teòric. Així, és possible que tingui lloc una compensació d errors, o bé que la propietat d interès sigui relativament insensible a la selecció del model molecular. És precisament la comparació ponderada entre experiment i teoria la que afavoreix una progressió més detallada en la naturalesa dels processos biològics. Cal remarcar en aquest punt que la finalitat dels càlculs de simulació computacional no és
substituir la medició experimental, sinó proporcionar uns mitjans complementaris a l experiment, ja que l obtenció de determinades dades per experimentació pot ser impossible o bé extremadament costosa. Aquesta complementarietat és, doncs, la veritable potència que aporten les tècniques computacionals. CLASSIFICACIÓ DE LES TÈCNIQUES COMPUTACIONALS Tal com es va esmentar anteriorment, la diversitat de processos i propietats d interès per a la comprensió dels éssers vius requereix una gamma variada de tècniques computacionals. No obstant això, aquestes eines poden classificar-se en tres grans grups d acord amb el model físic escollit: a) tècniques quàntiques; b) tècniques clàssiques; i c) tècniques mixtes. Les tècniques quàntiques consideren explícitament els graus de llibertat nuclear i electrònics. En canvi, les tècniques clàssiques no consideren els electrons, ja que els àtoms que componen el model material són descrits com un conjunt de partícules que interaccionen entre si d acord amb les lleis clàssiques. En el primer cas és necessari recórrer a lleis de la mecànica quàntica per descriure el sistema químic, mentre que en el segon cas el moviment de les diverses partícules és descrit mitjançant la mecànica clàssica. Des d un punt de vista computacional, el nombre d àtoms (nucli i electrons) que poden compondre el model molecular quan es fan servir les tècniques quàntiques és reduït, unes poques desenes d àtoms, mentre que en el segon cas es pot tractar de models formats per milers de partícules. Malgrat aquesta limitació quant a la grandària del model, les tècniques quàntiques proporcionen una descripció del procés químic o de les propietats molecu-
76 F. JAVIER LUQUE, MODESTO OROZCO
lars més acurada que les tècniques clàssiques. Les tècniques mixtes es van desenvolupar amb la intenció de combinar els avantatges propis de les tècniques quàntiques de les clàssiques. Així, doncs, la part del sistema que té més rellevància per a l estudi del procés químic o biològic es descriu des del punt de vista mecanoquàntic fent servir un model material reduït, mentre que es fa servir un tractament clàssic per a la resta del sistema. D aquesta manera, s intenta optimitzar la precisió en la descripció de processos reactius o en l avaluació de les propietats del sistema, alhora que la representació clàssica de l entorn permet augmentar la grandària del sistema i considerar la seva influència sobre el procés o les propietats d interès. Seguidament es farà una revisió de les característiques principals d aquests tres grups de tècniques computacionals, destacant les seves aplicacions. TÈCNIQUES QUÀNTIQUES Mètodes ab initio Dintre del marc de la mecànica quàntica, la descripció d un sistema molecular ve donada per la seva funció d ona, que conté tota la informació assequible sobre el sistema. A fi de conèixer el valor d una determinada propietat (observable), només cal aplicar el corresponent operador a la funció d ona. L objectiu essencial d aquestes tècniques, doncs, és determinar, per a un conjunt de
H=-
M
nuclis i electrons, quina és l expressió de la funció d ona, Y=Y(R, r, t), que depèn de les coordenades nuclears (R) i electròniques (r), i del temps (t). L obtenció de la funció d ona comporta la resolució de l equació de Schrödinger dependent del temps (equació 1). Aquesta és una tasca formidable, i afortunadament es pot simplificar moltíssim perquè molts sistemes d interès químic són conservatius, cosa que permet obviar la dependència temporal. Aleshores, la funció d ona pot obtenir-se resolent l equació de Schrödinger independent del temps (equació 2), on H és l operador hamiltonià i E és l energia total del sistema.
b
g
Hy R , r , t = - i
b g
b g
Hy R , r = Ey R , r
å
M
M
1
2
åå
N N ZAZB 1 + A = 1 A> B R A - R B i = 1 j> 1 ri - rj
åå
g
L operador hamiltonià (eq. 3; en unitats atòmiques) comprèn la suma de les energies cinètiques de nuclis i electrons, l energia electrostàtica d atracció nucli-electró, i les energies electrostàtiques de repulsió nuclinucli i electró-electró. En l equació 3, els índexs A, B fan referència als nuclis, mentre que i, j descriuen els electrons, i M i N són el nombre total de nuclis i d electrons. A més, l operador de segon ordre laplacià Ñ2 representa la derivada respecte a les coordenades, mA és la relació de la massa del nucli A amb la massa de l electró, i ZA és el nombre atòmic del nucli A. Finalment, RA i ri representen els vectors posició del nucli A i de l electró i.
N ZA 1 1 2 M N Ñ 2A Ñi + m R 2 2 A=1 i =1 A= 1 i=1 A A - ri
å
b
h ¶y R , r , t ¶t 2p
åå
3
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 77
Obtenir la funció d ona a partir de l equació 2 és encara molt complicat. Per això, s apliquen aproximacions com la de BornOppenheimer, que consisteix a deslligar el moviment nuclear de l electrònic, ja que la diferència de masses entre nucli i electró permet considerar que els electrons poden adaptar la seva distribució en cada moment a la configuració nuclear. Aquesta aproximació permet definir l hamiltonià electrònic, Hel, i obtenir la funció d ona dels electrons, Yel=Yel({R}, r), per a una determinada configuració nuclear {R} (equació 4). En aquest cas, l hamiltonià electrònic únicament conté els termes corresponents a l energia cinètica dels electrons, l atracció electrostàtica nucli-electró i la repulsió coulòmbica entre electrons, encara que s hi pot afegir el terme de repulsió entre nuclis, ja que és constant per a cada disposició dels nuclis (equació 5). Cal remarcar que tant la funció d ona com l energia electrònica depenen paramètricament de les coordenades nuclears.
b
g
a f b
H el y el {R}, r = E el {R} y el {R}, r
H el = -
N
1
g
tiu és l aproximació de Hartree-Fock, que permet determinar els millors espins orbitals que minimitzen l energia del sistema. Aquest tractament matemàtic condueix a una equació de valors propis (equació 6), on f(i) és un operador monoelectrònic efectiu, l operador de Fock (equació 7), {c} el conjunt d espins orbitals i {e} el conjunt d energies orbitals. El determinant de Slater format per aquests espins orbitals és la funció d ona Hartree-Fock i és la millor aproximació monodeterminant de l estat fonamental del sistema. L aproximació de HartreeFock, doncs, permet transformar el tractament d un sistema de molts electrons en un problema monoelectrònic en què es considera la repulsió mitjana, vHF(i), entre els diferents electrons.
bg
N
6
M ZA 1 + v HF ( i ) f ( i ) = - Ñ 2i R r 2 A=1 A i
7
å
Des del punt de vista pràctic, volem destacar dues característiques fonamentals del tractament Hartree-Fock. D una banda,
4 M
bg
f ( i ) c ri = e c ri
N
ZA
N
1
å 2 Ñ - åå R - R + åå r - r i =1
2 i
A=1 i =1
Un cop s ha resolt l equació 4, es pot abordar posteriorment el problema del moviment nuclear. La idea essencial és substituir les coordenades explícites dels electrons en l equació 3 pels seus valors mitjans, mesurats sobre la funció d ona electrònica. Això permet construir un hamiltonià nuclear efectiu per al moviment dels nuclis en el camp mitjà dels electrons. El problema fonamental és, doncs, obtenir la funció d ona dels electrons en moviment dins del camp elèctric creat pels nuclis fixos. El primer pas per assolir aquest objec-
A
i
i = 1 j> 1
i
5 j
els espins orbitals es descriuen com una combinació lineal d orbitals atòmics (aproximació MO-LCAO). Aleshores, com més gran i complet sigui el conjunt d orbitals atòmics, major serà la flexibilitat en l expansió dels espins orbitals, i menor serà l energia del sistema. En el cas de poder utilitzar una base d orbitals atòmics infinita, es podria determinar el valor límit de l energia Hartree-Fock. D altra banda, ja que cada electró es mou dins el camp mitjà creat per la resta d electrons, les correlacions instantànies entre electrons no es conside-
78 F. JAVIER LUQUE, MODESTO OROZCO
ren explícitament. Per introduir aquest efecte, és necessari prescindir de la descripció monodeterminant de la funció d ona, que hauria de descriure s com una combinació dels determinants de Slater corresponents a l estat fonamental i els estats excitats del sistema. Això permet definir l energia de correlació electrònica, Ecorr, com la diferència entre l energia exacta no relativista, Eno-rel, i l energia límit Hartree-Fock, EHF-lim (equació 8).
E corr = E no - rel - E HF - lim
8
D acord amb el que s ha exposat prèviament, la qualitat dels resultats obtinguts per aquestes tècniques dependrà de la flexibilitat de la base d orbitals atòmics i del nivell emprat per introduir la correlació electrònica (vegeu figura 2). Òbviament, com millor sigui la base d orbitals i el tractament dels efectes de correlació electrònica, millors seran els resultats. No obstant això, aquest fet comporta un increment
enorme en l esforç computacional, cosa que obliga a tractar models materials relativament reduïts, de manera que a la pràctica és necessari optimitzar el nivell de càlcul i la precisió desitjada en l avaluació de les propietats moleculars amb els recursos computacionals. A fi de reduir l enorme cost computacional i d augmentar la grandària del sistema, s han proposat diverses estratègies i formalismes alternatius, alguns dels quals s exposen a continuació. Mètodes semiempírics Aquests mètodes pretenen reduir l elevat cost computacional dels mètodes ab initio mitjançant la definició d un hamiltonià efectiu, introduint tota una sèrie de simplificacions en el tractament matemàtic dels mètodes ab initio, i suplint aquestes simplificacions amb la parametrització empírica de diversos termes, de manera que els resultats reprodueixin les dades experimentals per a un conjunt determinat de molècules. Les simplificacions més importants són les següents: a) Aproximació de «core». Consisteix a considerar exclusivament els electrons de les capes de valència, suprimint el tractament explícit dels electrons situats en les capes internes, que conjuntament amb el nucli formen el core de l àtom. Aleshores, aquests mètodes fan servir un hamiltonià electrònic efectiu de valència, on aquests electrons es mouen dins el camp creat pel conjunt de cores fixos.
FIGURA 2. Representació esquemàtica dels nivells de teoria en els mètodes ab initio
b) Base mínima. La descripció dels electrons de valència es realitza fent servir una base mínima d orbitals atòmics, és a dir, cada espín orbital molecular es representa amb una base formada pel nombre mínim d orbitals atòmics necessaris per descriure els orbitals ocupats de l àtom.
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 79
c) Aproximació de recobriment diferencial nul. Consisteix a considerar que el recobriment diferencial de dos orbitals atòmics és zero si aquests dos orbitals són diferents (equació 9). Aquesta aproximació comporta una simplificació molt gran en l avaluació del terme vHF(i) (vegeu equació 7). Cal indicar, no obstant això, que segons el mètode considerat, l aplicació d aquesta aproximació es realitza en un sentit més o menys estricte.
f *m (1) f n (1) dr1 = 0
si m ¹ n
Mètodes de densitat funcional Aquests mètodes es diferencien dels anteriors en el fet que la principal quantitat d interès no és la funció d ona, sinó la densitat electrònica. El principal avantatge computacional rau, doncs, en el fet que la descripció d un sistema de N electrons, en lloc de fer-se amb una funció d ona de dimensió 3N, només necessita una funció, la densitat electrònica, que depèn de tres coordenades espacials. Els mètodes de densitat funcional es basen en el teorema de Hohenberg-Kohn, segons el qual l energia total d un sistema en el seu estat fonamental és un funcional de la densitat electrònica del sistema, i que qualsevol altra densitat diferent de la densitat verdadera condueix a una energia més elevada. D acord amb aquest teorema, el procediment per determinar la densitat consisteix simplement a minimitzar el funcional energia, E[r(r)]. Aquest funcional comprèn diversos termes (equació 10), que corresponen a l energia cinètica dels electrons no interaccionants amb la mateixa densitat r(r) que el sistema real d electrons, T[r(r)], l energia electrostàtica entre els electrons amb un potencial extern (corresponent generalment a la distribució dels nuclis) i a la repulsió entre electrons, U[r(r)] (equació 11), i finalment el terme Exc[r(r)], que conté les contribucions d intercanvi i de correlació electrònica, a més d incloure la diferència entre T[r(r)] i la verdadera energia cinètica dels electrons del sistema.
9
Aquestes simplificacions, especialment la del recobriment diferencial nul, són prou dràstiques i, si bé augmenten sensiblement l eficàcia computacional, comprometen seriosament la qualitat dels resultats obtinguts. Per evitar això, és necessari ajustar diversos paràmetres fent servir dades obtingudes amb mètodes ab initio o més generalment dades experimentals, com geometries d equilibri, moments dipolars, calors de formació i potencials de ionització, entre d altres. A més, hom preveu que el procés d ajust d aquests paràmetres permeti introduir implícitament els efectes de correlació electrònica. Per raó de la parametrització, cal esperar que aquests mètodes reprodueixin les propietats moleculars no tan sols per a les molècules considerades en el procés d ajust, sinó també per a les molècules estructuralment relacionades. No obstant això, no hi ha garantia sobre el comportament d aquests mètodes per a molècules diferents. A més, en el
U r( r) =
M
z
Z A r( r)
E r( r) = T r( r ) + U r( r ) + E xc r( r ) 1
å - R - r dr + 2 A =1
A
cas que s obtinguin resultats erronis, no hi ha un procediment adient per millorar el comportament d aquests mètodes.
zz
r( r) r( r') dr dr' r - r'
10
11
El procediment pràctic per minimitzar l energia i obtenir la densitat del sistema va ser proposat per Kohn i Sham i es basa en la
80 F. JAVIER LUQUE, MODESTO OROZCO
descripció de la densitat a partir d un conjunt d orbitals moleculars. Si bé no entrarem en més detalls, cal dir que, encara que el formalisme de Kohn i Sham és en principi exacte, la seva aplicació és inexacta ja que no es coneix la dependència funcional exacta del terme d intercavi-correlació amb la densitat. Actualment les diverses definicions disponibles permeten classificar els mètodes de densitat funcional en dues categories: a) local, quan aquest terme és funció únicament de la densitat; i b) no local, quan depèn, a més, del gradient de la funció densitat. Altres mètodes, tanmateix, incorporen el terme d intercanvi determinat des del punt de vista Hartree-Fock en la descripció del funcional d intercanvi electrònic. És important tenir present la inexactitud del terme Exc[r(r)] amb vista a l aplicació d aquests mètodes per al calcul d estructures i propietats de sistemes moleculars, ja que la seva precisió depèn directament de les aproximacions fetes en la construcció d aquest funcional. En aquest sentit, doncs, la teoria de Kohn-Sham no és variacional respecte a l energia de l estat fonamental, encara que sí que ho és respecte al sistema model emprat per definir el terme Exc[r(r)]. Per comparació amb els mètodes ab initio, es podria dir que els mètodes basats en l equació de Schrödinger proporcionen una aproximació a la funció d ona real un cop conegut l hamiltonià exacte del sistema, mentre que els mètodes de funcional densitat proporcionen la densitat òptima per a un funcional aproximat. Aplicacions i limitacions Magrat les diferències en el formalisme i el tractament matemàtic dels mètodes ressenyats anteriorment, tots ells descriuen un sistema químic considerant els graus de llibertat de nuclis i electrons. Per tant, aquestes són les eines computacionals que cal fer ser-
vir per analitzar qualsevol procés en què es produeixi un canvi o una reorganització electrònica, és a dir, la formació i el trencament d enllaços covalents, i en general per a l estudi de la reactivitat química. En aquest context, la informació proporcionada per aquests mètodes és molt diversa, si bé s especifica de forma esquemàtica a continuació: a) Paràmetres geomètrics. Es pot determinar la geometria de mínima energia caracteritzant les coordenades internes de la molècula. Més important és el fet que pot obtenir-se la geometria d estats de transició, que no són assequibles amb tècniques experimentals, i es poden comprendre els mecanismes de reacció, com també es pot aprofundir en factors cinètics de les reaccions químiques i, en particular, es poden analitzar els factors que determinen l eficiència catalítica dels enzims. b) Paràmetres energètics. La resolució de l equació de Schrödinger o de KohnSham permet avaluar l energia del sistema i construir les superfícies d energia potencial dels processos reactius. Mitjançant el pertinent tractament per mecànica estadística dels termes corresponents, de les vibracions, de la rotació i de la translació moleculars, poden estimar-se diverses magnituds termodinàmiques, com l energia lliure, que al seu torn permet avaluar l equilibri termodinàmic entre reactius i productes; o bé es pot examinar la població de diferents confòrmers o tautòmers. Aquests estudis tenen rellevància per a l estudi del procés d unió entre molècules, i per a la identificació d espècies moleculars bioactives. c) Propietats moleculars. El coneixement de la funció d ona permet avaluar qualsevol element observable a partir del seu corresponent operador, com per exemple el moment dipolar. Amb vista a l estudi de sistemes bioquímics i farmacològics, cal remarcar l aplicació d algunes d aquestes
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 81
propietats com a índexs de reactivitat, que permeten identificar els determinants moleculars que modulen el reconeixement entre substàncies, o bé la definició de grups farmacofòrics. Entre aquestes propietats, cal fer especial esment del potencial electrostàtic molecular, que correspon al valor esperat de l operador r-1, i que proporciona l energia d interacció entre la distribució de càrrega molecular amb la unitat de càrrega positiva. La identificació de regions de potencial positiu i negatiu pot relacionar-se amb zones susceptibles a l atac de nucleòfils i electròfils, respectivament. Tanmateix, els mínims de potencial electrostàtic poden relacionarse amb la capacitat d actuar com a acceptors de pont d hidrogen, o bé amb les afinitats protòniques. Altres índexs derivats del potencial electrostàtic molecular, com el potencial d interacció molecular generalitzat, proporcionen una descripció més precisa de la reactivitat molecular. Altres propietats emprades com a índexs de reactivitat són la densitat de càrrega, que pot distribuir-se entre els diversos àtoms a fi d obtenir càrregues atòmiques, i els orbitals frontera, que són utilitzats en estudis de relació estructura-activitat de fàrmacs. Les tècniques quàntiques permeten obtenir una visió molt acurada dels sistemes moleculars, i permeten estudiar qualsevol tipus de sistema (inclosos els sistemes reactius com els enzims). No obstant això, tenen dos inconvenients que limiten llur aplicació al camp de les macromolècules: a) són molt costoses computacionalment; i b) en el seu actual formalisme no proporcionen una visió dinàmica dels sistemes moleculars. TÈCNIQUES CLÀSSIQUES Aquestes tècniques tracten els àtoms com si fossin partícules que interaccionen d acord
amb les lleis clàssiques. Donat que no es consideren explícitament els graus de llibertat electrònics, no poden aplicar-se per a l estudi de l enllaç químic, que haurà de ser descrit mitjançant la introducció de diversos paràmetres empírics. D altra banda, són tècniques molt menys costoses computacionalment, fet que permet la seva aplicació a l estudi dinàmic de grans sistemes moleculars, inabordables amb les tècniques quàntiques. Camp de força L element comú és la descripció clàssica de les interaccions entre partícules clàssiques fent servir un camp de força, és a dir, un conjunt d equacions que descriu les diferents contribucions energètiques a la interacció entre partícules del sistema. La utilització d un camp de força es pot racionalitzar amb la separació de Born-Oppenheimer, ja que els nuclis es mouen dintre del camp mitjà creat pels electrons. Atès que no hi ha una expressió exacta per a aquest tipus d hamiltonià, una limitació essencial dels mètodes clàssics consisteix en la precisió de la funció empírica emprada per avaluar l energia potencial, que depèn de com s hagin definit les diverses contribucions energètiques i de com s hagi dut a terme la parametrització d aquests termes energètics. Al seu torn, aquestes característiques depenen de l aplicació desitjada pel camp de força. Un camp de força es caracteritza per un conjunt d atributs, que es detallen breument a la figura 3: a) Sistema de coordenades. L energia potencial pot avaluar-se tenint en compte diversos conjunts de coordenades, com ara els modes normals de vibració o bé coordenades internes. Actualment s acostuma a emprar un conjunt de coordenades internes altament redundant, format per stret-
82 F. JAVIER LUQUE, MODESTO OROZCO
CARACTERÍSTIQUES D UN CAMP DE FORÇA Sistema de coordenades Coordenades normals de vibració, internes Restricció de coordenades internes (longituds i angles d enllaç) Nivell d expansió Quadràtic, cúbic, quàrtic, etc. Termes creuats Formes funcionals Longituds: harmònic, Morse, addició de termes cúbics, etc. Angles: harmònic, termes cúbics, Urey-Bradley, etc. Torsions: trigonomètric, out-of-plane Van der Waals: Lennard-Jones 6-12, exp[-6], utilització d altres potències, etc. Electrostàtic: coulòmbic, moments dipolars, constants dielèctrica Termes específics: pont d hidrogen, polarització Tipus d àtoms Nombre i identificació Models united, all-atom Parametrització i camp d aplicació Dades de referència: geometries, vibracions, calors de formació, dades ab initio, etc. Compostos objecte d aplicació, propietats d interès, precisió FIGURA 3. Atributs principals d un camp de força
ching i bending d enllaços, torsions, i interaccions no enllaçants. A vegades, determinades coordenades poden adoptar valors fixos, com ara les longituds i els angles d enllaços. b) Nivell d expansió. Un cop escollit el conjunt de coordenades {z}, l energia en un punt determinat (l ), caracteritzat per un conjunt de valors {z}), pot expressar-se com una expansió en sèrie de Taylor al voltant d un mínim local (l ), (equació 12). El segon terme, de fet, s anul·la, per condició de mínim a l . Tanmateix, en el segon sumatori, que descriu la contribució qua-
E(l'') = E(l') +
F ¶E I
dràtica a l energia, hi intervenen dos termes diferents: els diagonals, en els quals la diferencial ve donada respecte a una mateixa coordenada (zi), i els termes creuats, que involucren la diferenciació respecte a dues coordenades diferents (zi,zj). Els termes creuats descriuen l acoblament entre les deformacions en longituds i els angles d enllaç, o bé l acoblament entre longituds i torsions, entre angles i torsions, entre longituds i longituds, entre angles i angles i finalment entre torsions i torsions. Tots ells plegats descriuen l expansió quadràtica general de l energia tenint en compte les coor-
F ¶ EI
å H ¶l K Dl + 2 å GH ¶l JK aDl f + termes superiors 1
l'
2
2
2
l'
12
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 83
denades internes. Finalment, els termes de tercer ordre i els superiors en l expansió de Taylor introdueixen els efectes d inharmonicitat. Aquests, doncs, són dos dels aspectes que cal considerar en escollir un camp de força. D una banda, és usual tallar l expansió en el segon terme, obviant les possibles desviacions del comportament harmònic, fet raonable sempre que es produeixin deformacions petites. D altra banda, els termes creuats generalment no es consideren en els camps de força dissenyats per a l estudi de macromolècules, encara que poden ser pre-
sents en camps de força parametritzats per a l estudi de molècules orgàniques petites. c) Forma funcional. Si bé l equació 12 limita la forma funcional de les contribucions energètiques pel que fa a potències de Dl, poden emprar-se altres formes funcionals. Un exemple clàssic és la funció de Morse, en comptes de l expressió harmònica, per descriure les desviacions en la longitud d enllaç. De fet, hi ha diverses expressions per als diferents termes que componen el camp de força, tant les interaccions enllaçants (stretching, bending i torsions) com les no enllaçants (electrostàtic i Van der Waals). La
TERMES ENLLAÇANTS Stretching
b
K AB l - l 0
g
l0: distància d equilibri entre els àtoms A i B kAB: constant de força de stretching
2
b
o
g t
D e exp - A l - l 0 - 1
2
De: profunditat del mínim d energia
Bending
a
K ABC q - q
f
q0: angle d equilibri entre els àtoms A, B i C kABC: constant de força de bending
2
Torsió pròpia
å 2 c1 + cosbnf - agh Vn
n
Vn: barrera torsional n: periodicitat de la torsió a: angle de fase
Torsió impròpia H: distància de l àtom D al pla ABC kABCD: constant de força de torsió impròpia
K ABCD H 2 TERMES NO ENLLAÇANTS van der Waals
4 pe*
LM C - D OP NR R Q AB 12 AB
AB 6 AB
e*: paràmetre dependent de les «dureses» dels àtoms A, B CAB, DAB: paràmetres dependents dels radis dels àtoms A, B RAB: distància entre àtoms A i B
Electrostàtic
qA qB e R AB
qA: càrrega parcial de l àtom A e: constant dielèctrica
FIGURA 4. Expressions emprades per avaluar les diferents contribucions energètiques en el camp de força
84 F. JAVIER LUQUE, MODESTO OROZCO
figura 4 mostra de forma esquemàtica algunes de les expressions emprades per avaluar les diferents contribucions energètiques. d) Tipus d àtoms. La identificació dels atòms és important en la definició i la parametrització d un camp de força, ja que la diferenciació de diversos entorns químics s especifica mitjançant l assignació de diferents tipus d àtoms. Pot considerar-se convenient agrupar diversos àtoms com un únic grup (model united atoms), com es fa per exemple en la descripció de metilens i metils. Un conjunt petit de tipus d àtoms proporciona menys complexitat i redueix el nombre de paràmetres, però pot esdevenir insensible als detalls de les característiques químiques. e) Parametrització i camp d aplicació. La selecció d un camp de força ve condicionada per les dades de referència que s han fet servir en l assignació dels paràmetres per als diversos tipus d àtoms. Dos camps de força similar parametritzats amb dades diferents poden portar a solucions diverses. Òbviament, la selecció de les dades experimentals o teòriques emprades en la parametrització depèn de la previsible aplicació del camp de força. Pot ser fàcil derivar un camp de força acurat per a l estudi d un grup de molècules determinat; no obstant això, aquesta tasca esdevé molt més delicada, i el camp de força ha de ser més complex, quan es vol obtenir resultats acurats per a un conjunt divers de molècules. Mecànica molecular Un cop seleccionat un camp de força, la seva aplicació a una configuració nuclear determinada permet avaluar l energia del sistema. Això permet portar a terme una exploració de l espai conformacional accessible mitjançant algorismes d optimització de geometria, que constitueix la finalitat més senzilla i directa del camp de força.
FIGURA 5. Algorisme bàsic dels mètodes de mecànica molecular
Tal com s indica a la figura 5, donada una configuració nuclear inicial, el camp de força permet obtenir la geometria que minimitza l energia. L eficàcia de l exploració conformacional depèn del procediment emprat en la recerca del mínim d energia, que pot venir determinat pel gradient d energia (mètode steepest descent), o bé pel gradient corregit amb la informació obtinguda en etapes anteriors del cicle iteratiu de minimització (mètode de gradients conjugats), o bé, finalment, calculant la matriu de derivades segones de l energia (mètode de New-
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 85
ton-Raphson). Tanmateix, una limitació és que l algorisme de minimització condueixi cap a un mínim local d energia, sense que s hagi identificat el mínim global del sistema. Aquest problema s agreuja molt a mesura que augmenta el nombre de graus de llibertat del sistema, fet que dificulta la possibilitat de dur a terme una exploració exhaustiva de tot l espai configuracional. Aquest tipus de metodologia és adient per examinar les conformacions de mínima energia i obtenir la seva geometria, i permet dur a terme el refinament d estructures moleculars, com també fer una exploració de la flexibilitat conformacional. Una altra aplicació consisteix a analitzar el fitting entre biomolècules, com el reconeixement entre lligands i receptors, i facilita l exclusió d aquelles interaccions que són estèricament desfavorables o permet estimar les afinitats de diversos substrats per a un receptor comú. Malauradament, aquesta metodologia proporciona únicament una visió estàtica del sistema molecular, que no es correspon amb la situació real, ja que a una temperatura determinada qualsevol sistema pot adoptar un ampli nombre de microestats, el conjunt dels quals defineix les propietats moleculars. A més, cal remarcar el fet que les fluctuacions estructurals degudes a l energia tèrmica poden desenvolupar un paper primordial pel que fa a la funció de les biomolècules; és necessari considerar aquests efectes per comprendre les implicacions funcionals en determinats processos biològics. Això pot aconseguir-se mitjançant les tècniques de dinàmica molecular i Monte Carlo.
avaluar no tan sols l energia per a una configuració nuclear, sinó també la força que actua sobre cada partícula a partir del gradient de l energia potencial. Fent servir les lleis de la mecànica clàssica, hom pot predir aleshores la posició que ocuparà i la velocitat que tindrà cadascuna de les partícules en un temps determinat. Avaluant successiva-
Dinàmica molecular Aquesta metodologia es basa en l aplicació directa de les equacions de moviment de Newton o de Langevin per descriure l evolució temporal d un sistema. La idea essencial és que el camp de força permet
FIGURA 6. Algorisme bàsic dels mètodes de dinàmica molecular
86 F. JAVIER LUQUE, MODESTO OROZCO
ment en el temps la força sobre cada partícula i estimant la posició i la velocitat futures, és possible obtenir un conjunt d estructures que representen l evolució temporal del sistema a una temperatura determinada. El procediment esquemàtic de la dinàmica molecular es mostra a la figura 6. Per iniciar la dinàmica, cal indicar les coordenades i les velocitats inicials. Les coordenades poden obtenir-se a partir, per exemple, de l estructura cristal·logràfica determinada per raigs X, mentre que les velocitats es determinen aleatòriament seguint una distribució de Maxwell a la temperatura de referència. Seguidament, es determina l energia potencial i el seu gradient, la força que actua sobre cada partícula, i per integració de l acceleració poden estimar-se les noves posicions i velocitats. Posteriorment, pot aplicar-se un factor de correcció a les velocitats i a les posicions per mantenir constant el valor de la temperatura i de la pressió del sistema, segons que la simulació de dinàmica es faci en condicions de temperatura i pressió constant, o d energia i volum constant. Dintre de l esquema anterior, un punt essencial per a l aplicació pràctica rau en l elecció dels temps d integració. Cal pensar que les equacions que cal integrar són complexes; això fa necessari l ús de mètodes numèrics, per la qual cosa el temps d integració és molt petit. Tanmateix, aquest temps sempre vindrà determinat per l escala temporal dels moviments més ràpids en la simulació, que corresponen a l stretching d enllaços. Per això, el temps d integració és aproximadament d un femtosegon. En conseqüència, actualment l escala de temps real que pot assolir-se en la simulació és com a màxim aproximadament d uns nanosegons, tenint present que aquesta durada de simulació comporta la realització de milers de càlculs per avaluar l energia potencial en cadascuna de les diferents configuracions.
A més, ja que les coordenades i les velocitats són assignades arbitràriament, la primera part de la simulació sempre s ha de considerar com un període transitori, a fi que el sistema pugui equilibrar-se i assolir les condicions desitjades en la simulació. Finalment, per aquest mateix fet, cal tenir present que la dinàmica mai no és unívoca, ja que, depenent de les condicions inicials, el sistema efectuarà una exploració diferent de l espai configuracional accessible. Malgrat aquestes consideracions pràctiques, la dinàmica molecular és una tècnica enormement valuosa per determinar un conjunt de configuracions representatives del sistema molecular. Això és possible gràcies al fet que el sistema pot travessar barreres energètiques, la qual cosa permet l estudi de la flexibilitat conformacional de macromolècules amb les salvetats de temps mencionades anteriorment. El coneixement de l espai configuracional accessible d un fàrmac permet definir amb precisió els seus patrons de reconeixement farmacofòrics al llarg del temps. Així mateix, permet avaluar el paper de les fluctuacions estructurals en processos d unió entre biomolècules. A més, pot emprar-se per al refinament de les estructures tridimensionals determinades per difracció de raigs X o bé per ressonància magnètica nuclear. Finalment, pot fer-se servir per estimar els valors mitjans al llarg del temps de diverses propietats del sistema. Monte Carlo Aquesta tècnica, a diferència de la dinàmica, no considera el temps com una variable. Bàsicament, el seu fonament rau en la llei de Boltzmann, segons la qual les configuracions energèticament més estables són les que seran ocupades per un nombre més gran de molècules. Així doncs, aquest mètode genera de forma aleatòria una sèrie de
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 87
configuracions per a les partícules que componen el sistema molecular (vegeu figura 7). L energia de cada configuració és avaluada a partir del camp de força. Si l energia és menor que la corresponent a la de la configuració original, aleshores és acceptada. En cas contrari, encara hi ha certa probabilitat que aquesta nova configuració sigui considerada com a representativa del sistema; aquesta probabilitat serà més gran com menor sigui la diferència energètica de la nova configuració envers la configuració original. És important remarcar que, malgrat les diferències en el formalisme dels mètodes de dinàmica molecular i de Monte Carlo,
l exploració de l espai configuracional de sistemes en equilibri proporcionada per ambdues tècniques és idèntica en el cas que el mostreig sigui suficientment llarg. Els sistemes d aplicació i la informació que pot derivar-se dels mètodes de Monte Carlo és molt semblant al que s ha dit per a les tècniques de dinàmica molecular. El fet que no es consideri el temps com a variable fa que la dinàmica molecular sigui més adient quan l interès se centra en l evolució dinàmica d alguna propietat del sistema. D altra banda, els mètodes de Monte Carlo permeten establir un control més directe de les variables configuracionals que defineixen el sistema. Així, aquests mètodes han estat molt vàlids per a l estudi de molècules petites o amb un grau elevat de rigidesa en la seva estructura en fases condensades. No obstant això, en el cas de sistemes grans amb molta flexiblitat, com ara proteïnes, les tècniques de dinàmica molecular són més adients. Acoblament amb mecànica estadística
FIGURA 7. Algorisme bàsic dels mètodes de Monte Carlo
L acoblament de dinàmica molecular i Monte Carlo amb les tècniques de mecànica estadística ha donat lloc al desenvolupament d uns mètodes computacionals molt sofisticats i de gran impacte per a l estudi de sistemes biològics. Aquest acoblament permet processar la informació recollida en el mostreig configuracional, a fi d avaluar les propietats termodinàmiques del sistema. En particular, un punt central d aplicació ha estat la determinació de diferències d energia lliure entre dos estats diferents del sistema. Així, si 0 i 1 designen aquests dos estats, la diferència d energia lliure ve donada per l equació 13, on k és la constant de Boltzmann, T és la temperatura, E és l energia del sistema, i b és l invers del producte kT. Els parèntesis representen el valor mitjà ponderat amb el factor de Boltzmann.
88 F. JAVIER LUQUE, MODESTO OROZCO
DA = - k T ln
< exp - bE 1 > < exp - bE 0 >
13
Des d un punt de vista pràctic, l expressió anterior té limitacions, ja que el valor mitjà de l exponencial presenta una convergència lenta i, a més, l energia lliure es determina a partir de dos valors molt elevats. S han proposat diversos mètodes per superar aquests inconvenients, com ara la pertorbació d energia lliure, el potencial de força mitjana i la integració termodinàmica. Per exemple, en el cas de la pertorbació d energia lliure es defineix un paràmetre d acoblament entre els dos estats, que permet transformar l estat 0 en l estat 1 de forma gradual. Així, en cada etapa d aquesta transformació l hamiltonià del sistema pot definir-se segons el paràmetre d acoblament, tal com s expressa a l equació 14. D aquesta manera, per a l=0 recuperem l hamiltonià de l estat 0, mentre l=1 correspon a la situació de l estat 1.
H l = (1 - l ) H 0 + l H1
14
El fet de dur a terme aquesta transformació modificant gradualment el valor del paràmetre d acoblament permet avaluar la diferència d energia lliure com la suma de les variacions per a cadascuna de les etapes graduals. L expressió corresponent a la pertorbació d energia lliure (equació 15) indica que per a cada etapa intermèdia cal determinar la diferència d energia per als estats successius l i l+Dl fent servir el mostreig configuracional corresponent a l estat l.
DA =
å R T ln < exp -bE
ques permeten determinar amb una precisió sorprenent la variació d energia lliure associada a diversos processos bioquímics. De fet, una revisió de la literatura recent mostra amb tota claredat l enorme impacte d aquestes tècniques per a l estudi quantitatiu de sistemes biològics, tals com les diferències d energia lliure de binding entre dos substrats o l efecte de mutacions sobre l estabilitat de complexos. No obstant això, els resultats són molt sensibles a les condicions de simulació, i cal examinar amb detall el protocol de simulació per tal d evitar l obtenció de resultats erronis. L enorme potencial d aplicació d aquestes tècniques sorgeix quan es consideren en combinació amb cicles termodinàmics, tals com els que s indiquen a la figura 8. El diagrama de la part superior representa el cicle emprat per determinar l energia lliure de solvatació (DGsolv) d una molècula. En aquest cas, el cicle consisteix en dues etapes d anihilació de l espècie química, és a dir, a efectuar la transformació de la molècula a una entitat nul·la en fase gas i en solució. Atès que l energia d interacció entre aquesta entitat imaginària amb les molècules de solvent és zero, l energia lliure de solvatació pot avaluar-se per la diferència de treballs necessaris per anihilar el compost en les dues fases. L exemple mostrat en el diagrama central de la figura 8 permet avaluar la diferència en el procés d unió de dos lligands (L1 i L2), que poden diferir en llur composició i estructura química, i que interaccionen amb el mateix receptor. En aquest cas, la diferèn-
l = 1 - Dl l=0
Cal remarcar que la naturalesa del paràmetre d acoblament i els estats intermedis de la transformació entre estats són irrellevants per al càlcul de DA, ja que es tracta d una funció d estat. A més, aquestes tècni-
l + Dl
g
- E l / RT > l
15
cia entre les energies lliures d interacció vindria donada per la diferència entre els valors DG1 i DG2, que són difícils de determinar computacionalment. No obstant això, mitjançant l ús del cicle termodinàmic,
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 89
introducció de mutacions puntuals en residus de l enzim sobre la seva interacció amb un substrat. De nou, la diferència en la capacitat per unir-se al substrat pot estimar-se a partir dels treballs reversibles necessaris per transformar l enzim natiu en la forma variant, tant per a l enzim en solució com per a l enzim un cop s ha unit al substrat. Sens dubte, aquest tipus de procés té moltes implicacions sobre l enginyeria de proteïnes i el disseny d enzims amb característiques específiques, com ara modular l especificitat per substrats. Aplicacions i limitacions
FIGURA 8. Utilització de les tècniques de pertorbació d energia lliure dintre del marc de cicles termodinàmics per avaluar energies lliures de solvatació, diferències d energia lliure de binding o l efecte de mutacions en enginyeria d enzims
aquesta diferència pot avaluar-se a partir dels valors DG3 i DG4, que representen la variació d energia lliure en el procés reversible de transformar un lligand en l altre, bé en solució o bé units al receptor. L exemple mostrat a la part inferior és semblant a l anterior, però en aquest cas correspondria a l efecte diferencial que té la
Les tècniques clàssiques són molt potents per tal de descriure grans sistemes moleculars. Són, per tant, molt emprades en l estudi de les interaccions entre macromolècules, o entre macromolècules i petits lligands. També són els mètodes que cal emprar per tal d estudiar processos de canvis conformacionals com ara el plegament/ desplegament de proteïnes, o el fitting entre DNA i proteïnes. Aquests mètodes presenten tres limitacions bàsiques, que estan relacionades amb: a) la impossibilitat de les tècniques clàssiques per estudiar reaccions químiques; b) les aproximacions fetes en la funció d energia potencial; i c) l extensió de les simulacions. La primera fa impossible l ús de les tècniques teòriques en l estudi de la reactivitat enzimàtica, o en l estudi de les modificacions químiques de les proteïnes; la segona introdueix errors sistemàtics en els càlculs; mentre que la tercera dóna lloc a errors estadístics. Nombrosos grups estan treballant actualment en l elaboració de camps de força més acurats i en la derivació de paràmetres més refinats. En aquest punt, hi ha cada vegada més interès a fer la parametrització no utilizant dades derivades d experiments en fase gas o de càlculs ab ini-
90 F. JAVIER LUQUE, MODESTO OROZCO
tio per molècules aïllades, sinó fent servir dades en solució o bé dades cristal·logràfiques. Tanmateix, la descripció més acurada dels termes no enllaçants, com ara la interacció per pont d hidrogen o el tractament dels efectes de polarització, és cada vegada més important, com també ho és la inclusió dels efectes electrostàtics de llarga distància. Respecte al problema de l extensió, simulacions de l ordre d 1ns són relativament assequibles amb els actuals mitjans computacionals. No obstant això, és obvi que el marge de processos biològics que pot ser considerat amb aquesta escala de temps és relativament reduït. Així, caldrien simulacions més extenses per caracteritzar aquelles fluctuacions dinàmiques que comporten canvis conformacionals de llarga escala, detalls de cinètica enzimàtica o bé d unió de substrats, i especialment el problema del plegament de proteïnes, per al qual s han proposat diverses estratègies fent servir models més o menys simplificats. Respecte a la limitació intrínseca de les tècniques clàssiques en l estudi de sistemes reactius, la solució és integrar els mètodes quàntics i clàssics en les anomenades tècniques mixtes.
FIGURA 9. Partició del sistema en un subsistema quàntic i un subsistema clàssic
TÈCNIQUES MIXTES Aquest grup de tècniques constitueix un camp de treball molt actiu en el moment actual, que sens dubte tindrà, cada cop més, un major impacte en l estudi de les propietats estructurals i funcionals de les proteïnes. Tal com es va comentar anteriorment, el formalisme bàsic consisteix a distribuir el sistema molecular en dos subsistemes: un d ells es descriu amb tècniques quàntiques, i l altre és tractat clàssicament (vegeu figura 9). La descripció de la part clàssica del sistema pot fer-se utilitzant partícules discretes, caracteritzades per les seves càrregues parcials (q) i els paràmetres de duresa (e*) i radi (s) de van der Waals, o bé un continu polaritzable, caracteritzat per la seva constant dielèctrica (e). Aquesta separació es fa de manera que el subsistema quàntic descrigui la part del model material on té lloc l objecte d interès, mentre que la resta de l entorn és descrita clàssicament. En el cas de l estudi de l activitat catalítica d un enzim, per exemple, el subsistema quàntic estaria format pel substrat i aquells residus que intervenen directament en el procés reactiu, mentre que la resta de la proteïna amb les molècules de solvent constituiria el subsistema clàssic. En el cas dels mètodes mixtos quànticsdiscrets, el subsistema quàntic es descriu actualment fent servir hamiltonians semiempírics o bé mètodes de densitat funcional, encara que s han publicat alguns resultats obtinguts per Hartree-Fock. L energia total del sistema pot expressar-se com la suma de les energies associades al subsistema quàntic, clàssic, i al terme d interacció entre ambdós (equació 16). El terme d interacció s avalua normalment com l addició de dues contribucions, que corresponen a l energia electrostàtica entre nuclis i electrons del subsistema quàntic amb les càrregues parcials emprades per a la distribució
METODOLOGIES COMPUTACIONALS PER A L ESTUDI DE MACROMOLÈCULES 91
de càrrega de les partícules clàssiques, i l energia d interacció de Van der Waals entre els àtoms i les partícules clàssiques (equació 17). En l equació 17, N és el nombre d orbitals moleculars doblement ocupats, M és el nombre de nuclis, i S és el nombre de partícules clàssiques.
$ =H $ $ $ H QM + H MM + H QM - MM $ H QM- MM =
S
2N
16
quàntic i aquesta ve determinada per la magnitud de R, és necessari dur a terme un procés iteratiu. La forma explícita que adopta l operador R depèn del model matemàtic escollit. En alguns mètodes es defineix fent servir una expansió multipolar, mentre que altres formalismes descriuen el camp de reacció a partir d una distribució de càrrega sobre la superfície de separació dels sistemes quàntics i clàssics.
S M e qs Zm q s + + E vw s = 1 i = 1 R si s = 1 m = 1 R sm
åå
åå
L energia, doncs, pot obtenir-se a partir de la corresponent equació de Schrödinger, fent servir l hamiltonià efectiu descrit a l equació 16. Cal tenir present en aquest punt que la representació real del sistema ve donada pel conjunt de configuracions assequibles a una temperatura determinada, i que aquest mostreig pot obtenir-se fent servir els mètodes de dinàmica molecular o de Monte Carlo. Per a cada configuració de les partícules serà necessari, doncs, dur a terme el càlcul de la funció d ona del sistema i de la seva corresponent energia. Això comporta un enorme cost computacional, fet que justifica la utilització de mètodes semiempírics o de funcional densitat en la descripció de la part quàntica. Pel que fa als mètodes mixtos quànticscontinus, la representació discreta de l entorn se substitueix per un continu dielèctric, que es polaritza davant el camp elèctric generat per la distribució de càrrega del subsistema quàntic. El camp de reacció generat per l entorn polaritza al seu torn la densitat de càrrega del subsistema quàntic, i aquest procés continua fins arribar a l autocoherència. L energia total del sistema, aleshores, pot determinar-se a partir d un hamiltonià efectiu (equació 18), on R simbolitza el camp de reacció. Cal notar que, com que R depèn de la funció d ona del subsistema
17
bH$ + R$ g y = E y 0
18
L eliminació dels graus de llibertat de les molècules que formen el sistema clàssic permet assolir nivells de teoria més elevats en la descripció del subsistema quàntic. No obstant això, cal tenir present que l efecte de les interaccions específiques amb les molècules clàssiques es perden completament. Si bé aquesta aproximació no sembla dramàtica pel que fa a l estudi de molècules en solució, on aquests mètodes prediuen energies lliures de solvatació molt acurades, no són adequats per a l estudi de processos en medis amb una anisotropia molt elevada, com és el cas dels processos químics que tenen lloc en l interior de les proteïnes. ALTRES TÈCNIQUES PER A L ESTUDI DE BIOMACROMOLÈCULES És obvi que el ventall de tècniques disponibles per a l estudi de macromolècules biològiques comprèn un conjunt de mètodes més variat que els que s han descrit fins ara. No és possible fer una descripció de totes les tècniques, però sí que considerem necessari esmentar-ne almenys algunes, a fi de proporcionar una visió més completa.
92 F. JAVIER LUQUE, MODESTO OROZCO
Dintre d aquest context, voldríem fer referència als programes desenvolupats amb el propòsit específic d abordar l estudi del docking, és a dir, la predicció de les estructures dels complexos intermoleculars formades per la unió de substrats/lligands a proteïnes. Aquests programes generen un nombre molt elevat de possibles estructures d interacció, i efectuen una valoració de cada estructura a fi de determinar quines són veritablement significatives per comprendre el procés d unió. El problema més important en aquests estudis és, sens dubte, l elevat nombre de graus de llibertat, que ve determinat per la flexibilitat conformacional de les espècies interaccionants. De fet, només es consideren els graus de llibertat del lligand, mentre que l estructura de l enzim o el receptor se suposa que és completament rígida. Un altre conjunt de mètodes molt emprats són aquells basats en la resolució de l equació de Poisson-Boltzmann per diferències finites, a fi d examinar les propietats electrostàtiques de les macromolècules en solució. En aquests mètodes, es fa una descripció des de la configuració atòmica de la macromolècula, representada com un conjunt de partícules clàssiques caracteritzades per càrregues parcials i paramètres de Van der Waals. La macromolècula està separada del medi aquós per una superfície definida segons els radis atòmics, i, per tant, està adaptada a la seva forma tridimensional. Normalment, es defineix una constant dielèctrica de 2 a l interior de la macromolècula, a fi de considerar els efectes de polarització electrònica, mentre que en el medi exterior s assigna una constant dielèctrica de 80, que fa possible la consideració dels efec-
tes de força iònica, descrits d acord amb la teoria de Debye-Hückel. Aquest procediment permet estimar l energia lliure electrostàtica de la molècula en solució. Les aplicacions són diverses i comprenen aspectes com ara: determinar propietats àcid/base per als residus en proteïnes, analitzar el procés d unió de biomolècules, avaluar l energia lliure de solvatació, o bé examinar l efecte de mutacions sobre l estabilitat de macromolècules. Finalment, cal fer menció d un conjunt de tècniques anomenades «estadístiques» que són emprades per tal de predir el comportament i l estructura de proteïnes. Aquestes tècniques funcionen en tres etapes: a) anàlisi de l estructura i les propietats d un gran nombre de proteïnes conegudes; b) formulació de regles empíriques entre la seqüència i les característiques de les proteïnes conegudes; i c) aplicació de les regles per tal de predir l estructura o les propietats de proteïnes de seqüència coneguda. Mètodes com els de Chou-Fasman, o els de predicció de perfils hidròfils, són exemples d aquests mètodes.
BIBLIOGRAFIA SZABO, A.; OSTLUND, N. S. (1982). Modern quantum chemistry. McMillan, Nova York. LEACH, A. R. (1996). Molecular modelling. Principles and applications. Longman, Essex. HEHRE, W. J.; RADOM, L.; SCHLEYER, P. V. R.; POPLE, J. A. (1986). Ab initio molecular orbital theory. John Wiley and Sons. Nova York. ALLEN, M. P.; TILDESLEY, D. J. (1989). Computer simulations of liquids. Claredon Press. Oxford. MCCAMMON, J. A.; HARVEY, S. C. (1987). Dynamics of proteins and nucleic acids. Cambridge University Press. Cambridge.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 93-141
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR I PER AL DESXIFRAMENT D ESTRUCTURES DE PROTEÏNES JAUME PALAU, GERARD PUJADAS, JOSÉ ANTONIO NEGRETE, YOLANDA VIÑUALES I SANTIAGO GARCIA-VALLVÉ Unitat de Biotecnologia Computacional, Departament de Bioquímica i Biotecnologia, Universitat Rovira i Virgili. Plaça de la Imperial Tàrraco, 1. 43005, Tarragona.
SUMMARY In this review, we describe some of the numerous advantages that computational biology can give to studies about the evolution of molecular structures and the deciphering of the structural code. The results obtained are useful for modelling and designing proteins. Regarding molecular evolution, the technology used is mainly related to the handling of protein and DNA sequences [multialignment techniques, phylogenetic trees and bootstrap, local sequence similarity (DotPlot), etc.]. The use of these technologies sheds light on such concepts as parsimonious divergence at different rates, the evolution of clusters of paralog genes and, finally, the preservation of domains in relation to general functional aspects in proteins. We are still for from understanding the code that relates a protein sequence to its structure. In this review we discuss the information that is provided by penta , octa and nonapeptides and explain the relation between new specialized rotamer libraries and the tridimensional structure. Finally, we give an example of the application of these libraries to clarify fundamental aspects of the enzymatic mechanism in a glycolytic enzyme, the b-amylase. RESUM En aquest article es revisen les immenses possibilitats que ofereix l aplicació de la biotecnologia computacional als estudis d evolució molecular estructural i al desxiframent del codi estructural amb vista a aplicar-lo al disseny i al modelatge de proteïnes. La tecnologia
94 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
que s empra, d una banda, està relacionada preferentment amb seqüències de DNA i també de proteïnes (tècniques de multialineament, traçat d arbres evolutius i anàlisi de robustesa [bootstrap], tècniques de focalització comparativa de semblances [DotPlot], etc.). Aquesta tecnologia permet aclarir conceptes sobre divergència parsimoniosa a diferents velocitats, sobre l evolució d agrupaments de gens paràlegs i sobre la preservació de dominis estructurals en relació amb aspectes funcionals de les proteïnes en general. D altra banda, la comprensió del codi que relaciona la seqüència i l estructura d una proteïna està molt lluny encara de ser entès. En aquest text es revisa la informació multiresidual continguda en pentapèptids, octapèptids i nonapèptids, es fa una revisió de l estructura tridimensional en relació amb biblioteques de rotàmers especialitzades i es proposa un exemple d aplicació que permet aclarir aspectes fonamentals de l acció enzimàtica de l enzim glicolític b-ami-lasa.
INTRODUCCIÓ Al llarg de la dècada de 1990 s ha fet evident que les dades sobre seqüències de proteïnes augmenten de manera quasi exponencial. La causa fonamental es troba en les diverses iniciatives existents en grups de científics d arreu del món encaminades a elucidar la informació continguda en genomes complets. L anàlisi de les dades obtingudes sobre genomes permet aprofundir en la comprensió de problemes biològics la solució dels quals fins fa poc semblava gairebé impossible. Així doncs, s han desenvolupat algoritmes, procediments estadístics i tècniques de computació que han permès obtenir informació útil sobre seqüències dipositades en les bases de dades i sobre segments canònics de seqüència (sequence patterns) que aparentment intervenen en funcions biològiques. En conseqüència, amb aquest progrés, la biologia molecular teòrica s ha enriquit amb un flux de coneixements derivats d una tecnologia emergent coneguda amb el nom de biotecnologia computacional. Una gran part d aquesta informació consisteix en seqüències de DNA, en seqüències de proteïnes derivades a partir de pautes de lectura obertes (open reading frames) del DNA seqüenciat, i en estructures macromoleculars. Els conjunts de seqüències del DNA obtingu-
des a gran escala augmenten de forma contínua i exponencial. El consorci establert per tres institucions (NCBI dels Estats Units d Amèrica, DDBJ del Japó i EBI d Europa) té enregistrades als bancs, segons l extret 52 de l EBI d octubre de 1997, 1,181 megabases (Mb) i 1,8 milions d entrades, que representen el doble de la informació disponible ara fa un any (http://www.ebi.ac.uk/ebi_docs/embl_db /embl_db.html). Aproximadament, i segons l extret EBI de setembre de 1996, el 40% de seqüències eren d Homo sapiens, el 7,5% de Caenorhabditis elegans, el 6,5% de Mus musculus, el 5,3% de Saccharomyces cerevisiae i el 2,4% d Arabidopsis thaliana. El Martinsried Information Centre for Protein Sequences (MIPS) va informar recentment (Frishman i Mewes, 1997) sobre cinc genomes complets (que comporten pautes de lectura obertes completes per als microorganismes Saccharomyces cerevisiae, Haemophilus influenzae, Methanococcus jannaschii, Mycoplasma pneumoniae i Mycoplasma genitalium, les quals codifiquen, respectivament, 6.305, 1.735, 1.680, 677 i 468 regions codificadores de proteïnes). Hom espera que es produeixin nous desenvolupaments logístics per processar i organitzar millor aquesta quantitat creixent de dades.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 95
L adquisició i la interpretació d aquestes dades permet, i permetrà encara molt més, descobrir aspectes fonamentals de l organització genòmica, dels mecanismes de processament del DNS i del RNA, de les estructures tridimensionals (3-D) i funcions biològiques de les proteïnes i dels àcids nucleics, i dels processos evolutius. Per exemple, un segment canònic de seqüència no usual en un àcid nucleic o en una proteïna, o bé un segment de seqüència prou llarg comú a dues o més seqüències de proteïnes, s hauria de poder correlacionar amb una estructura biològica o amb una funció comunes. A més, cal assenyalar que els models estadístics en combinació amb dades biològiques s utilitzen per aclarir aspectes molt importants sobre mecanismes moleculars i també sobre evolució molecular. Si bé el nombre de seqüències de proteïnes sembla gairebé inabastable, s està veient que els conjunts de famílies de proteïnes i els dominis estructurals i funcionals són clarament finits, ja que s acoblen els uns als altres de diverses maneres per tal de constituir una maquinària proteica cel·lular limitada. Aquesta revisió tracta d aspectes de l evolució molecular pel que fa a la determinació objectiva d empremtes de seqüència (sequence fingerprints) i a la preservació difícil d entendre de les estructures secundàries al llarg de l evolució. També s estudiaran conceptes com ortologia i paralogia dels processos evolutius i l existència de plegaments canònics en les proteïnes en evolució. Des d un punt de vista estructural, s explicaran els conceptes de codi binari en les proteïnes pel que fa a les estructures secundàries repetitives i la seva possible aplicació per comprendre el posicionament relatiu dels residus d aminoàcid. Es donarà una visió completa i aprofundida del significat i el valor de les biblioteques de rotàmers diferenciades o no per estructura secundària. Finalment, es mostrarà una aplicació dels treballs realitzats al Departament de
Bioquímica i Biotecnologia de la Universitat Rovira i Virgili sobre canvis estructurals en els centres actius. L objectiu és entendre el mecanisme d acció enzimàtica de l enzim b-amilasa, mitjançant suports logístics que incorporen elements del codi estructural. ESTUDIS SOBRE EVOLUCIÓ MOLECULAR ESTRUCTURAL L evolució divergent parsimoniosa de les proteïnes preserva elements d estructura primària compilables com «empremtes de seqüència» L evolució de proteïnes amb plegament de barril (b/a)8 com a exemple d evolució molecular a) Característiques estructurals dels barrils (b/a)8 La primera proteïna que es va descobrir amb una estructura de barril (b/a)8 va ser la triosafosfatisomerasa (D-gliceraldehid 3-fosfatcetolisomerasa: EC 5.3.1.1) (Banner et al., 1975). L anàlisi del mapa de densitat electrònica obtingut a una resolució de 2,5 Å va demostrar que per a cada unitat asimètrica hi ha una molècula dimèrica. Aquest dímer és constituït per dues cadenes polipeptídiques, químicament idèntiques i amb 247 residus cadascuna. Els autors van descriure la molècula com aproximadament esfèrica, sorprenentment regular i amb un diàmetre al voltant dels 35 Å. Cadascuna de les subunitats de la cadena polipeptídica té un plegament intern en forma de barril on les dogues estan representades per vuit tires d una làmina b paral·lela. Aquestes tires estan inclinades respecte a l eix del barril i tenen la part externa recoberta per les hèlices a. Les tires b adjacents en l estructura es troben també seguides en la seqüència, on a més hi ha segments helicoïdals intercalats que constituei-
96 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
xen la part exterior de cada subunitat. En una primera aproximació, doncs, aquest plegament va ser descrit per aquests autors com (b/a)8, tot i que els segments de les estructures regulars no són idèntics i els externs inclouen, en alguns casos, més d una hèlice. El fet que aquest enzim sigui conegut també per les sigles TIM (Triose phosphate isomerase) ha provocat que aquest plegament també sigui anomenat barril TIM. b) Característiques generals del plegament El descobriment posterior d altres enzims amb el mateix tipus de plegament va permetre definir els barrils TIM «canònics». El plegament es caracteritza per la presència de vuit tires b paral·leles a l interior del domini unides mitjançant una sèrie de ponts d hidrogen que interconnecten les tires veïnes. Per exemple, la tira b1 està unida mitjançant ponts d hidrogen a les b2 i b8; la b2 a les b1 i b3, i així successivament. La làmina b resultant té una estructura de caràcter hiperboloide producte de la proximitat en l espai de les tires b1 i b8. El fragment de seqüència que separa dues tires b consecutives conté per regla general una hèlice a. Aquestes hèlices són majoritàriament amfipàtiques i es disposen espacialment al voltant de la làmina b8 central recobrint-la. Les cares hidrofòbica i hidrofílica de les hèlices interaccionen amb la cara externa de la làmina b i amb el medi aquós, respectivament. Moltes proteïnes amb aquest plegament s aparten de l estructura canònica (b/a)8. Aquestes desviacions de la idealitat són produïdes per la presència d alguna tira b antiparal·lela respecte a la resta (Lebioda et al., 1989), per la falta d alguna de les tires b que constitueixen el barril central (Rouvinen et al., 1990), per la irregularitat en el nombre d hèlices a intercalades entre tires b consecutives o bé per la presència d altres
dominis intercalats. En l actualitat s han dipositat al Brookhaven Protein Data Bank (BPDB) (Bernstein et al., 1977) les estructures corresponents a 332 activitats enzimàtiques diferents, de les quals s han trobat 36 (un 10,8% del total) en estructures amb plegament de barril TIM. Aquestes dades són coherents amb les aportades per Farber (1993) i Reardon i Farber (1995), que consideren que, aproximadament, el 10% de tots els enzims cristal·litzats tenen un domini amb estructura de barril (b/a)8. D aquestes dades es pot concloure que la topologia de barril TIM és, de bon tros, la més comuna en els enzims i en les proteïnes globulars (Farber, 1993). c) Predominància de barrils TIM en enzims hidrolítics D acord amb la classificació de la NCIUBMB (NC-IUBMB, 1992; http://www. expasy.ch/sprot/enzyme.html), segons l especificitat de substrat i del mecanisme molecular, es troben barrils TIM distribuïts en gairebé totes les classes d enzims (8 oxidoreductases, 2 transferases, 14 hidrolases, 6 liases i 6 isomerases). És important remarcar que, de les catorze estructures amb activitat hidrolasa, dotze són glicosidases amb activitat sobre substrats O-glicosídics (i per tant són O-glicosilhidrolases o més comunament glicosilhidrolases). Aquests enzims es caracteritzen perquè hidrolitzen l enllaç glicosídic, bé entre dos o més carbohidrats, bé entre un carbohidrat i una altra molècula. El mecanisme d hidròlisi es basa en una catàlisi àcida que requereix essencialment dos residus, un que actua com a donador de protons i un altre que fa de nucleòfil o base (Davies i Henrissat, 1995). La configuració del carboni anomèric del producte resultant de la hidròlisi pot ser, o no, igual que la configuració del substrat emprat.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 97
Les dotze activitats enzimàtiques EC 3.2.1.x corresponen a: a-amilasa (3.2.1.1); bamilasa (3.2.1.2); cel·lulasa (3.2.1.4); endo1,4-b-xilanasa (3.2.1.8); quitinasa (3.2.1.14); lisozima (3.2.1.17); b-glicosidasa (3.2.1.21); glicà endo-1,3-b-D-glicosidasa (3.2.1.39); glicà-1,4-a-maltotetrahidrolasa (3.2.1.60); liqueninasa (3.2.1.73); cel·lulosa-1,4-b-cel·lobiosidasa (3.2.1.91); manosilglicoproteïna endo-b-N-acetilglucosamidasa (3.2.1.96). A l inici de la dècada de 1990, es va proposar una classificació de les glicosilhidrolases (Henrissat, 1991; Henrissat i Bairoch, 1993; Henrissat i Bairoch, 1996). El fonament d aquesta classificació rau en el fet que, en alguns casos, es pot establir una certa relació entre les similituds en la seqüència i el plegament corresponent. Segons la classificació d Henrissat, les seqüències amb homologia de seqüència i amb homologia estructural haurien de quedar agrupades dins d una mateixa família. Fent ús d aquest criteri, al voltant d unes mil seqüències de glicosilhidrolases quedarien agrupades en seixantatres famílies (http://www.expasy. ch/cgibin/lists?glycosid.txt). d) Evolució globalitzada «versus» evolució individual dels barrils TIM: divergència o convergència evolutives La possible relació evolutiva entre els diferents dominis estructurals tipus TIM ha estat motiu d estudi des de la primera meitat de la dècada de 1980. Muirhead (1983) ja va indicar que la presència d aquest plegament en diversos enzims, aparentment no relacionats pel que fa a l estructura primària, podia ser fruit d un procés evolutiu bé convergent (seqüències no relacionades que convergeixen en un plegament tridimensional comú) o bé divergent (evolució de les seqüències a partir d un avantpassat comú). Posteriorment, a partir de l observació de la posició dels introns en el gen que codifica la
piruvatquinasa, Lonberg i Gilbert (1985) van proposar que els barrils TIM podrien haver-se format mitjançant combinació d exons. Segons les observacions que van realitzar en aquest gen, els seus introns no es disposen a l atzar sinó que divideixen la seqüència codificant en peces que contenen elements discrets de l estructura secundària. Més concretament, cadascun dels sis exons contribueix a l estructura del barril amb una o dues repeticions de la unitat hèlice a tira b. Sobre aquesta base, Lonberg i Gilbert (1985) van suggerir que els introns no estan superposats interrompent una seqüència codificant que existia amb anterioritat, sinó que són producte de l evolució del primer gen de la piruvatquinasa. Lesk et al. (1989) van analitzar l empaquetament dels residus en el nucli del barril dels enzims triosafosfatisomerasa, rubisco i glicolatoxidasa. Els resultats van demostrar que la manera com s organitzen els residus interns de la làmina b en la glicolatoxidasa és diferent de la manera en què es troba en els altres dos enzims. Aquests resultats feien suggerir als autors (Lesk et al., 1989) que no totes les proteïnes amb aquest tipus de plegament han d estar necessàriament relacionades evolutivament, sinó que constitueixen un bon exemple de solució comuna als problemes relacionats amb la creació d un barril tancat. Lesk et al. (1989) havien interpretat que les diferències en l empaquetament dels residus interns del domini (b/a)8 era l argument principal a favor d una evolució convergent cap a aquest tipus de bastida estable. Raine et al. (1994), però, van demostrar, mitjançant la utilització d alineacions estructurals dels barrils de les flavooxidases/deshidrogenases, que determinades alteracions genètiques molt simples podrien ser responsables d aquests dos tipus d empaquetaments diferenciats (triosafosfatisomerasa i rubisco, d una banda, i glicolatoxi-
98 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
dasa, de l altra). En conseqüència, van concloure que els dos tipus de nuclis que es troben en els dominis amb estructura de barril TIM poden provenir perfectament d un avantpassat comú. Segons els mateixos autors (Raine et al., 1994), seria innecessària una explicació basada en una evolució convergent a l hora de descriure aquest fenomen. Aquesta opinió ha estat recentment contestada per Janecek i Bateman (1996), els quals consideren que aquest factor, per si sol, no aclareix la qüestió de l evolució dels barrils (b/a)8. e) L evolució de la superfamília de les glicosilhidrolases Les glicosilhidrolases amb estructura de barril TIM, i especialment aquelles que intervenen en la degradació del midó, també han estat estudiades extensament des del punt de vista evolutiu. Atès que les grans diferències en l estructura primària d aquests enzims fan inviable un estudi evolutiu que empri la totalitat de la seqüència, molts treballs s han centrat en la identificació dels residus que intervenen en la catàlisi. En la classificació de glicosilhidrolases d Henrissat (1991), els dotze enzims amb estructura barril TIM queden classificats dins de les famílies següents: família 1, b-glicosidasa; família 6, cel·lulases de la família B (cel·lulasa pròpiament); família 10, cel·lulases de la família F (endo-1,4-b-xilanasa i cel·lulosa 1,4-b-cel·lobiosidasa); família 13, a-amilasa i glucà-1,4-a-maltotetrahidrolasa; família 14, b-amilasa; família 17, glucà endo-1,3-b-D-glicosidasa i liqueninasa; família 18, quitinases de la classe II (quitinasa pròpiament i lisozima); família 18, manosilglicoproteïna endo-b-N-acetilglucosamidasa. Henrissat et al. (1995) van analitzar la presència de motius comuns en les regions que envolten els residus catalítics coneguts
d algunes O-glicosilhidrolases. El mateix estudi va demostrar que aquests motius també es troben en altres 150 seqüències de glicosilhidrolases. Aquest grup de seqüències, molt heterogeni, està distribuït en vuit famílies diferents (Henrissat, 1991; Henrissat i Bairoch, 1993) i actuen sobre una gran varietat de substrats. Dues famílies mantenen una estructura en forma de barril TIM i s ha suggerit que les altres sis famílies també poden compartir aquest plegament en el seu domini catalític. Així doncs, les glicosilhidrolases il·lustren la manera en què els esdeveniments evolutius han menat a obtenir una diversificació d especificitat de substrat àmplia, amb una disposició dels residus catalítics idèntica a partir possiblement de la mateixa ascendència (ancestor) amb característiques estructurals tipus TIM. En els darrers anys, el professor eslovac Stefan Janecek ha encaminat els seus esforços a buscar característiques comunes de proteïnes amb plegament de barril TIM, i de manera especial de glicosilhidrolases. Entre les seves aportacions més destacades, cal remarcar la detecció de glicines i prolines situades en els llaços que hi ha al voltant de les tires b2 i b4 (Janecek, 1995; Janecek, 1996) en disset estructures diferents. En el cas de la a-amilasa, aquests residus se situen al voltant de la tira b2 mentre que en el cas de la glicolatoxidasa són al voltant de la b4. La subunitat a de l enzim triptofansintasa té les seves tires b2 i b4 similars a la b2 de la aamilasa i a la b4 de la glicolatoxidasa. Aquest tipus d homologies han estat batejades per Janecek com «homologies amagades» (Janecek, 1996) i la seva presència suggereix una llarga història evolutiva de tots els barrils (b/a)8. El mateix autor també ha descrit la presència d un residu d àcid glutàmic prop de l extrem C-terminal de la tira b5 (Janecek i Balaz, 1995). Aquest residu va ser trobat en dotze barrils TIM diferents que corresponen a tres famílies estructurals
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 99
diferents i té un paper molt important en la funcionalitat d aquests enzims. L evolució de l enzim b-amilasa com a exemple d evolució de proteïnes amb plegament en forma de barril (b/a)8 a) Plantejament d objectius Els anys 1993-1994 es van resoldre (a 1,9-2,2 Å de resolució) les estructures de l enzim b-amilasa de Glycine max (soja) lliure i també complexat amb substrat o amb inhibidor. La molècula té un cor d estructura supersecundària del tipus (b/a)8 més una petita regió globular. Entre les dues regions hi ha una escletxa que s obre en forma de butxaca i conté el centre catalític. Coneguda l estructura 3-D en un cas, es va considerar important dur a terme un estudi computacional que permetés d aprofundir en les relacions evolutives entre b-amilases de plantes i de microorganismes (en aquell moment es disposava de dinou seqüències, procedents de fonts diverses i també isoformes d alguna espècie en particular). Es va desenvolupar una estratègia de multialineament que considera les seqüències del DNA i de les proteïnes en paral·lel. Aquesta aproximació es va combinar amb un estudi topològic dels residus situats en el mateix pla al llarg del barril (b/a)8, sempre suposant que els cors estructurals de totes les variants proteiques són plegaments (b/a)8 putatius. El treball a què fa esment aquesta revisió ha estat publicat per Pujadas et al. (1996). b) Vuit motius fortament conservats en el conjunt de seqüències conegudes de bamilases L anàlisi filogenètica de proteïnes i de DNA va permetre distingir una sèrie de motius conservats comuns als dos subgrups de
b-amilases, el de les plantes i el dels microorganismes. Com que els vint residus es poden agrupar segons característiques químiques i/o estructurals, es poden utilitzar uns alfabets reduïts d aminoàcids (Karlin et al., 1991). Sobre aquesta base es va establir el concepte de «segments estructuralment similars» que descriuen un conjunt de motius conservats per a grups de proteïnes. Un motiu es defineix com una seqüència de consens gairebé invariable que és representativa de tot el grup de segments alineats en un lloc determinat del multialineament de seqüències proteiques. Aquest motiu, escrit en sintaxi PROSITE (Bairoch et al., 1997), està format per sis o més residus consecutius que compleixen unes regles que es detallen en un treball nostre (Pujadas et al., 1996). El conjunt de motius per a una proteïna donada (en el nostre cas, la b-amilasa) forma una empremta de seqüència (fingerprint). Només es van trobar vuit subseqüències amb una similitud múltiple local elevada, les quals, aproximadament, constitueixen el 18% de tot el segment multialineat. La taula I mostra els vuit motius per a tot el conjunt de proteïnes i per als dos grups evolutius separats (plantes i microorganismes). Els resultats de la taula revelen la presència de dos subgrups filogenètics diferenciats de b-amilases, cadascun dels quals restringeix la pròpia empremta de motius i la fa més estricta. No obstant això, l empremta de motius global és prou definitòria de tot el conjunt de b-amilases. Sobre la base d aquests resultats, Pujadas et al. (1996) han suggerit que s estableixi una definició de signatures PROSITE (Bairoch et al., 1997) i d empremtes PRINT (Attwood et al., 1997) de caràcter taxonòmic. Aquesta proposta és interessant perquè, en un futur, a mesura que s afegeixin noves dades als bancs de proteïnes, una base de dades organitzada en forma d empremtes taxonòmiques podrà ser de gran in-
[ILMV]-[NT]-F-T-[AC]-[AL]-E-M
[AN]-[CG]-E-N-A-L
G-[FLV]-T-[LY]-L-R-[ILVY]-[NQS]-[DN]
ß6/L6
ß7/L7
ß8/L8
L3/H5
En zones L/H
L3
En regions L
L'1/ß2/H3
[IV]-P-[IL]-P-[QS]-W-[ILV]
C-G-G-N-V-G-D
[DY]-[AG]-[IV]-[MT]-[ITV]-D-[FIV]-W-W-G
[IL]-[AG]-[AI]-K-[IV]-[AS]-G-[ILV]-H-W
En zones L/ß/H
[DK]-I-[EY]-[ILV]-[GS]-[CGL]-G-[AP]-[AS]-G-E-[LM]-R-Y-P-S-Y
ß5/L5
Mostra total
ß4/L4
En zones ß/L
Localització
0
0
0
1
20
0
0
0
[IV]-P-[IL]-P-S-W-[LV]
C-G-G-N-V-G-D
Y-[AG]-I-T-[TV]-D-[FIV]-W-W-G
G-F-T-L-L-R-[ILY]-[NQS]-[DN]
N-G-E-N-A-L
[LMV]-T-F-T-[AC]-L-E-M
I-G-A-K-I-[AS]-G-[ILV]-H-W
K-I-Y-[IL]-S-G-G-P-[AS]-G-E-L-R-Y-P-S-Y
Microorganismes
0
0
0
0
12
0
0
0
I-P-I-P-Q-W-[IV]
C-G-G-N-V-G-D
D-G-[IV]-M-[IV]-D-V-W-W-G
G-[FLV]-T-Y-L-R-[LV]-S-[DN]
A-[CG]-E-N-A-L
[ILMV]-N-F-T-C-[AL]-E-M
[IL]-A-[AI]-K-[IV]-S-G-I-H-W
D-I-E-V-G-[CL]-G-[AP]-A-G-E-[LM]-R-Y-P-S-Y
Plantes
0
0
0
0
8
0
0
0
TAULA I. Seqüències consens corresponents als motius de les b-amilases escrites en sintaxi de PROSITE (es mostra, així mateix, la seqüència consens específica per als diferents grups evolutius). Els valors a la dreta de les signatures, generalment 0, indiquen el nombre de seqüències que no són b-amilases però que compleixen també el motiu. Els residus que estan en negreta s han descrit com a importants per al manteniment de l estructura, el centre actiu o la unió del substrat amb l inhibidor.
100 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 101
terès per a la biologia molecular estructural. La figura 1 (annex 3) mostra la disposició estructural dels vuit motius en relació amb les condicions de cristal·lització de la b-amilasa de soja (l enzim sol, complexat amb substrat, o complexat amb inhibidor). S hi pot veure l efecte d embolcallament d aquests fragments sobre el substrat o sobre l inhibidor, segons el cas, i com el motiu superior tanca la seva estructura sobre el substrat i no pas sobre l inhibidor, ni tampoc en absència de lligand. És l efecte de tapadora articulada (hinged lid), observat amb anterioritat pels cristal·lògrafs que van resoldre la b-amilasa de la soja (Mikami et al., 1993; Mikami et al., 1994). c) Zones diverses de l enzim b-amilasa suporten pautes evolutives semblants per bé que mostren velocitats de mutació diferents En un pas següent es van intentar reconstruir arbres evolutius de les b-amilases, amb seqüències tant de DNA com de proteïnes, que tinguessin en compte no solament la selecció natural dels caràcters fenotípics moleculars, sinó també les tendències de l atzar que poden originar mutants neutres de manera selectiva (Yang, 1995). Per complir aquest objectiu, es va analitzar la topologia dels arbres tenint en compte que les velocitats de substitució de nucleòtids (VSN) en les b-amilases varien al llarg de la seqüència. Així doncs, es van classificar els llocs de les multialineacions en tres classes: a) els vuit motius que formen l empremta (VSN baixa); b) cadascuna de les vuit tires b que formen el barril (VSN intermèdia); i c) la resta de segments de seqüència (VSN alta). Per tal d evitar errors en considerar els llocs locals, es van ajuntar els segments amb el resultat de 74 residus units per a les empremtes, 54 per a les tires b, i 291-318 per a la resta de la molècula. A més, vam considerar el
multialineament sencer per construir un arbre evolutiu de tota la proteïna. Els rangs dels índexs de similitud dels quatre grups d alineament (vegeu taula II) són diferents i estan en consonància amb el que cal esperar de segments amb VSN diferent. No obstant això, els quatre arbres filogenètics són coincidents (vegeu figura 2). Aquests resultats demostren que el mecanisme evolutiu per a les b-amilases és una combinació de divergència parsimoniosa a tres velocitats distingibles que es relacionen amb les empremtes funcionals, la bastida del barril (b/a)8 i els llaços que contenen hèlices a. Addicionalment als resultats descrits en el paràgraf anterior, cal considerar també una altra font de variabilitat en l evolució de les seqüències proteiques (no pas en les del DNA): els corriments de pauta de lectura que es recuperen al llarg de la seqüència de la proteïna, sense que perdi la seva funció. Es va seguir el procediment de Claverie (1993) per detectar possibles corriments de pauta de lectura. A tall d exemple, a la figura 3 se n observa un en un grup d isoformes de la b-amilasa d Ipomoea batatas (moniato) (vegeu l anàlisi completa de corriments de pauta de lectura a Pujadas et al. [1996]). No obstant això, també cal considerar que les discrepàncies que provoquen corriments poden ser causades per artefactes de seqüenciació o per errors no detectats de les seqüències enviades al consorci de bases de dades, especialment en el cas d isoenzims. Els intents de resoldre per evidència indirecta les discrepàncies observades en les b-amilases d Ipomoea batatas han resultat infructuosos (Cheong et al., 1995). Podem concloure, doncs, que les b-amilases de microorganismes i de plantes mostren al llarg de l evolució una divergència parsimoniosa a velocitats diferents, que enclou algunes insercions/deleccions, tot seguint la teoria de l evolució neutra.
102 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
TAULA II. Rangs de l índex de similitud (IS) entre les b-amilases obtinguts a partir dels multialineaments de la seqüència total (A), la unió dels motius conservats (B), la unió de les tires b (C) i la unió dels llaços que contenen hèlices a (D)
Tipus de seqüència
Entre microorganismes
Entre plantes
Entre plantes i microorganisme
A B C D
55 98 82 99 74 100 47 98
64 99 84 100 70 100 59 99
28 36 61 70 39 50 20 28
A)
Oryza sativa (RICAMYBA) Oryza sativa (RICAMYBB) Zea mays (ZMBAMYL) Secale cereale (SCBAMYLM) Hordeum vulgare (BLYAMYBA) Hordeum vulgare (BLYBA) Glycine max (GMAMYB) Glycine max (SOYBETAA) Ipomoea batatas (IPBSPBA) Ipomoea batatas (S74932) Ipomoea batatas (IPBAMYB) Ipomoea batatas (AMYB_IPOBA) Arabidopsis thaliana (ATHAMYB) Bacillus polymyxa (BPAMYB) Bacillus polymyxa (BACAMYBA) Bacillus circulans (BCAMYB) Bacillus cereus (S54911) Clostridium therm. (CLOAMYTB)
37.4 35
30
25
20
15
10
5
16
Ipomoea batatas (IPBSPBA) Ipomoea batatas (IPBAMYB) Ipomoea batatas (S74932) Ipomoea batatas (AMYB_IPOBA) Arabidopsis Thaliana (ATHAMYB) Glycine max (GMAMYB) Glycine max (SOYBETAA) Hordeum vulgare (BLYAMYBA) Hordeum vulgare (BLYBA) Secale cereale (SCBAMYLM) Zea mays (ZMBAMYL) Oryza sativa (RICAMYBA) Oryza sativa (RICAMYBB) Bacillus polymyxa (BPAMYB) Bacillus polymyxa (BACAMYBA) Bacillus circulans (BCAMYB) Bacillus cereus (S54911) Clostridium therm. (CLOAMYTB)
27.5 20
15
10
5
0
Hordeum vulgare (BLYAMYBA) Hordeum vulgare (BLYBA) Oryza sativa (RICAMYBA) Oryza sativa (RICAMYBB) Secale cereale (SCBAMYLM) Zea mays (ZMBAMYL) Glycine max (GMAMYB) Glycine max (SOYBETAA) Arabidopsis thaliana (ATHAMYB) Ipomoea batatas (IPBSPBA) Ipomoea batatas (IPBAMYB) Ipomoea batatas (S74932) Ipomoea batatas (AMYB_IPOBA) Bacillus circulans (BCAMYB) Bacillus polymyxa (BACAMYBA) Bacillus polymyxa (BPAMYB) Clostridium therm. (CLOAMYTB) Bacillus cereus (S54911)
16.8
0
C)
25
B)
14
12
10
8
6
4
2
0
D)
Oryza sativa (RICAMYBA) Oryza sativa (RICAMYBB) Zea mays (ZMBAMYL) Secale cereale (SCBAMYLM) Hordeum vulgare (BLYAMYBA) Hordeum vulgare (BLYBA) Glycine max (GMAMYB) Glycine max (SOYBETAA) Ipomoea batatas (IPBSPBA) Ipomoea batatas (S74932) Ipomoea batatas (IPBAMYB) Ipomoea batatas (AMYB_IPOBA) Arabidopsis thaliana (ATHAMYB) Clostridium therm. (CLOAMYTB) Bacillus polymyxa (BPAMYB) Bacillus polymyxa (BACAMYBA) Bacillus circulans (BCAMYB) Bacillus cereus (S54911)
57.7 50
40
30
20
10
0
FIGURA 2. Arbres filogenètics de les b-amilases. Obtinguts a partir de: a) la totalitat de les seqüències; b) la unió dels motius que constitueixen l empremta de la b-amilasa; c) la unió de les tires b; d) la unió dels fragments que no formen part ni d una tira b ni d un motiu conservat.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 103
Evolució d agrupaments paràlegs de gens i conservació de l´estructura secundària de llurs proteïnes derivades Conceptes d ortologia i paralogia al si d una evolució integrada dels genomes a) Evolució molecular de gens ortòlegs i de gens paràlegs Des de la publicació de dos treballs d importància cabdal l any 1995, en què es van descriure les dues primeres seqüències de genomes complets (Fleischmann et al., 1995; Fraser et al., 1995), s han anat desenvolupant estratègies noves per a l anàlisi de seqüències que permeten comparar genomes al més alt nivell (Koonin et al., 1996; Ouzounis et al., 1996). Aquestes estratègies proporcionen la base per estudiar la conservació de seqüències interespècie i intraespècie, entre altres tipus de conservació. Les primeres, conegudes també com seqüències ortòlogues, són les més estudiades des del punt de vista evolutiu, ja que corresponen a gens presents en organismes d espècies diverses, relacionats per un efecte de verticalitat evolutiva descendent/ascendent; les proteïnes derivades d aquests gens tenen una mateixa funció en els diferents organismes considerats. Les seqüències intraespècie conservades es coneixen també amb el nom de seqüències paràlogues. Són agrupaments de gens homòlegs, definits sobre la base d una similitud comuna quan es fan comparacions de seqüència. Segons la complexitat, poden constituir famílies i subfamílies. Les proteïnes derivades dels gens paràlegs tenen una funció diversa si bé pot estar relacionada dins del mateix organisme, fet que exclou com a gens paràlegs les duplicacions polimòrfiques. L anàlisi de les relacions paràlogues és un aspecte important de l estudi dels geno-
mes, ja que constitueixen la base per a l adaptabilitat a entorns diversos i variables. Al llarg de l evolució hi ha duplicacions gèniques que divergeixen de manera substancial en el si dels genomes d organismes d una mateixa espècie. D aquesta manera, el proteoma, considerat com el conjunt de proteïnes que té una cèl·lula i per extensió un organisme , varia evolutivament en adaptar-se a noves situacions. La major part d agrupacions paràlogues són petites, és a dir, estan formades per pocs gens; no obstant això, hi ha agrupaments paràlegs grans que fonamentalment codifiquen proteïnes reguladores i de transport. Per donar una idea de la importància de la paralogia, s ha descrit que el genoma d Escherichia coli conté agrupacions de paràlegs que abasten un 50% de tots els gens. També s ha dit que la paralogia és el factor principal que pot explicar les diferències notables en grandària que presenten els genomes bacterians en ser comparats entre si. b) Els gens dels receptors nuclears (RN) com a exemple de paralogia en organismes animals superiors Els agrupaments pluriramificats de gens paràlegs, que en animals codifiquen RN, reflecteixen l existència d una xarxa complexa de proteïnes contemporànies funcionalment homòlogues implicades en l activació dels gens dependents, pel que fa a la seva funció, de la unió a una molècula petita denominada lligand. Fins ara, hom ha trobat RN en alguns invertebrats (coelenterata, equinodermata, helminthes i arthropoda) i també en vertebrats (pisces, amphibia, aves i mammalia). A partir d una anàlisi d ortòlegs dels membres de la superfamília que hom troba a les bases de dades, sembla concloure s que l aparició d un nombre elevat de RN és una característica dels mamífers, presumiblement a causa de la necessitat que te-
104 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
A A C G G G A C C T T A C A A G A C G G A T A T G G G C A A G T T T T C T T G (IPBSPBA) A A C G G G A C C T T A C A A G A C G G A T A T G G G C A A G T T T T C T T G (S74932) A A C G G G A C T T A C A A G A C G G A T A T G G G C A A G T T T T T C T T G (IPBAMYB) 253 Asn Gly Thr Leu Gln Asp Gly Tyr Gly Gln Val Phe Leu 265 (IPBSPBA) AAC GGG ACC TTA CAA GAC GGA TAT GGG CAA GTT TTC TTG 253 Asn Gly Thr Leu Gln Asp Gly Tyr Gly Gln Val Phe Leu 265 (S74932) AAC GGG ACC TTA CAA GAC GGA TAT GGG CAA GTT TTC TTG 253 Asn Gly Thr Leu Gln Asp Gly Tyr Gly Gln Val Phe Leu 265 (IPBAMYB) AAC GGG ACT TAC AAG ACG GAT ATG GGC AAG TTT TTC TTG FIGURA 3. Multialineament dels fragments de seqüència de la b-amilasa d Ipomoea batatas (moniato) que presenten possibles corriments en la seva pauta de lectura (frameshift). Els residus que es veuen afectats estan emmarcats. La seqüència AMYB_IPOBA no s inclou perquè la seqüència de DNA és desconeguda.
nen les espècies d aquest ordre de diversificar els rols funcionals del control de la transcripció gènica. Globalment considerats, els RN de vertebrats i invertebrats s assemblen força, com també s assemblen els RN ortòlegs de diferents ordres dins dels vertebrats. Aquestes similituds afavoreixen la hipòtesi que ha existit, al llarg de l evolució, una associació modular dels diferents dominis estructurals que constitueixen la molècula de RN. L origen d aquesta associació modular sembla que queda localitzada en algun punt de la branca evolutiva a partir de la qual divergeixen els vertebrats i els invertebrats. c) Característiques estructurals genèriques de la molècula de RN Els RN constitueixen una superfamília de proteïnes dependents de lligands que poden activar o reprimir la transcripció d un gen regulada per elements cis de resposta, precisament per unió dels RN a aquests elements (Mangelsdorf et al., 1995). Aquesta família també es coneix amb el nom de receptors esteroides/tiroides/retinoides. En la molècula de RN s han identificat tres dominis funcionals diferents: a) el
domini N-terminal (NTD, N-terminal domain) que varia considerablement de mida (per exemple, s ha descrit que els RN d humans tenen una longitud variable d entre 10 i 600 residus); l NTD és, en part, responsable de l expressió de gens regulats per hormones (lligand); b) una regió central rica en cisteïna, que s ancora en el DNA (DBD, DNA domain) del gen regulat, constituïda per un segment d uns 65 residus amb uns motius característics basats en dos dits de zinc (del tipus C4); i c) una regió C-terminal d unió al lligand (LBD, ligand domain) constituïda per uns 210-230 residus. Al començament de la dècada present, el DBD dels RN fou estudiat des del punt de vista estructural. Es va determinar l estructura 3-D de diversos RN (el lligand dels quals és glucocorticoide, estrogen i àcid retinoic) per espectroscòpia de ressonància magnètica nuclear (RMN) i per geometria de distàncies (Hard et al., 1990; Schwabe et al., 1990; Lee et al., 1993; Knegtel et al., 1993). A través d algoritmes de predicció es va preveure per a tots els DBD dels membres de la superfamília de RN l esmentada estructura amb una exactitud del 96-97% (Nakata, 1995). Més recentment, s han determinat a resolució elevada les estructures cristal·li-
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 105
nes de LBD del receptor de l hormona tiroïdal a1 de rata, del receptor-g de l àcid retinoic humà unit a l àcid retinoic tot-trans, i del receptor-a del retinoide-X humà (Bourguet et al., 1995; Renaud et al., 1995; Wagner et al., 1995). Les tres estructures tenen en comú un plegament en tres capes, no descrit anteriorment, que es basa en un domini únic fet de més de deu hèlices a i unes quantes tires b curtes. Malgrat que els tres receptors, resolts pel que fa a l estructura de l LBD, pertanyen des del punt de vista evolutiu a tres branques diferents de la superfamília de RN, l estructura de l LBD de les tres molècules pertany a un sol tipus de plegament un entrepà d hèlices a antiparal·leles de la classe estructural «principalment hèlice a», amb una estructura secundària gairebé idèntica. Sobre la base de les similituds observades, s ha proposat una estructura canònica per als LBD, en la qual es fa evident la presència d una butxaca hidrofòbica d unió al lligand (Wurtz et al., 1996). Aquesta estructura canònica s ha incorporat a un alineament general de LBD de tots els RN (Wurtz et al., 1996). El coneixement precís de l organització estructural i de l acoblament dels tres dominis és essencial si hom vol aprofundir en l estudi del funcionament de la maquinària dels RN (translocació dels receptors del citosol al nucli cel·lular, modulació de la dimerització del receptor, força d unió dels lligands i interacció amb els elements de resposta individuals del DNA sobre els quals actuen els RN). L interès ha augmentat amb el descobriment gradual de factors semblants als RN i també amb el descobriment de proteïnes òrfenes que, en general, tenen tres dominis, les seqüències de dos dels quals (el domini central i el C-terminal) són alineables amb les dues seqüències pròpies dels DBD i LBD descrites per a la superfamília de RN (Laudet et al., 1992; Detera-Wadleigh i Fanning, 1994).
Superfamília de gens paràlegs que codifiquen RN en humans a) Recerca de la superfamília RN en els bancs de dades internacionals Per dur a terme el nostre estudi, vam escollir el conjunt de gens paràlegs les proteïnes derivades dels quals són RN o bé factors semblants als RN o bé proteïnes òrfenes, tots presents en el genoma de l espècie Homo sapiens. Les seqüències van ser importades, a través d Internet, de les dades de bases corrents. Per complir aquest objectiu es va fer servir el sistema de recuperació de seqüències SRS situat a l EMBL (European Molecular Biology Laboratory) a Heidelberg (http://www2.no.embnet.org/srs/srsc). Una bona part de les seqüències es va extreure del banc de dades Swiss-Prot i la resta, del banc suplementari TrEMBL (Bairoch i Apweiler, 1997). Les proteïnes òrfenes es van detectar amb el programa BLAST present en el programari GCG 8.0 (Genetic Computer Group, Inc. University of Wisconsin, Madison, EUA). Les entrades de seqüència redundants van ser eliminades i només es va treballar amb una seqüència per a les espècies moleculars amb processament alternatiu de l RAN. El banc de treball definitiu va consistir en trenta-vuit seqüències humanes, els noms de les quals i la seva descripció funcional es pot trobar a la taula III. b) El domini central ric en cisteïna d unió al DNA (DBD) és molt similar en totes les espècies moleculars Les dues subseqüències més importants són la caixa P formada per sis residus molt conservats de reconeixement del DNA (Laudet et al., 1992) i els dos dits de zinc consecutius amb característiques particulars (Schwabe et al., 1995). El multialineament de seqüències
106 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
d aquest domini indica que tots els gens paràlegs són rics en aminoàcids bàsics (12%) i mantenen un 25% dels seus residus en posicions invariants (19%) o conservatives (6%). La figura 4 mostra un arbre de paràlegs format per subagrupaments d 1-4 seqüències DBD. Els conjunts constituïts per subagrupaments veïns encaixen pràcticament amb les sis famílies de receptors nuclears, recentment descrites per Escriva et al. (1997). c) El domini d unió al lligand (LBD) es pot reconèixer en totes les espècies moleculars Els dominis d unió al lligand (38 subseqüències LBD) també constitueixen un agrupament de paràlegs multialineables amb índexs de similitud que oscil·len entre 30,2 i 98,2 i mantenen algunes característiques comunes. Així, les subseqüències tenen una subzona molt conservada d uns quaranta residus, coneguda amb el nom de domini Ti, que està implicada en la regulació de la transcripció que depèn del lligand (Laudet et al., 1992). També tenen la subzona LZ-1, que es dissimula a bastament amb el domini Ti i que s ha considerat responsable de la interacció dels RN amb la proteïna de plegament HSP90 (Schwartz et al., 1993). S hi poden observar, a més, algunes insercions/delecions (Pascarella i Argos, 1992) que reflecteixen, segurament, ombres evolutives de trencament i unió (splice junction shadows) que separen blocs estructurals de seqüència, usats al llarg de l evolució per construir noves proteïnes (Strelets i Lim, 1995). La figura 5 mostra un arbre de paràlegs format per subagrupaments d 1-4 seqüències LBD. En comparar les figures 4 i 5, es pot constatar la gran similitud entre tots dos arbres, la qual cosa indica que els blocs primaris que constitueixen els dominis DBD i LBD van coevolucionar en un procés de divergència paral·lela independent que, a més, enclouria duplicacions de gens.
d) Característiques de l estructura secundària del domini LBD El multialineament d estructures secundàries del domini LBD en què s inclouen tres estructures resoltes RRB2, RRXA i THB1 (vegeu figures 6 i 7) indica que tots els elements de l agrupament de paràlegs mantenen una estructura canònica del tipus «principalment a-helicoïdal». Encara més, aquesta estructura canònica encaixa amb un nou plegament d aquest tipus conegut amb el nom d entrepà antiparal·lel de a-hèlices (anti-parallel a-helical sandwich) que ha estat descrit per a les tres estructures resoltes (Bourguet et al., 1995; Renaud et al., 1995; Wagner et al., 1995). Basat en estudis sobre disposicions binàries (binary patterning) de residus en la seqüència d aminoàcids de les proteïnes (West i Hecht, 1995; Xiong et al., 1995), vam dissenyar un protocol per analitzar la periodicitat de residus polars i no polars a les hèlices predites per nosaltres. En aquest protocol fou necessari disposar d una mostra de referència d unes 1.500 hèlices no redundants provinents de la relació de dades de març de 1997 del PDB_Select release (Hobohm et al., 1992; Hobohm i Sander, 1994). En comparar la freqüència experimental de cada un dels trenta-dos pentapèptids polars/no polars possibles amb la probabilitat teòrica de trobar una d aquestes disposicions, s observa que onze es desvien positivament, disset ho fan negativament i quatre són estadísticament indiferents. A la taula IV es detallen resultats de disposicions binàries per al conjunt i per a cada una de les hèlices (des d H3 fins a H12). Les hèlices preses en conjunt mantenen una coincidència molt bona amb les disposicions de les de referència. Si s exceptuen les estructures secundàries H4-H5 i H8, la resta
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 107
d hèlices del domini LDB tenen unes disposicions binàries que encaixen força bé amb les disposicions de pentapèptids amfifílics pròpies de la mostra de referència. Les disposicions binàries «equivocades» (falsos positius) per a les hèlices «rares» són
00001, 10000, 10100, 11000 (per a H4-H5) i 10000, 10100, 11100, 01111, 10010, 11110 (per a H8), en què 1 i 0 signifiquen, respectivament, residus polars i no polars. En set d aquestes disposicions predominen els residus no polars i en les altres tres, els po-
TAULA III. Nom, codi del SwissProt o EMBL i descripció funcional dels receptors nuclears humans
Nom ANDR ARP1 BD73 COTF DAX1 EAR1 EAR2 ERR1 ERR2 ESTR GCNF GCR HNF4 LRXA MB67 MCR MINOR NER NGFI NOT PPAR PPAS PPAT PRGR ROR1 RORG RRA1 RRB2 RRG1 RRXA RRXB SF1 SHP THA1 THB1 TR2 TR4 VDR
Descripció funcional Receptor androgènic Regulador de la proteïna-1 Desconeguda Factor de transcripció Coup (chicken ovalbumin upstream Promoter) Desconeguda Probable receptor de la triiodothyronine Desconeguda Desconeguda Desconeguda Receptor de l'estrogen Factor nuclear de germinació cel·lular Receptor dels glucocorticoides Factor nuclear hepatòcit 4 Desconeguda Desconeguda Receptor dels mineralocorticoides Receptor nuclear orfe inductor del mitogen Ubiquitously-expressed nuclear receptor Desconeguda Inductor de la proteïna de resposta immediata not Receptor alfa activat pel peroxisome proliferator Receptor beta activat pel peroxisome proliferator Receptor gamma activat pel peroxisome proliferator Receptor de la progesterona Desconeguda Desconeguda Receptor de l'àcid retinoic alfa-1 Receptor de l'àcid retinoic beta-2 Receptor de l'àcid retinoic gamma-1 Receptor de l'àcid retinoic rxr-alfa Receptor de l'àcid retinoic rxr-beta Factor esteroidogènic-1 Desconeguda Receptor de l'hormona thyoridea alfa-1 Receptor de l'hormona thyoridea beta-1 Desconeguda Desconeguda Receptor de la vitamina D
Codi P10275 P24468 L31785 P10589 P51843 P20393 P10588 P11474 P11475 P03372 U80802 P04150 P41235 U22662 L29263 P08235 U12767 P55055 P22736 P43354 Q07869 Q03181 P37231 P06401 P35397 P51449 P10276 P10826 P13631 P19793 P28702 U76388 L76571 P21205 P10828 Q15625 L29263 P11473
108 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
lars. Aquests resultats són consistents amb la situació d aquestes dues hèlices a l estructura tridimensional de tres capes (Bourguet et al., 1995), en què les H4-H5 i H8 estan enterrades entre les hèlices H1, H2, i H3, d una banda, i H6, H7 i H10, de l altra. Aquests resultats suggereixen fermament que tant l estructura secundària (en la forma d a-hèlices) com les disposicions binàries de les hèlices s han conservat al llarg de l evolució, malgrat la poca similitud entre les subseqüències LBD. Per tant, es pot postular que el procés evolutiu de substitucions d aminoàcids no correspon merament a episodis adaptatius relacionats amb l entorn, sinó que enclou una cadena d esdeveniments que facilita la persistència d una estructura secundària canònica i, consegüentment, un plegament terciari canònic. e) Origen del domini de transactivació Nterminal (NTD) Les característiques principals que identifiquen les diferents seqüències NTD de l agrupament paràleg de receptors nuclears humans són dues: una àmplia varietat de longituds (des de 10 fins a 603 residus) i una aparent manca d homologia de les seqüències si se les compara entre elles. En alguns casos (receptors per a la progesterona, l estrogen i el glucocorticoide) s ha demostrat que el domini NTD facilita l activació de la transcripció perquè estimula la formació de complexos de preiniciació estables als llocs diana dels promotors (Tsai i O Malley, 1994). Resulta difícil establir amb certesa la longitud de la regió que fa de frontissa entre els dominis DBD i NTD. Per anàlisi diferencial de dendrogrames formats per multialineaments variables de residus fronterers es va pensar que aquesta regió hauria de ser molt
curta, possiblement de cinc o menys residus (els resultats no es mostren). Encara que la mida dels dominis NTD és molt variable, l anàlisi d homologies de seqüència va revelar que els membres d un mateix agrupament de paràlegs acostumen a tenir una mida comparable encara que no similar (si més no, en nou dels setze agrupaments estudiats) i que també mostren similituds de seqüència. Aquestes semblances no es donen entre agrupaments dins d una mateixa subfamília de NR, la qual cosa indica que l evolució d aquest domini fou realment molt complexa. f) Conclusions i especulacions evolutives sobre els gens paràlegs que codifiquen RN en humans La presència d un nombre elevat de gens paràlegs per als RN revela l existència en humans d una xarxa complexa de proteïnes contemporànies, funcionalment homòlogues, implicades en la transcripció de gens, l activació de la qual depèn de lligands. Malgrat que s han caracteritzat RN en invertebrats (equinoderms, helmints i artròpodes) i en vertebrats no mamífers (peixos, amfibis i aus), la proliferació de RN sembla que és una característica pròpia dels mamífers, presumiblement per la necessitat que tenen les espècies d aquest ordre de diversificar el control de la transcripció de gens. La semblança globalment considerada entre RN de vertebrats i d invertebrats, i també la gran similitud entre RN ortòlegs d espècies de vertebrats d ordres diversos, afavoreix la tesi que l associació modular dels tres dominis té un origen localitzat en algun punt de la branca evolutiva en què van divergir vertebrats i invertebrats. Segons Escriva et al. (1997), la diversitat actual de RN es va produir a partir de dues onades de duplicacions gèniques, una primera en què haurien aparegut RN de les subfamílies
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 109 0,037
FIGURA 4. Arbre de paràlegs de la regió que s ancora al DNA (DBD). S hi poden observar les sis famílies recentment descrites.
110 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ 0,046
FIGURA 5. Arbre de paràlegs de la regió C-terminal d unió al lligand (LBD). S hi poden observar les sis famílies recentment descrites.
00000 00001 00010 00100 01000 10000 00011 00101 00110 01001 01010 01100 10001 10010 10100 11000 01011 00111 01101 01110 10011 10101 10110 11001 11010 11100 01111 10111 11011 11101 11110
1447 Hèlices 394 --317 --414 602 +++ 443 326 --353 253 --599 +++ 483 +++ 212 --636 +++ 493 +++ 432 +++ 290 --376 209 --226 --383 +++ 282 -568 +++ 184 --359 ++ 563 +++ 232 --269 --133 --225 --398 +++ 240 -146 ---
108 --157 195 228 +++ 172 167 100 --164 182 +++ 203 +++ 108 --203 +++ 146 211 +++ 139 143 122 67 --179 +++ 101 -174 +++ 67 --205 +++ 180 +++ 97 -107 51 --67 --154 +++ 75 -59 ---
H3-H12
10 --24 20 49 +++ 19 15 -25 22 37 ++ 58 +++ 16 45 +++ 22 54 +++ 15 -17 15 15 33 ++ 15 54 +++ 9 -39 +++ 50 +++ 8 --16 4 --6 --31 ++ 6 --4 ---
H3 41 50 +++ # 40 37 37 50 +++ # 23 32 22 35 ++ 19 23 22 34 + 35 ++ # 35 ++ * 16 10 -11 23 9 -5 --14 9 -22 21 3 -6 -4 -15 13
H4H5 0 1 1 1 0 0 1 3 5 + 2 0 3 0 4 2 1 6 0 9 ++ 0 5 3 17 +++ 3 5 1 1 1 13 +++ 12 ++ # 1 -
H6 9 --9 -19 18 16 13 9 18 32 +++ 27 ++ 17 27 ++ 17 23 21 14 14 8 19 + 15 26 +++ 11 24 +++ 22 ++ 15 4 -2 -7 17 ++ 13 2 --
H7 29 15 19 17 29 41 +++ # 0 --13 1 --11 14 8 4 -19 + 22 ++ # 18 9 0 -10 0 -1 -3 10 9 11 19 +++ # 21 +++ # 0 -1 2 21 +++ #
H8 3 -7 -14 22 14 7 -16 23 27 + 26 17 27 + 24 23 16 16 17 23 46 +++ 31 + # 38 +++ 19 35 ++ 35 ++ 14 22 8 --30 48 +++ 19 5 ---
H9 9 --36 66 +++ * 68 +++ 54 + * 40 13 --51 ++ # 39 42 24 -55 +++ 45 53 ++ 27 36 44 ++ # 11 --50 +++ 17 -35 17 -65 +++ 48 +++ 22 24 12 -17 40 ++ 8 --13 --
H10H11 7 --15 16 + * 16 + 3 -1 -13 +++ * 2 19 +++ 2 1 15 +++ 12 +++ 1 1 6 1 0 1 0 6 ++ 0 1 4 0 0 0 0 0 0 0
H12
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 111
TAULA IV. Anàlisi de les disposicions binàries per al conjunt i per a cadascuna de les hèlices de l LBD dels receptors nuclears humans. Els valors que difereixen (positivament o negativament) dels valors esperats amb un grau de confiança de més del 95,0, 97,5 i 99,87%, estan representats per + o ; ++ o ; +++ o , respectivament. Els signes # i * signifiquen que desviacions positives en una hèlice coincideixen amb desviacions negatives o indiferents, respectivament, en la mostra de referència de les 1.447 hèlices.
112 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
FIGURA 6. Multialineament d estructures secundàries de la primera part (hèlices 3 fins a la 7) del domini d unió al lligand. Els símbols , H i E corresponen a deleció, predicció d hèlice i predicció de b respectivament. Les hèlices de les estructures resoltes RRB2, RRXA i THB1 estan indicades com a rectangles en la part superior.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 113 II i V en metazous inferiors, i una altra en què haurien aparegut membres de les altres subfamílies. A partir dels nostres estudis, es pot inferir que, en l últim període d aquesta història evolutiva, el domini NTD va coevolucionar juntament amb els altres dos dominis, tot prenent la forma d un gen acoblat. Amb anterioritat, els DNA que codificaven dominis NTD existien formant part d una regió codificadora d un gen ancestral. Esdeveniments evolutius posteriors haurien configurat les diferents espècies moleculars presents als agrupaments de gens paràlegs de mamífers. Cal remarcar la presència d ombres evolutives de trencament i unió que separen blocs estructurals evolucionats (Strelets i Lim, 1995). Estudis de dendrogrames segmentals fets per nosaltres sobre el domini LBD (els resultats es mostren a la publicació original Garcia-Vallvé i Palau, 1998) indiquen que la traça evolutiva delinea una fusió modular no escapçada (non-shuffled) que subministra un conjunt de mòduls helicoïdals empaquetats en tàndem (Bazan, 1996). D aquesta manera, s hauria format una subclasse de plegament estabilitzat per al domini LBD (l entrepà antiparal·lel de a-hèlices) que proporcionaria un paper funcional a l estructura del domini. Es fa evident la necessitat d establir una hipòtesi que expliqui alhora la presència en un mateix organisme d un gran nombre de molècules del tipus RN que contenen tres dominis molt peculiars, un dels quals el domini LBD manté sorprenentment una estructura secundària conservada, malgrat les grans variacions de seqüència d aquest domini per a les diferents espècies moleculars. S ha establert una hipòtesi especulativa (Garcia-Vallvé i Palau, 1998) que s emmarca en un concepte teòric proposat fa uns anys (Hickey et al., 1989), segons el qual els eucariotes multicel·lulars van desenvolupar per evolució uns mecanismes homeostàtics que
preserven la major part de les cèl·lules de la interacció amb el medi extern. Aquesta hipòtesi especulativa es basa en el paper que poden tenir les proteïnes del citosol que faciliten el plegament d altres proteïnes (molecular chaperons en anglès; nosaltres proposem el terme plegadors moleculars en català). Aquests plegadors moleculars discriminen molècules que es pleguen correctament i d altres que ho fan de manera incorrecta (Ellis i Hartl, 1996; Welch i Brown, 1996) i, en certs grups de vertebrats, s haurien desenvolupat evolutivament per tal d optimitzar el plegament de les proteïnes (Todd et al., 1996). Les mutacions en el DNA que comporten canvis massa dràstics en l estructura secundària de la proteïna són descartades del procés de plegament i digerides per proteases. La manca d un (o de més d un) RN hauria de comportar la inviabilitat de l individu, la qual cosa contribuiria indirectament a la selecció natural. Contràriament, aquelles mutacions que no comporten canvis en l estructura secundària de la proteïna són acceptades com a plegaments tolerables. Un desenvolupament complet de la nostra hipòtesi es presenta en el treball original (Garcia-Vallvé i Palau, 1998); en aquesta revisió només es donen els trets fonamentals de la inferència. La proposta recent de Csermely (1997) sobre el paper que poden tenir els plegadors moleculars en l evolució reforça la nostra hipòtesi ja que, segons aquest autor, aquestes molècules serien imprescindibles per a l evolució dels catalitzadors enzimàtics tal com els coneixem en l actualitat. La nostra proposta, que implica la preservació de l estructura secundària, amb independència de mutacions que afectin només l estructura primària de les proteïnes, s inscriu en el «debat» recent neutralista-seleccionista entre Tomoko Ohta i Marty Kreitman (Ohta i Kreitman, 1996; Dover, 1997).
114 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
CAP A UN DESXIFRAMENT DEL CODI ESTRUCTURAL DE LES PROTEÏNES GLOBULARS Propensions helicoïdals en classes de dominis i informació estadística multiresidu en hèlices a Abast de la predicció d estructures secundàries repetitives (hèlices a i tires b) en proteïnes a) Estat actual dels procediments predictius Fins ara s han establert diferents mètodes per predir l estructura secundària de les proteïnes, que es basen en l estadística (Chou i Fasman, 1974, 1978), en la teoria de la informació (Garnier et al., 1978; Gibrat et al., 1987), en la teoria física (Lim, 1974a, b), en l encaix de patrons de seqüència (pattern matching) (Cohen et al., 1986), en les xarxes neuronals (Qian i Sejnowski, 1988; Holley i Karplus, 1989), en l aprenentatge per màquines (King i Stenberg, 1990; Muggleton et al., 1992), en l anàlisi dels veïns més pròxims (Yi i Lander, 1993) o bé es basen en combinacions dels procediments anteriors (Zhang et al., 1992). A més, l exactitud de la predicció de l estructura secundària millora substancialment si s utilitza la informació extreta dels processos d evolució de les proteïnes (Benner i Gerloff, 1991; Gonnet et al., 1992; Cohen i Gonnet, 1993; Benner et al., 1994; Rost i Sander, 1993; Rost et al., 1994; Wako i Blundell, 1994). Aquest conjunt de mètodes es fan servir prolíficament i són objecte de desenvolupament i d avaluació constants. En un llogarret de Califòrnia anomenat Asilomar s han celebrat fins ara dues reunions amb el títol de «Critical Assessment of Techniques for Protein Structure Prediction» (CASP1 i CASP2, els anys 1994 i 1996, respectivament). L objectiu principal era avaluar periòdicament la predicció de l es-
tructura de les proteïnes. Una bona part dels assistents a les reunions d Asilomar van encaminar els seus esforços a classificar i valorar un nombre elevat de prediccions de proteïnes fetes a les fosques, és a dir, que no estiguessin basades en coneixements de l estructura de proteïnes d assaig, les quals haguessin estat disseminades prèviament a la comunitat científica. L exactitud en la predicció de tres estats (hèlices a, tires b i cabdells estadístics) pel que fa a l estructura secundària s ha estimat que és del 72%, com a mitjana. Aquesta exactitud relativament elevada s obté en el cas en què, en un sistema de predicció de xarxes neuronals, s introdueixin addicionalment dades sobre alineaments múltiples de seqüències homòlogues. La predicció basada en aquests sistemes de xarxes neuronals ha esdevingut molt útil com a punt inicial per al modelatge tridimensional de l estructura de proteïnes, si bé queda molt clar que encara no és possible predir amb exactitud l estructura terciària de les proteïnes. b) Mètodes de predicció basats en la ponderació de propensions dels residus al llarg d una seqüència Després del treball pioner de Chou i Fasman (1974), s ha acceptat que la massa de residus d aminoàcid consecutius en el si d una seqüència polipeptídica manté intrínsecament una propensió mitjana elevada, la qual defineix el nucli dels segments d estructura secundària de les proteïnes (hèlices a, tires b i girs reversos). Així doncs, basantse en aquesta assumpció, s han desenvolupat diversos procediments predictius de l estructura secundària de les proteïnes, els quals són refinaments del mètode inicial de Chou i Fasman (1974). Sembla que les mancances que impossibiliten una predicció exacta d aquesta estructura secundària rauen en el fet que existeixen interaccions
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 115
entre residus propers i no tan propers en la seqüència (short-range and medium-range interactions) i també entre àtoms dels residus i el dissolvent. Els factors que deriven d aquestes interaccions no es consideren en els algoritmes emprats actualment per a les prediccions estructurals. L exactitud mitjana per als procediments basats en la ponderació de propensions queda al voltant del 50-55% en general i força més alta en el cas dels dominis «preponderantment a», la qual cosa fa que aquests mètodes siguin útils, encara que amb certes reserves, per predir la nucleació helicoïdal en segments de seqüència. Caràcter universal de propensions en una població d hèlices a diferenciades en classes de domini i informació multiresidu a) Anàlisi de propensions en una població d hèlices a Atès que es coneixen diverses classes/ subclasses de dominis estructurals (preponderantment a, preponderantment b, a/b segregades, a/b alternades [tipus barril TIM], a/b alternades [tipus ventall] i, possiblement, algunes altres classes/subclasses), s ha proposat que les prediccions basades en propensions intrínseques es modulin d acord amb la classe/subclasse estructural del domini (Palau et al., 1982; Chou, 1989). La proposta comporta que els factors de propensió per a cada aminoàcid siguin diferents segons la classe/subclasse estructural; per tant, en l aplicació dels algoritmes de predicció, caldria tenir en compte aquesta especificitat. Per tal de disposar d una informació fefaent sobre el que s indica en el paràgraf anterior, el grup de Tarragona va analitzar la composició d una mostra global d hèlices a extreta de proteïnes del banc de dades del Brookhaven PDB. Per acomplir aquest ob-
jectiu, es van importar 546 subunitats de proteïna (resolució igual o menor de 3 Å i homologia entre subunitats menor del 45%) del servidor Brookhaven PDB_Select. A partir d aquest subbanc, es van seleccionar 3.863 segments a-helicoïdals tenint en compte que cap d aquests segments no tinguessin menys de cinc residus. En conjunt, els segments estaven constituïts per 43.607 residus d aminoàcid. Com s indicarà més endavant, aquesta mostra també fou utilitzada per obtenir informació multiresidu. A partir d aquest subbanc, es va analitzar la composició de residus d aminoàcid de la mostra total, com també de dues submostres que contenen hèlices a en dues classes de dominis, el domini «preponderantment a», i el domini «a/b alternades (tipus barril TIM)». Els resultats presentats a la figura 8 indiquen que les mostres de segments helicoïdals prou llargs tenen una composició de residus d aminoàcid que no varia de manera apreciable segons el tipus de plegament de les proteïnes. La nostra observació és coherent amb l evidència que mostra que la massa de residus d aminoàcid és responsable de la nucleació de les hèlices a (Chou i Fasman, 1974). També subministra una prova sòlida contra qualsevol definició de propensions específiques relacionades amb les classes de dominis, com s havia proposat amb anterioritat (Palau et al., 1982; Chou, 1989). b) Anàlisi de propensions de posició en una població d hèlices a D acord amb les corresponents similituds fisicoquímiques, els residus es van aplegar en sis grups: G1 (Arg i Lys, 5.418 residus); G2 (Asp i Glu, 5.980 residus); G3 (Asn i Gln, 3.707 residus); G4 (Ser i Thr, 4.154 residus); G5 (Ala, Val, Leu, Ile i Met, 16.257 residus); i G6 (Phe, Tyr i Trp, 3.798 residus). Per tal d obviar dispersions estadís-
116 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
FIGURA 7. Multialineament d estructures secundàries de la segona part (hèlices 8 fins a la 12) del domini d unió al lligand. Els símbols H i E corresponen a deleció, predicció d hèlice i predicció de b respectivament. Les hèlices de les estructures resoltes RRB2, RRXA i THB1 estan indicades com a rectangles en la part superior.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 117
tiques, no es van considerar la resta de residus (Gly, Pro, Cys i His, 4.293 residus). En alguns casos també es van estudiar agrupaments d ordre superior: G1/G2, 11.398 residus carregats; G1/G3, 9.125 residus bàsics més amídics; G2/G3, 9.687 residus àcids més amídics; G1/G4, 9.572 bàsics més hidroxílics; G2/G4, 10.134 residus àcids més hidroxílics; G3/G4, 7.861 residus dipolars; G1/G2/G3/G4, 19.259 residus carregats més dipolars; i G5/G6, 20.055 residus alifàtics més aromàtics. A partir d aquests agrupaments vam calcular els valors del que nosaltres anomenem «composicions de posició dels residus d aminoàcid». Es tracta de conèixer la composició en les cinc posicions d un pentapèptid que es mou gradualment, residu a residu, al llarg de les diverses hèlices, sense disposar mai d oligopèptids truncats (és a dir, de quatre o menys residus). En la nostra mostra teníem 28.448 unitats pentapeptídiques. Malgrat que les finestres veïnes de cinc residus consecutius se superposen les unes amb les altres, s observen tendències generals pel que fa a la distribució de composicions. Així, la figura 9 mostra que els grups G1 (residus carregats positivament) i G2 (residus carregats negativament) augmenten i disminueixen, respectivament, des de la posició 1 a la posició 5 (figura A; ■ i ●), els grups G3 i G4 (residus polars no carregats) prefereixen posicions externes (figura A; ◆ i ▲) i els grups G5 i G6 (residus alifàtics i aromàtics, respectivament) prefereixen posicions internes (figura B). A començaments de la dècada de 1980, Argos i Palau (1982) van compilar les distribucions de cada residu d aminoàcid en posicions donades a una i altra banda dels grups N i C-terminals. Richardson i Richardson (1988) també van estudiar, en una mostra més completa, les preferències per llocs específics dels residus a una banda i altra de les cues de les hèlices a; aquests au-
tors van observar tendències similars a les indicades per Argos i Palau (1982). Els nostres resultats sobre el «posicionament» de les distribucions d aminoàcids confirmen que els residus carregats negativament i els carregats positivament tendeixen a acumular-se a l interior de l hèlice a prop dels residus N-cap i C-cap, respectivament. Aparentment, aquests tipus de distribucions no simètriques de les càrregues ajudarien a neutralitzar l efecte del macrodipol de l hèlice. Robinson i Sligar (1993) van determinar que en el ramell de quatre hèlices per al citocrom b-562 d E. coli existeix una contribució indirecta d efectes electrostàtics de càrregues oposades localitzades als extrems de les hèlices a antiparal·leles adjacents. Aquest sistema va aportar la primera prova experimental de l existència d interaccions electrostàtiques entre residus carregats i càrregues parcials derivades del macrodipol de l hèlice. Els nostres resultats validats per l ús d una mostra molt gran d hèlices a demostren que a les cues de les hèlices no hi ha només una acumulació de càrregues, sinó també una proliferació de segments pentapeptídics carregats. Com veurem més endavant, aquesta acumulació de segments carregats comporta l existència d un gran nombre de càrregues orientades en forma de microdipols orientats des del negatiu al positiu , al llarg de l hèlice. A la figura 9 s observen altres tendències que ens indiquen que hi ha una posició preferent dels residus dipolars a les cues dels pentapèptids (figura A; ▲ i ◆) i una posició preferent dels residus hidrofòbics a la part interior (figura B). Aquestes tendències suggereixen que caldria definir propensions relacionades amb les posicions interiors i exteriors de les hèlices a (Chakrabartty et al., 1993; Doig i Baldwin, 1995). Ara bé, diversos fets fan que les mesures de propensions siguin molt incertes, avui dia. Freqüentment, determinades hèlices 310 poden quedar a
118 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
ambdues cues de les hèlices a (Chakrabartty i Baldwin, 1995) i, a més, hi ha nombroses cues esfilagarsades i algunes distorsions a les parts interiors de les hèlices a (Chakrabartty i Baldwin, 1995), i aquestes hèlices, com les 310, poden ser objecte de transicions conformacionals (Smythe et al., 1995). c) L agrupament de pentapèptids a les hèlices a revela que existeixen combinacions (triplets) permissives de residus hidrofílics o de residus hidrofòbics Lotan et al. (1966) van descobrir l existència d un efecte estabilitzador de les hèlices a basat en la presència d interaccions hidrofòbiques entre residus d aminoàcid. Una aproximació estereoquímica va permetre a Schiffer i Edmunson (1967) aclarir el tipus d arquitectura d aquestes hèlices; els seg-
ments polipeptídics, si es troben en conformació helicoïdal, tendeixen a segregar els residus hidrofòbics i els residus hidrofílics. Palau i Puigdomènech (1974) i Lim (1974a) van demostrar que existeix una acumulació de triplets hidrofòbics a les posicions 1-2-5 i 1-4-5. En una contribució posterior, Palau et al. (1982) van estendre l anàlisi de triplets hidrofòbics a les posicions 1-2-5 i 1-4-5 d hèlices a de les quatre classes principals de dominis de proteïnes (principalment a, principalment b, a/b alternades i a+b). A partir dels resultats de Palau et al. (1982), es pot concloure que l agrupament hidrofòbic 1-25 i 1-4-5 en hèlices és un fet universal que es dóna en les proteïnes amb independència de la seva arquitectura. Més recentment, diversos autors s han concentrat en l estudi d agrupaments hidrofòbics a les hèlices (Padmanabhan i Baldwin, 1994a, 1994b; Muñoz i Serrano, 1994; Creamer i Rose,
14 12
Frqüència
10 8 6 4 2 0 A L
E K V R I
D S Q T G F N Y M P H W C
Aminoàcids FIGURA 8. Comparació entre les composicions d aminoàcids en hèlices obtingudes d una mostra global o a partir de plegaments característics que es troben al Brookhaven PDB: ● mostra global; ■ plegament majoritàriament a; ◆ plegament a/b alternades.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 119
1995). Creamer i Rose (1995) van estudiar les interaccions estabilitzadores dels triplets de leucina col·locats en diferents espaiats en un model d hèlice a format per polialanina. Aquests autors van trobar que l energia lliure d interacció en alguns triplets és més gran que la suma de les energies lliures corresponents als diferents doblets que conformen un determinat triplet. Van atribuir aquest fet a una millora dels contactes entre les cadenes laterals quan la interacció és conjunta per als tres residus. En determinats treballs pioners, diversos autors van usar la distribució característica de residus hidrofòbics i hidrofílics en segments d estructura secundària diferents com a mètode per predir hèlices a i tires b al si de les proteïnes (Lim, 1974b; Cid et al., 1982). Més recentment, altres autors han estudiat aquesta disposició des de diferents punts de vista, la qual cosa ha comportat un cos teoricopràctic de resultats que es coneix amb el nom de disposició estructural binà-
ria (binary patterning) al si de les hèlices a (Torgerson et al., 1991; Vázquez et al., 1993a, 1993b; Kamtekar et al., 1993; West i Hecht, 1995; Xiong et al., 1995; Zhu i Blundell, 1996; Kawabata i Doi, 1997; Roy et al., 1997a, b). Tal com han suggerit recentment Kawabata i Doi (1997), sembla desitjable dur a terme estudis estadístics per tal d obtenir informació multiresidual (és a dir, informació que depèn de més d un residu). Aquesta informació ha de facilitar la recerca de fets combinatoris, com la periodicitat, la interacció de parells de residus, la interacció de triplets, i altres propietats que encara no s han definit perquè estan basades en el coneixement d un nombre més gran d estructures. La recerca del grup de Tarragona sobre presència de triplets en agrupaments de pentapèptids formen part dels estudis sobre disposicions estructurals binàries (hidrofòbiques i hidrofíliques) i aporta una visió comprensiva de les interaccions entre residus organitzats en triplets.
A
B
15
40
14
35
Frqüència
13
30
12
25
11
20
10
15
9 8
45
10 0
1
2
3
Posició
4
5
6
5
0
1
2
3
Posició
4
5
6
FIGURA 9. Freqüència de cada agrupació d aminoàcids segons la seva posició dins d una finestra de cinc aminoàcids que es mou al llarg de tots els segments d hèlice a de la mostra global. A: G1 (Arg i Lys) ● i G2 (Asp i Glu) ■, G3 (Asn i Gln) ◆ i G4 (Ser i Thr) ▲. B: G5 (Ala, Val, Leu, Ile i Met) ● i G6 (Phe, Tyr i Trp) ■.
120 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
Basant-nos en tècniques estadístiques descrites en un treball original (Negrete et al., 1998), vam obtenir i posteriorment vam processar unes dades sobre la presència de triplets en finestres mòbils de cinc residus. Bàsicament, el mètode consisteix a comparar el valor experimental trobat amb la mitjana esperada. Hem considerat significatius els valors experimentals que es desvien de la mitjana més de dues desviacions estàndard, i molt significatius els que se n desvien més de tres. Aquesta tècnica ens ha permès d establir un nivell de significança per als diferents tipus estudiats de disposicions dels triplets, d acord amb els sis grups de residus que ab initio havíem constituït. La figura 10A-E mostra tot el conjunt de disposicions de residus carregats combinats. Aquesta figura (vegeu A i B) revela que qualsevol triplet format per tres residus carregats positivament (o negativament) dóna una estadística negativa, molt per sota del valor mitjà esperat, i indica que aquests tipus de triplets corresponen a disposicions supressores (és a dir, són molt poc freqüents al si de les hèlices a). La mateixa figura (vegeu C) mostra que les combinacions de residus dels grups G1 i G2 (grups carregats, formalment representats per C) fan augmentar molt la freqüència de les disposicions CC..C i C..CC. Tal com mostren D i E de la mateixa figura, entre aquestes disposicions afavorides les més comunes són les disposicions 22..1 (això és, ..+) i 2..11 (això és, ..++), en què els números 1 i 2 corresponen a residus del grup G1 i G2, respectivament. La figura 11 (annex 3) mostra uns exemples reals de triplets tipus 22..1 ( ..+) extrets del BPDB en què s il·lustra la diversitat calidoscòpica pel que fa a les disposicions i a les distàncies relatives dels àtoms de les cadenes laterals. Aquesta diversitat serà estudiada i racionalitzada en un futur pel nostre grup de Tarragona.
Vam estudiar també les disposicions en triplets per a tots els residus hidrofílics no carregats (figura 10F-J). A partir dels valors processats, en traiem les conclusions següents: a) els residus dels grups G3 i G4 per separat no mostren disposicions preferencials, amb l excepció de 3..33 i 44..4, 4..44; b) els residus dipolars combinats G3 + G4 (formalment representats per D) mostren unes diferències espectaculars entre DD..D/ D..DD i totes les altres disposicions; i c) la disposició DD..D és la més important i mostra una freqüència elevada per a 34..4. L estudi es va estendre a combinacions de triplets de residus polars (P), que comprenien simultàniament residus C (1 o 2 càrregues) i D (1 o 2 grups dipolars). En general, totes les combinacions estan poc representades, amb l excepció de P..PP (si contenen elements només de G1 i G3) i de PP..P (si contenen elements només de G2 i G3). Les disposicions PP..P i P..PP (si contenen elements de G1/G2/G3/G4) estan més representades que les altres disposicions (PP.P., .PP.P, P.PP., .P.PP, PPP.., .PPP., ..PPP, P.P.P). L anàlisi estadística es va aplicar a triplets hidrofòbics. Aquests estudis s havien fet, en part, amb mostres més reduïdes (Palau i Puigdomènech, 1974; i Palau et al., 1982) i nosaltres ens vam proposar validar i ampliar els resultats fent ús d una mostra de proteïnes molt més gran que les anteriors. Els triplets 55..5, 5..55, 66..6, HH..H i H..HH (que contenen elements de G5 i G6) mostren desviacions elevades respecte als valors esperats. Cal esmentar l existència de desviacions positives, no detectades amb anterioritat, per a determinades disposicions de triplets (.55.5, 5.55., .5.55, ..555 i .H.HH). Aquest fet demostra que el nombre d hèlices hidrofòbiques (és a dir, hèlices no amfipàtiques) interioritzades en dominis proteics va augmentant en el banc de Brookhaven PDB a mesura que passa el temps. Fi-
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 121
nalment, cal esmentar que les permutacions d elements dels grups G5 i G6 (és a dir, a relacions 2 a 1) per a disposicions de triplets HH..H, H..HH i .H.HH no fan millorar cap combinació particular. D acord amb estudis recents (Vázquez et al., 1993b; West i Hecht, 1995; Xiong et al., 1995), és evident que existeix una disposició binària hidrofílica/hidrofòbica. En aquest sentit, els nostres estudis aporten claus valuoses sobre la distribució de disposicions hidrofílica i hidrofòbica en pentapèptids. Els resultats, per tant, poden formular-se com a normes sobre residus polars, que anomenem regles P, i com a normes sobre residus hidrofòbics, que anomenem regles H. Aquestes normes es presenten d una manera formal en el treball original (Negrete et al., 1998) i són una aportació útil per als objectius de disseny i modelatge. El nostre treball representa el primer informe sobre l existència de microdipols que contraresten l acció del macrodipol de l hèlice. Aparentment, hi ha algunes excepcions a les regles P i H en diverses proteïnes globulars però, en qualsevol cas, aquestes disposicions que no compleixen les regles no són comunes i poden explicar-se per efectes produïts per interaccions a mitjana i a llarga distància. d) Al llarg de les hèlices a, determinats agrupaments de tipus octapèptid i nonapèptid de residus hidrofílics i hidrofòbics revelen disposicions permissives i no permissives Es va fer una anàlisi estadística de l abundància relativa de cadascun dels arcs dobles amfipàtics presents en hèlices formades per octapèptids i nonapèptids. Es pot definir el terme «disposició en arc doble helicoïdal» una disposició multiresidual helicoïdal de naturalesa antitètica (és a dir, vistos des de dalt de l hèlice, els residus de caràcter hidrofílic estan disposats en una de les meitats i els de caràcter hidrofòbic, a l altra). Les hèli-
ces formades per octapèptids tenen vuit arcs dobles helicoïdals diferents, i les que que estan formades per nonapèptids en tenen divuit. Cap d aquestes disposicions no són idèntiques, ja que el nombre de residus per volta d una hèlice a no és enter, sinó que és 3,6. Cal fer notar que la roda helicoïdal de Schiffer i Edmunson està feta d una combinació de disposicions d arcs dobles, la qual cosa mena a preguntar-se si totes les disposicions poden ser usades per fer una roda helicoïdal. Aquesta qüestió, oberta fins ara, rep una resposta estadística a partir de l anàlisi feta per nosaltres sobre una mostra gran d hèlices a. La part superior de la figura 12 (A i B) mostra els resultats estadístics per als vuit tipus d octapèptids que formen disposicions antitètiques. Totes aquestes disposicions mostren desviacions positives considerables, fet que contrasta amb moltes altres disposicions assajades, contràries a la formació de rodes de Schiffer i Edmunson, que donen resultats estadístics negatius (observació no publicada). A la part inferior de la figura 12 (C) es presenten de forma esquemàtica les rodes de Schiffer i Edmunson en què els residus hidrofílics representats per rodones blanques o grises i els hidrofòbics per grises o blanques configuren en total els vuit arcs dobles assenyalats més amunt. Cal indicar les preferències d arcs dobles en què els grups hidrofílics són carregats o bé en què els grups hidrofòbics són alifàtics (els resultats no es mostren). Els resultats estadístics per a nonapèptids concorden amb els obtinguts per a octapèptids i es mostren en el treball original (Negrete et al., 1998). Els segments formats per octapèptids i nonapèptids corresponen a segments d hèlice que comprenen més de dues voltes i menys de tres. El conjunt dels diferents arcs dobles hidrofílics/hidrofòbics, que configuren una roda helicoïdal clàssica de Schiffer i Edmunson, es troben en abundància a la mostra. Les construccions de vuit i de nou
122 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
FIGURA 10. Freqüències de triplets hidrofílics que es troben en les regions corresponents a hèlices a obtingudes a partir de diferents agrupacions: A: G1 (Arg i Lys); B: G2 (Asp i Glu); C: G1+G2; D: submotius específics 1-2-5 per a totes les combinacions de G1 i G2; E: submotius específics 1-4-5 per a totes les combinacions de G1 i G2; F: G3 (Asn i Gln); G: G4 (Ser i Thr); H: G3+G4; I: submotius específics 1-2-5 per a totes les combinacions de G3 i G4; i J: submotius específics 1-4-5 per a totes les combinacions de G3 i G4. Les línies contínues mostren la probabilitat estadística (valor mitjà) de trobar un determinat triplet. Per la seva part, els dos tipus de línies discontínues denses i espaiades indiquen els llindars de la desviació estàndard corresponents a 2s i 3s respectivament. Els motius equivalents es representen amb el mateix símbol: 1-2-3, 2-3-4 i 3-4-5 per ■; 1-2-4 i 2-3-5 per ◆; 1-3-4 i 2-4-5 per ▲. Pel que fa a la resta de motius, 1-2-5, 1-4-5 i 1-3-5, es representen per ●.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 123
FIGURA 12. A i B: freqüències estadístiques corresponents als octapèptids; C: espirals de les hèlices corresponents a motius d octapèptids que combinen residus polars (P = G1+G2+G3+G4) (circumferència plena) i apolars (H = G5+G6) (circumferència buida). Es podria crear un segon conjunt de quatre espirals helicoïdals si els cercles buits representessin P i els plens H. Per tal de facilitar la comprensió, sota cada espiral helicoïdal hi ha un esquema lineal amb la corresponent seqüència de residus polars i apolars.
124 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
residus, diferents de les que corresponen a aquesta roda, són escassament representats al si de la mostra. Aquests resultats permeten d aprofundir en les raons de l existència d una disposició binària a les hèlices a. e) Conclusions Seria bo que les disposicions binàries formulades en aquest treball es tinguessin en compte a l hora de proposar un disseny d hèlices. Les regles P i H poden ser de gran ajut per al disseny d una cadena polipeptídica que, en principi, hauria d adquirir com a estructura secundària una hèlice a. No obstant això, no hi ha cap dubte que en un futur cal formular altres regles més refinades o específiques, quan puguin considerar-se interaccions a mitjà i a llarg termini. Aquest és el propòsit d una part del treball que es du a terme actualment al nostre grup. Ara bé, encara cal esperar algun temps per tal de fer un escalat estadístic de l anàlisi de triplets. A més, els resultats sobre disposicions binàries d octapèptids i nonapèptids voregen els límits de la validació estadística, fet que mena a recórrer a agrupaments de residus polars i no polars. En la major part dels casos, la ciència de proteïnes està basada en el coneixement i, per tant, cal esperar que es produeixi una expansió del banc de dades Brookhaven PDB, abans de poder estudiar disposicions basades només en residus d aminoàcid singulars. Angles diedres de les cadenes laterals: rotàmers globalitzats i rotàmers diferenciats per estructures secundàries Antecedents històrics i objectius de futur a) Prolegòmens sobre l anàlisi estructural de cadenes laterals en proteïnes Des de la meitat de la dècada de 1960 (Ramachandran i Lakshminarayanan, 1966;
Ramachandran et al., 1966), molts autors han mostrat interès per estudiar la conformació de les cadenes laterals dels aminoàcids en les proteïnes naturals i els factors que governen aquesta conformació. Fruit d aquest interès, els científics del Centre d Estudis Avançats en Biofísica de la Universitat de Madràs (Índia) van publicar durant les dècades de 1960 i de 1970 una extensa sèrie d articles amb el títol genèric de Studies on the conformation of amino acids. A causa de la manca de proteïnes cristal·litzades, en els primers treballs van emprar-se derivats d aminoàcids o pèptids curts (Ramachandran i Lakshminarayanan, 1966; Ramachandran et al., 1966; Sasisekharan i Ponnuswamy, 1970; Ponnuswamy i Sasisekharan, 1970a, b). A principis de la dècada de 1970, aprofitant que ja es coneixien les estructures cristal·logràfiques de tres proteïnes (mioglobina, tosil-a-quimotripsina i lisozima), Chandrasekaran i Ramachandran (1970) i Lipkind i Popov (1971) van fer estudis equivalents emprant les coordenades d aquestes estructures. En general, els resultats confirmaven els que s havien obtingut anteriorment per a pèptids curts i molècules derivades d aminoàcids. Les conclusions més importants que Chandrasekaran i Ramachandran (1970) i Lipkind i Popov (1971) van treure foren, d una banda, l existència d una relació estreta entre les conformacions de les cadenes principal i lateral i, d altra banda, la tendència que tenen els angles diedres successius de la cadena lateral a prendre valors al voltant de 60°, 180° o 60° (per als casos en què els àtoms que pertanyen a la segona i a la tercera posició del diedre tenen una coordinació tetraèdrica). La nomenclatura emprada usualment segueix les recomanacions de la Comissió de Nomenclatura Bioquímica de la IUPAC-IUB (1970), en què, si l angle diedre val al voltant de 60°, 180° o 60°, les conformacions són
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 125
anomenades gauche menys (g-), trans (t) o gauche més (g+), respectivament. A partir de Lipkind i Popov (1971), s empra el terme rotàmer com a sinònim de «conformer de la cadena lateral» en proteïnes. Ponder i Richards (1987) van popularitzar aquest terme entre la comunitat estructuralista, ja que el van associar a una població de residus d un mateix aminoàcid en el si de les proteïnes la cadena lateral dels quals adopta una mateixa disposició espacial (i, per tant, la mateixa conformació en cadascun dels diferents angles diedres ci). En l actualitat, el concepte de rotàmer està totalment acceptat, tot i que han aparegut algunes veus discrepants que creuen que es tracta d una definició massa estricta que no reflecteix el 100% de les situacions reals en què es troben les cadenes laterals dels aminoàcids en les proteïnes (Schrauber et al., 1993). Determinats estudis realitzats a principis de la dècada de 1970 (Ponnuswamy i Sasisekharan, 1970a, b; Sasisekharan i Ponnuswamy, 1971; Chandrasekaran i Ramachandran, 1970) van detectar una dependència forta entre les conformacions dels àtoms en posició g i els valors dels angles F i Y del residu. Va caldre esperar gairebé un quart de segle fins que Dunbrack i Karplus (1994) van trobar una explicació prou satisfactòria a aquest comportament. Aquests autors van assimilar, per a les cadenes polipeptídiques, dos impediments estèrics que defineixen els efectes butà i simpentà , propis de l estereoquímica dels hidrocarburs, els quals expliquen no solament la influència de F i Y sobre c1, sinó també de ci sobre ci+1. En general, els residus d aminoàcid tendeixen a evitar aquelles combinacions de conformacions que puguin produir una interacció en què la distància entre el primer àtom del primer diedre i el darrer àtom del segon diedre és mínima i, per tant, la repulsió entre ells és màxima. En aquests casos es produeix l efecte simpentà en què
dos angles diedres consecutius adopten una conformació gauche de signe oposat. En estudiar la influència mútua entre les conformacions de les cadenes laterals i de la cadena principal, l efecte simpentà es tradueix en unes preferències per a certs valors de c1 en funció de la zona del diagrama de Ramachandran on es troba el residu. A més, les cadenes laterals també es veuen influïdes per les característiques pròpies del tipus d estructura secundària on es troben. L exemple més notable d aquest tipus d influència es produeix en les hèlices a com a resultat de la presència del pont d hidrogen entre Oi i N-Hi+4 (McGregor et al., 1987; Piela et al., 1987; Blaber et al., 1994). En aquest cas, la presència d una unió no covalent el pont d hidrogen produeix una disminució dràstica dels rotàmers amb un àtom de carboni en posició g i conformació g , la qual cosa evita possibles impediments estèrics. b) Anàlisi estadística de l estructura de cadenes laterals: biblioteques de rotàmers Aprofitant l augment continuat d estructures dipositades en el Brookhaven Protein Data Bank (BPDB), diferents autors han realitzat anàlisis estadístiques sobre la freqüència de cada rotàmer (Janin et al., 1978; Bhat et al., 1979; Benedetti et al., 1983; James i Sielecki, 1983; Gray i Matthews, 1984; Ponder i Richards, 1987; McGregor et al., 1987; Tuffery et al., 1991; Dunbrack, 1993; Dunbrack i Karplus, 1993; Blaber et al., 1994; Dunbrack i Cohen, 1997). Normalment, les dades estadístiques s organitzen en forma de biblioteca de rotàmers, seguint la pauta proposada per Ponder i Richards (1987) que consisteix en una gran taula amb tots els rotàmers que s han trobat per a cada aminoàcid i les seves característiques (nombre i percentatge de residus que corresponen a un rotàmer, i valor mitjà i desviació estàndard dels diferents angles diedres ci
126 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
que resulten de la distribució dels diferents rotàmers). Actualment, la majoria d articles que es publiquen sobre rotàmers incideixen en els aspectes següents: a) ús en el modelatge i predicció de noves estructures (vegeu les revisions de Vásquez, 1995, 1996); b) paper en la termodinàmica del plegament de les proteïnes (Pickett i Sternberg, 1993; Sternberg i Chickos, 1994; Doig i Sternberg, 1995; Doig, 1996; Stapley i Doig, 1997); c) comparació de la distribució estadística dels rotàmers en les proteïnes i els resultats teòrics obtinguts en utilitzar funcions de potencial (Nayeem i Scheraga, 1994); i d) anàlisi estadística de Bayes sobre distribució dels rotàmers en proteïnes (Dunbrack i Cohen, 1997). c) Objectius de recerca sobre biblioteques de rotàmers a la Unitat de Biotecnologia Computacional del Departament de Bioquímica i Biotecnologia (URV) L espectacular augment d estructures de proteïnes dipositades en el BPDB fa que avui dia es puguin obtenir biblioteques de rotàmers molt més precises que les que es van descriure inicialment (Ponder i Richards, 1987; McGregor et al., 1987; Tuffery et al., 1991). En aquest sentit, diversos autors han proposat biblioteques més actualitzades (Dunbrack, 1993; Dunbrack i Karplus, 1993; Blaber et al., 1994; Dunbrack, 1996 i, més recentment, Dunbrack, 1997). Les biblioteques de rotàmers no publicades obtingudes bé d Internet o bé de l experimentació que s esmenta en aquesta revisió estan indicades amb el nom o noms dels autors seguit pel símbol «/» i l any de creació. No obstant això, les més utilitzades continuen sent, tot i les seves evidents limitacions, les proposades per Ponder i Richards (1987) i Tuffery et al. (1991) (vegeu taula V). Per tant, un dels objectius del nostre treball sobre
rotàmers ha consistit a establir una comparació valorativa de les biblioteques de rotàmers existents per tal de validar la qualitat de cadascuna (Pujadas i Palau, 1998). Paral·lelament, s han desenvolupat dos conjunts de biblioteques de rotàmers que s anomenen Pujadas-Palau/1994 i Pujadas-Palau/1996 respectivament, i que també s han inclòs dins l estudi comparatiu que s acaba d esmentar (fent-les participar en totes les comparacions creuades possibles amb la resta de biblioteques equivalents). Els dos conjunts de biblioteques de rotàmers s han obtingut emprant els mateixos programes i criteris, i l única diferència és que s han preparat a partir de la mostra de proteïnes disponibles, en un cas al març de 1994, i en l altre al novembre de 1996. Les proteïnes que han constituït les dues mostres corresponen a estructures obtingudes per difracció de raigs-X amb una resolució i un factor de refinament com a mínim de 2,5Å i 0,200Å, respectivament. L homologia màxima permesa entre les estructures d una mateixa mostra ha estat del 35% (Hobohm et al., 1992). Un segon objectiu ha estat l obtenció i la validació d una biblioteca de rotàmers específica per a cadascun dels quatre tipus d estructuració secundària (hèlice a, tira b, gir i llaç). També es discuteix com es reflecteix l efecte simpentà en aquestes biblioteques de rotàmers que depenen de l estructuració secundària. Resultats i discussió a) Les biblioteques de valors mitjans de rotàmers publicades abans del 1993 no haurien de ser utilitzades La major part de les biblioteques de rotàmers que s han publicat fins ara (Ponder i Richards, 1987; McGregor et al., 1987; Tuffery et al., 1991; Dunbrack, 1993; Dunbrack i Karplus, 1993; Blaber et al., 1994; Dun-
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 127
brack/1996; Dunbrack/1997) són biblioteques de rotàmers mitjans obtingudes a partir d estructures 3-D globals (és a dir, per obtenció dels valors mitjans dels diferents paràmetres sense fer cap distinció pel que fa als diferents tipus d estructures secundàries). Fins ara no s havia valorat el grau de similitud que existeix entre les biblioteques publicades. Aquest va ser un primer objectiu que ens vam marcar. Per tal de simplificar el procés de comparació per diferència i evitar que aquestes diferències fossin erràtiques (fruit d un excessiu esmicolament de la mostra), les comparacions es van realitzar a partir de rotàmers basats només en c1 (o rotàmers c1). Aquests rotàmers són els que s obtindrien si els residus s haguessin distribuït emprant únicament les conformacions de c1. Els paràmetres de c1 utilitzats en les comparacions van ser: a) la proporció de residus en el rotàmer; b) el valor mitjà de c1; i c) la desviació estàndard de c1. Els mètodes estadístics seguits es detallen en el treball original (Pujadas i Palau, 1998). Com a resultat de les diferents comparacions creuades entre les biblioteques globals (en què també participen les biblioteques equivalents que pertanyen a Pujadas-Palau/1994 i PujadasPalau/1996), s ha observat que les biblioteques desenvolupades abans de l any 1993 (Ponder i Richards, 1987; McGregor et al., 1987; Tuffery et al., 1991) presenten al marge del paràmetre comparat grans diferències en totes les comparacions en què participen. Pel que fa a les publicades o presents en els bancs de determinats laboratoris des del 1993 (Dunbrack, 1993; Dunbrack i Karplus, 1993; Blaber et al., 1994; PujadasPalau/1994; Dunbrack/1996; Pujadas-Palau/1996; Dunbrack/1997), es constata una gran semblança entre elles. Per tant, es pot concloure que s ha d evitar utilitzar cap de les biblioteques desenvolupades abans del 1993, mentre que les posteriors poden ser considerades equivalents. Tanmateix, és re-
comanable utilitzar les biblioteques més recents. b) Es necessiten biblioteques de rotàmers específiques per a cada tipus d estructura secundària? En els darrers anys, alguns autors han assenyalat que seria aconsellable utilitzar biblioteques de rotàmers que reflectissin la influència de l entorn en la conformació de la cadena lateral. En general, si es compara amb els resultats que s obtenen en utilitzar una biblioteca global, es pensa que el seu ús representaria una millora important en la predicció de rotàmers. Els estudis desenvolupats per Dunbrack i Karplus sobre la influència de la cadena principal en la conformació de la cadena lateral (Dunbrack, 1993; Dunbrack i Karplus, 1994) van dur-los a dividir el diagrama de Ramachandran en blocs de 20 ´ 20° i a desenvolupar, per a cada un, una biblioteca de rotàmers (Dunbrack i Karplus, 1993). Les seves biblioteques no poden considerar-se totalment dependents de l estructura secundària perquè els residus que formen part dels llaços o dels girs es troben en el diagrama de Ramachandran a les àrees corresponents a hèlices a i tires b. Un altre procediment que s ha emprat per tal de millorar la qualitat dels mètodes de predicció és el seguit per Chinea et al. (1995), que han utilitzat rotàmers específics en comptes de globals a l hora de fer modelatge per homologia. Més recentment, Ogata i Umeyama (1997) han incorporat la informació sobre l entorn estructural de les cadenes laterals en forma d uns vectors. Aquests vectors s han obtingut a partir de l anàlisi d estructures resoltes per raigs-X mitjançant el mètode estadístic dels components principals i representen la variància de les posicions dels àtoms de la cadena principal que es troben al voltant de les cadenes laterals. Altres
128 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
aproximacions, més relacionades pròpiament amb l estructura secundària, són les desenvolupades per McGregor et al. (1987), Blaber et al. (1994) i la que s empra en aquest treball. En l actualitat, el desenvolupament de biblioteques de rotàmers específiques per a hèlices, tires b, girs i llaços pot servir per correlacionar les propensions de conformació amb l estructura secundària. Aquestes biblioteques poden ser de gran utilitat a l hora d assolir diferents objectius: a) determinar amb més precisió la presència de possibles errors en les cadenes laterals (rotàmers infreqüents o desviacions importants d algun dels angles diedres ci respecte dels seus valors canònics); b) estudiar com afecta l enzim el procés de formació del complex enzim/substrat o enzim/inhibidor i analitzar els canvis de conformació que es produeixen (Pujadas i Palau, 1997); i c) avaluar mitjançant el modelatge les possibles interaccions que es produiran quan es mutin uns determinats residus. En general, la majoria de mètodes per modelar o predir la cadena lateral que es presenten a la taula V poden ser fàcilment adaptats per tal que utilitzin aquestes biblioteques de rotàmers més específiques. c) Les biblioteques de rotàmers que s han publicat fins ara per a les hèlices i les tires b no són de qualitat prou bona Fins avui dia, les úniques biblioteques de rotàmers obtingudes a partir de segments d estructures secundàries han estat les descrites per McGregor et al. (1987) (hèlices i tires b) i per Blaber et al. (1994) (hèlices). En el cas de les hèlices, ambdós grups han estudiat com es distribueixen, entre els diferents rotàmers, els residus compresos entre les posicions N4 i C4 de la cadena polipeptídica, mentre que en el cas de les tires b, es van estudiar els compresos entre N3 i C3. Per tal
de comprovar si els resultats d aquestes biblioteques són estables i de quantificar-ne el grau de similitud, s ha emprat el mateix mètode de validació que l utilitzat per a les biblioteques de rotàmers globals. Aquest mètode, basat en la comparació dels paràmetres corresponents a rotàmers de c1, s ha mostrat molt apropiat per comparar resultats provinents de diferents biblioteques. Es van afegir a la comparació les biblioteques Pujadas-Palau/1996 i Pujadas-Palau/1994 que, en aquest cas, corresponen als mateixos segments d estructura secundària estudiats per McGregor et al. (1987) i per Blaber et al. (1994). Els resultats obtinguts en fer totes les comparacions creuades indiquen que cap de les dues biblioteques publicades no presenta valors que es puguin considerar prou estables i, per tant, no se n pot recomanar l ús. Els resultats de la comparació estan recollits amb tot detall a Pujadas i Palau (1998). d) Per a cada residu d aminoàcid, hi ha diferències significatives entre els paràmetres que presenta un rotàmer en una mostra global i els que presenta en cada tipus d estructura secundària? La disponibilitat de biblioteques de rotàmers específiques per als diferents tipus d estructures secundàries únicament té sentit si es demostra que la informació que aporten és clarament diferent de la que s obté a partir de les biblioteques globals. En principi, a causa de la seva proximitat a la cadena principal, l angle diedre c1 és el que més es pot veure afectat pel tipus d estructura secundària en el qual està inserit. En conseqüència, cal esperar que els paràmetres corresponents a rotàmers basats en c1 siguin els més sensibles a presentar diferències respecte als valors adoptats en les biblioteques de rotàmers globals. No obstant això, abans de fer la comparació entre les biblioteques específiques i la
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 129
TAULA V. Relació de biblioteques de rotàmers emprades pels programes de modelatge i predicció de la conformació de les cadenes laterals Ponder & Richards (1987)
McGregor et al. (1987)
Tuffery et al. (1991)
Desmet et al. (1992)
Tuffery et al. (1997) Dahiyat & Mayo (1996) Nakamura et al. (1996) Shenkin et al. (1996) Castonguay et al. (1995) Harbury et al. (1995) Desmet et al. (1994) Hsieh et al. (1994) Kono & Doi (1994) Tanaka et al. (1994) Tanimura et al. (1994)
Desjarlais & Handel (1995)
Tuffery et al. (1997) Desjarlais & Handel (1995) Keller et al. (1995) Koehl & Delarue (1995) Selvaggini et al. (1995) Cregut et al. (1994) Goldstein (1994) Koehl & Delarue (1994) Tuffery et al. (1994) Van Gelder et al. (1994)
De Maeyer et al. (1997) Lasters et al. (1995) Goldstein (1994) Leach (1994) Tanimura et al. (1994)
Dunbrack & Karplus (1993)
Tuffery (1995)
Dunbrack (1996)
Iyer & Vishveshwara (1996)
Tuffery et al. (1997)
Bower et al. (1997)
La taula mostra les biblioteques de rotàmers que han emprat diversos autors a l hora de modelar o predir la conformació de les cadenes laterals d una estructura. Únicament s indiquen articles publicats des de 1994. La biblioteca de Desmet et al. (1992) està basada en la de Ponder i Richards (1987).
global, cal assegurar-se que els paràmetres de c1 siguin estables en tots els casos. La prova d estabilitat (validació) s ha fet per comparació dels valors d un mateix paràmetre i rotàmer en dues biblioteques diferents (una construïda amb la mostra del 1996 i l altra, amb la del 1994). Els resultats obtinguts indiquen que a excepció de la biblioteca per als girs tota la resta de biblioteques (per a hèlices, tires b i llaços) presenten valors estables per als paràmetres corresponents a rotàmers de c1 i, per tant, poden utilitzar-se en les comparacions amb la global o mitjana (que també presenta paràmetres estables). Els resultats obtinguts en comparar els paràmetres corresponents als rotàmers de c1 en les hèlices, tires b i llaços, respecte a valors equivalents en la biblioteca global, es poden observar a la figura 13A. Tanmateix, les desviacions més importants, sobretot per a les hèlices, corresponen als percentatges i en menor mesura al valor mitjà i a la desviació estàndard de c1. Pel que fa als girs, el fet que els paràmetres per als seus rotàmers de c1 no siguin estables fa que les diferències que pre-
senta respecte als valors de la biblioteca global (vegeu figura 13B) hagin de considerarse amb reserves. En conclusió, es pot dir que la utilització de biblioteques de rotàmers específiques per a cada tipus d estructura secundària està plenament justificada en el cas de les hèlices, tires b i llaços per dues raons: a) presenten paràmetres de c1 estables; i b) els seus valors són diferents dels que es troben en una biblioteca global de rotàmers de c1. e) Construcció i validació d una biblioteca de rotàmers per a cadascun dels quatre tipus d estructura secundària Els antecedents que hem esmentat justifiquen plenament l elaboració d una biblioteca de rotàmers per a cadascun dels quatre tipus d estructura secundària. Aquestes biblioteques s obtenen considerant tots els angles diedres que defineixen la conformació de la cadena lateral com una entitat única (c1 per Asn, Asp, Cys, Phe, Ser, Thr, Tyr i Val; des de c1 fins a c2 per Gln, Glu, His, Ile, Leu i Trp; des de c1 fins a c3 per Arg i Met; i
130 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
des de c1 fins a c4 per Lys). Els rotàmers obtinguts poden considerar-se «rotàmers complets», en contraposició als rotàmers de c1 emprats fins ara. Cal remarcar que les distribucions d alguns angles diedres no presenten pics ben separats (c2 per Asn i Asp, c3 per Gln i Glu i c4 per Arg) i no s han considerat a l hora de definir els corresponents rotàmers. Les diferents biblioteques (X/Pujadas-Palau, on X és H, B, T i C en el cas de les hèlices, tires b, girs i llaços respectivament) s han obtingut a partir de la mostra del 1996 i posteriorment han estat validades per comparació amb les biblioteques equivalents construïdes amb la mostra del 1994. El mètode emprat en les comparacions és equivalent a l utilitzat en les seccions prèvies. L única diferència en aquest cas és que l estabilitat dels valors mitjans i dels de les desviacions estàndard s ha hagut d avaluar per a tots els angles diedres ci emprats en la definició del corresponent rotàmer (i no únicament per a c1, com fins ara). Cal assenyalar que, tot i que la mostra de residus es troba molt esmicolada, la gran majoria de rotàmers quantitativament importants (amb una proporció en la mostra com a mínim del 5%) presenten una elevada estabilitat en tots els paràmetres. Constitueix una excepció la biblioteca corresponent als girs, tal com ja s ha indicat. En conclusió, les biblioteques per a les hèlices, les tires b i els llaços que s han obtingut a partir de la mostra del 1996 són altament recomanables per al modelatge i la predicció de les cadenes laterals en les estructures secundàries. Aquestes biblioteques es poden consultar a l apèndix de Pujadas i Palau (1998).
cipal i de les cadenes laterals podia ser descrita satisfactòriament mitjançant les repulsions estèriques anomenades efectes «butà» i «simpentà». L efecte simpentà, que és el més important dels dos des d un punt de vista energètic, no afecta únicament les interaccions entre F/c1 i Y/c1 sinó que també s estén al llarg de la cadena lateral i, per tant, determina quins parells de conformacions de ci i ci+1 estan permeses o no. Dunbrack i Karplus (1994), i més recentment Dunbrack i Cohen (1997), han quantificat la proporció de rotàmers relacionats amb l efecte simpentà en les seves biblioteques globals. Si es comparen els seus percentatges amb els de les biblioteques de PujadasPalau/1996 per hèlices, tires b i llaços, s arriba a les conclusions següents: a) els rotàmers que a priori estan vinculats amb l efecte simpentà no són quantitativament importants en cap de les biblioteques; b) els percentatges que corresponen a aquests rotàmers són sempre del mateix ordre amb independència de la biblioteca considerada; c) els angles diedres de la seva cadena lateral pateixen fortes desviacions, tant positives com negatives, respecte als valors canònics; i d) les interaccions que produeixen l efecte simpentà entre c1 i c2 no són únicament independents de F i de Y, sinó també de l estructura secundària. Anatomia d una transició conformacional que afecta la tira b6 de la b-amilasa de soja produïda per la unió del substrat (o l inhibidor) al centre actiu
f) L efecte simpentà a les biblioteques per a hèlices, tires b i llaços
La comparació de les estructures corresponents als complexos de la b-amilasa de soja amb la de l enzim lliure revela la presència d un canvi conformacional en la tira b6
Dunbrack i Karplus van demostrar els anys 1993 i 1994 que la dependència mútua entre les conformacions de la cadena prin-
La superposició de les coordenades corresponents a les cinc estructures conegudes de b-amilasa de soja (Mikami et al., 1993;
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 131
Mikami et al., 1994) ha permès detectar un nou canvi o transició conformacional que afecta tres residus de la tira b6 (el segment 341FTC343). Aquesta transició, que comporta un desplaçament de la cadena principal cap a l interior de la part C-terminal del barril, afecta d igual forma els complexos enzim-substrat i enzim-inhibidor. Paral·lelament, les cadenes laterals de tots tres residus experimenten canvis de conformació que són especialment significatius en el cas de la Thr342 i la Cys343. Si se situa la transició dins del context de les característiques que darrerament s han descobert de la b-amilasa (Pujadas et al., 1996), cal dir que el segment 341FTC343 forma part d un fragment de seqüència altament conservada (motiu). Aquest motiu es troba a la interfase entre b6 i L6 i conjuntament amb altres motius, constitueix l empremta de la b-amilasa. Anàlisi de la qualitat cristal·logràfica del segment afectat per la transició conformacional (341FTC343) El canvi de conformació descrit a l apartat anterior podria ser un artefacte experimental que no hagués estat prèviament detectat pels cristal·lògrafs (Mikami et al., 1993; Mikami et al., 1994). Per tant, és convenient comprovar quina és la qualitat global de totes les estructures i, en particular, del segment 341FTC343. Amb aquest objectiu, les cinc estructures van ser analitzades mitjançant el paquet Biotech Validation Suite for Protein Structures (http://biotech. embl-ebi.ac.uk:8400/; Vriend, 1990; Laskowski et al., 1993; Wodak et al., 1995). El conjunt de programes que integren aquest paquet ha estat dissenyat per tal de detectar aquells errors que més fàcilment poden ser comesos pels cristal·lògrafs durant el procés d assignació de coordenades al mapa de densitat electrònica. L anàlisi realitzada en tots els casos amb la totalitat de les cinc es-
tructures i dels resultats obtinguts no suposa que el segment 341FTC343 presenti errors significatius. La conclusió que se n extreu és que la transició observada ha de considerar-se com un fenomen associat a la unió del lligand a l enzim i, per tant, resta lliure de qualsevol sospita experimental (Pujadas i Palau, 1997). La transició comporta canvis, tant estructurals com d energia potencial, que permeten que el fragment assoleixi una conformació més estable. Implicacions d aquesta estabilització Si s analitzen els angles diedres f i y dels residus que constitueixen la tira b6, s observa que els quatre residus que precedeixen el segment 341FTC343 mantenen en totes les estructures el seu posicionament dins del diagrama de Ramachandran. Aquesta situació, però, no es reprodueix en el cas dels residus 341-343 (vegeu figura 14). En el cas de les cadenes laterals, s observen transicions conformacionals que, en la Thr342 i la Cys343, van acompanyades de canvis de rotàmer (vegeu figura 15, annex 3). Tant els rotàmers com les posicions dins del diagrama de Ramachandran corresponents als complexos són més freqüents en les tires b que no pas en les pròpies de l enzim lliure. Això es tradueix en una disminució en l energia potencial dels complexos respecte a la corresponent amb l enzim lliure. Per tant, es pot concloure que, en comparació de l enzim lliure, la conformació del segment 341FTC343 en els complexos és molt més estable, tant des del punt de vista estructural com energètic. a) La «metaestabilitat» de conformació del segment en l enzim lliure pot afavorir la unió dels lligands i l activitat catalítica posterior Herzberg i Moult (1991) han descrit que alguns enzims necessiten una certa «ines-
132 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
FIGURA 13. Comparació entre els paràmetres de c1 (proporció, valor mitjà i desviació estàndard) corresponents a les biblioteques X/Pujadas-Palau/1996 i els valors equivalents a AV/Pujadas-Palau/1996 ( «X» és «H», «B», «C» o «T» en les hèlices, tires b, llaços i girs). En tots els casos, els paràmetres emprats en les comparacions s han obtingut a partir de biblioteques basades en c1. La figura mostra les diferències entre els valors dels paràmetres de c1 corresponents a un mateix rotàmer en les biblioteques H/1996, B/1996, C/1996 (figura 13A) i T/1996 (figura 13B) respecte a AV/1996 (el valor que s ha restat pertany en tots els casos a la biblioteca mitjana). Les columnes blanques, grises i negres indiquen diferències en els paràmetres corresponents als rotàmers t, g+ i g respectivament.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 133
tabilitat» localitzada en zones properes al centre actiu, cosa que facilita l activitat catalítica o la unió al lligand. Aquestes «inestabilitats estructurals» validades pel fet que s han determinat a resolució molt elevada corresponen, per regla general, a zones conflictives dins del diagrama de Ramachandran. Segons Herzberg i Moult (1991), les tensions a què es troben sotmesos aquests residus serien conseqüència de la mateixa distribució dels grups funcionals que participen en el mecanisme catalític o en la unió del lligand. A més, en els darrers anys, Shoichet et al. (1995) han formulat la hipòtesi de funció-estabilitat que reforça les conclusions obtingudes per Herzberg i Moult (1991). Aquesta hipòtesi postula que hi ha d haver un balanç entre l estabilitat i la funcionalitat d un enzim, és a dir, que una inestabilitat extra en el centre actiu maximitzarà la funcionalitat de l enzim (sempre que no afecti de forma significativa l estructura global). Per tant, els canvis de posició dels residus Thr342 i Cys343 en el diagrama de Ramachandran i la disminució d energia potencial després de la unió del lligand poden ser interpretats com un nou exemple que confirma els resultats i les hipòtesis de Herzberg i Moult (1991) i Shoichet et al. (1995). En conclusió, el segment 341FTC343 es trobaria en l enzim lliure en una posició metaestable disposat a canviar de conformació just en el moment en què el lligand s uneix a l enzim. b) Com a resultat de la transició conformacional, el residu Thr342 s apropa al substrat Si s analitza amb profunditat l estructura del segment 341FTC343 a l enzim lliure, s observa que hi ha una interacció molt forta entre els tres residus que s ocupa de mantenir el segment en l estat metaestable descrit anteriorment. En concret, l anell aromàtic
del residu Phe341 s adapta sobre el pont d hidrogen fort existent entre el grup SH del residu Cys343 i l oxigen del carbonil de la cadena principal del residu Thr342. D altra banda, l àtom d oxigen en posició g del residu Thr342 forma un altre pont d hidrogen, tot i que en aquest cas ho fa amb una molècula d aigua. Quan s uneix el substrat, totes aquestes interaccions es trenquen i llavors la transició conformacional col·loca el residu Thr342 molt a prop del substrat. En aquesta nova posició, els àtoms d oxigen i nitrogen de la cadena principal i l àtom d oxigen en posició g del residu Thr342 estableixen ponts d hidrogen (com a acceptors o com a donadors) amb altres àtoms que pertanyen al substrat, a molècules d aigua o bé al mateix enzim. El segment 341FTC343 actua dins del mecanisme catalític com si fos un gallet Un cop descrita la transició conformacional, cal establir una hipòtesi sobre la seva integració dins del mecanisme catalític. En aquesta formulació, hi tenen un paper molt important les dades d activitat enzimàtica obtingudes a partir de seqüències amb mutacions en aquest segment. S ha vist que el fragment 341FTC343 es troba conservat en la gran majoria de les 21 seqüències de b-amilasa natives que es coneixen. L única seqüència «discrepant» correspon al Bacillus circulans (codi GenBank: BCAMYB) amb una Ala en la posició equivalent al residu Cys343. Actualment, però, es desconeix quina és la repercussió quantitativa d aquesta mutació espontània en l activitat catalítica (Siggens, 1987). En el cas dels mutants obtinguts per mutagènesi dirigida, sempre presenten una reducció molt important de l activitat enzimàtica respecte a l enzim natiu. Per exemple, mentre el mutant Cys343Ser redueix la seva activitat en dos terços (Totsuka et al., 1994), la mutació equivalent en la seqüència
134 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ
de Bacillus polymyxa (Cys323Ser) ho fa en quatre cinquenes parts (Uozumi et al., 1991). Aquesta reducció tan dràstica de l activitat indicaria que aquest residu Cys té un paper clau en el mecanisme catalític. S ha fet una hipòtesi sobre la possible participació del seu grup tiol en la formació d un pont d hidrogen que, en el cas de no ser-hi, provocaria una alteració de l estructura (Uozumi et al., 1991) amb la corresponent disminució d activitat. En un altre estudi, Nomura et al. (1995) han descrit que la Cys podia ser indispensable a l hora d estabilitzar el residu Thr abans que ho faci amb el substrat. Segons els mateixos autors, l existència d un canvi de confor-
mació que involucri el segment 341FTC343 afavoriria l actuació de la Thr dins del centre actiu. Finalment, Totsuka i Fukazawa (1996) han descrit l existència d una molècula d aigua que es troba unida mitjançant un pont d hidrogen al Glu380 i a la Thr342. Aquesta molècula d aigua atacaria el carboni anomèric del substrat, revertiria la seva configuració i, finalment, produiria b-maltosa. Per tant, els canvis de conformació en el segment 341FTC343 farien que actués com si fos un gallet i afavoriria un mecanisme repetitiu de vaivé. El segment, doncs, tindria un paper molt important com a iniciador de la catàlisi un cop unit el substrat.
FIGURA 14. Diagrama de Ramachandran corresponent als residus 341-343. Les posicions al principi de la fletxa (en blanc) indiquen els valors dels angles diedres de la cadena principal en l enzim lliure (1BYA) (Phe 341: F = 103,1°, Y = 179,3°; Thr 342: F = 143,4°, Y = 160,1°; Cys 343: F = 52,8°, Y = 35,7°). Els punts finals (en negre) corresponen al valor mitjà dels angles diedres de la cadena principal en els complexos (1BYB, 1BYC, 1BYD i 1BTC) (Phe 341: F = 89,5°±3,2, Y = 120,6°±3,1; Thr 342: F = 77,9°±4,6, Y = 15,3°±8,8; Cys 343: F = 148,5°±4,3, Y = 124,8°±3,9).
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 135
AGRAÏMENTS Cal assenyalar que tot el contingut d aquesta revisió científica correspon a treballs de tesines o de tesis doctorals que estan publicats, a punt de publicar, acceptats amb revisió o enviats a editorials de revistes de factor d impacte elevat (segons el rànquing publicat a l SCI Journal Citation Reports de 1995). Dos estudiants de doctorat han rebut beques de la Generalitat de Catalunya (G.P. i S. G-V.) i aquesta institució ens va afavorir amb una subvenció per adquirir un ordinador Silicon Graphics Indigo2 XZ. A més de les facilitats de treball a la nostra universitat, generals per a tots els professors i alumnes, aquests treballs no han rebut cap ajut institucional de les agències estatals espanyoles. Un de nosaltres, primer signant d aquesta revisió i membre acadèmic de l Organització Europea de Biologia Molecular (EMBO), ret homenatge amb aquesta revisió als seus deixebles joves que, amb una sabata i una espardenya, una gran dosi de voluntat i molta imaginació, han fet possible que a Tarragona es desenvolupi la biotecnologia computacional a nivells cotitzables pel que fa als estàndards internacionals. També és un goig i un honor per a ell (J. P.), com a expresident de la Societat Catalana de Biologia, presentar aquesta revisió científica als Treballs de la Societat en el número extraordinari sobre biologia molecular estructural.
BIBLIOGRAFIA ARGOS, P; PALAU, J. (1982). «Amino acid distribution in protein secondary structures». Int. J. Pept. Protein. Res., núm. 19, pàg. 380-393. ATTWOOD, T. K.; BECK, M. E.; BLEASBY, A. J.; DEGTYARENKO, K.; MICHIE, A. D.; PARRY-SMITH, D. J. (1997). «Novel developments with the PRINTS protein fingerprint database». Nucleic Acids Res., núm. 25, pàg. 212-216. BAIROCH, A.; APWEILER, R. (1997). «The SWISS-PROT protein sequence data bank and its supplement
TrEMBL». Nucleic Acids Res., núm. 25, pàg. 31-36. BAIROCH, A; BUCHER, P.; HOFMANN, K. (1997). «The PROSITE database, its status in 1997». Nucleic Acids Res., núm. 25, pàg. 217-221. BANNER; D. W.; BLOOMER, A. C.; PETSKO, G. A.; PHILLIPS, D. C.; POGSON, C. I.; WILSON, I. A.; CORRAN, P. H.; FURTH, A. J.; MILMAN, J. D.; OFFORD, R. E.; PRIDDLE, J. D.; WALEY, S. G. (1975). «Structure of chicken muscle triose phosphate isomerase determined crystallographically at 2.5 Å resolution using amino acid sequence data». Nature, núm. 255, pàg. 609-614. BAZAN, J. F. (1996). «Helical fold prediction for the cyclin box». Proteins, núm. 24, pàg. 1-17. BENEDETTI, E.; MORELLI, G.; NÉMETHY, G.; SCHERAGA, H. A. (1983). «Statistical and energetic analysis of sidechain conformations in oligopeptides». Int. J. Pept. Protein Res., núm. 22, pàg. 1-15. BENNER, S. A.; GERLOFF, D. (1991). «Patterns of divergence in homologous proteins as indicators of secondary and tertiary structure: a prediction of the structure of the catalytic domain of protein kinases». Adv. Enzyme Regul., núm. 31, pàg. 121182. BENNER, S. A.; JENNY, T. F.; COHEN, M. A.; GONNET, G. H. (1994). «Predicting the conformation of proteins from sequences. Progress and future progress». Adv. Enzyme Regul., núm. 34, pàg. 269-353. BernsTein, F. C. ; KOETZLE, T. F.; WILLIAMS, G. J. B.; MEYER, E. F.; BRICE, M. D.; RODGERS, J. R.; KENNARD, O.; SHIMANOUCHI, T.; TASUMI, M. (1977). «The Protein Data Bank: A computer based archival file for macromolecular structures». J. Mol. Biol., núm. 112, pàg. 535542. BHAT, T. N.; SASISEKHARAN, V.; VIJAYAN, M. (1979). «An analysis of side-chain conformation in proteins». Int. J. Pept. Protein Res., núm. 13, pàg. 170-184. BLABER, M.; ZHANG, X. J.; LINDSTROM, J. D.; PEPIOT, S. D.; BAASE, W. A.; MATTHEWS, B. W. (1994). «Determination of a-helix propensity within the context of a folded protein sites 44; 131 in bacteriophage T4 lysozyme». J. Mol. Biol., núm. 235, pàg. 600-624. BOURGUET, W.; RUFF, M.; CHAMBON, P.; GRONEMEYER H.; MORAS, D. (1995). «Crystal structure of the ligandbinding domain of the human nuclear receptor RXR-alpha». Nature, núm. 375, pàg. 377-382. CHAKRABARTTY, A.; BALDWIN, R. L. (1995). «Stability of alpha-helices». Adv. Protein Chem., núm. 46, pàg. 141-176. CHAKRABARTTY, A.; DOIG, A. J.; BALDWIN, R. L. (1993). «Helix capping propensities in peptides parallel those in proteins». Proc. Natl. Acad. Sci. USA, núm. 90, pàg. 11332-11336. CHANDRASEKARAN, R.; RAMACHANDRAN, G. N. (1970). «Studies on the conformation of amino acids. XI. Analysis of the observed side group conformation in proteins». Int. J. Protein Res., núm. 2, pàg. 223-233.
136 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ CHEONG, C. G.; EOM, S. H.; CHANG, C.; SHIN, D. H.; SONG, H. K.; MIN, K.; MOON, J. H.; KIM, K. K.; HWANG, K. Y.; SUH, S. W. (1995). «Crystallization, molecular replacement solution and refinement of tetrameric bamylase from sweet potato». Proteins, núm. 21, pàg. 105-117. CHINEA, G.; PADRON, G.; HOOFT, R. W. W.; SANDER, C.; VRIEND, G. (1995). «The use of position-specific rotamers in model building by homology». Proteins, núm. 23, pàg. 415-421. CHOU, P. Y. (1989). «Prediction of protein structural classes from amino acid composition». A: Fasman, G. D. Prediction of protein structure and the principles of protein conformation. Nova York: Plenum Press, pàg. 549-586. CHOU, P. Y.; FASMAN, G. D. (1974). «Prediction of protein conformation». Biochemistry, núm. 13, pàg. 222-245. CHOU, P. Y.; FASMAN, G. D. (1978). «Empirical predictions of protein conformation». Annu. Rev. Biochem., núm. 47, pàg. 251-276. CID, H.; BUNSTER, M.; ARRIAGADA, E.; CAMPOS, M. (1982). «Prediction of secondary structure of proteins by means of hydrophobicity profiles». FEBS Lett., núm. 150, pàg. 247-254. CLAVERIE, J. M. (1993). «Detecting frame shifts by amino acid sequence comparison». J. Mol. Biol., núm. 234, pàg. 1140-1157. COHEN, F. E.; ABARBANEL, R. M.; KUNTZ, I. D.; FLETTERICK, R. J. (1986). «Turn prediction in proteins using a pattern matching approach». Biochemistry, núm. 25, pàg. 266-275. COHEN, M. A.; GONNET, G. H. (1993). «Empirical and structural models for insertions and deletions in the divergent evolution of proteins». J. Mol. Biol., núm. 229, pàg. 1065-1082. CREAMER, T. P.; ROSE, G. D. (1995). «Interaction between hydrophobic side chains within alpha-helices». Protein Sci., núm. 4, pàg. 1305-1314. CSERMELY, P. (1997). «Proteins, RNAs and chaperones in enzyme evolution: A folding perspective». Trends in Biochemical Sciences, núm. 22, pàg. 147-149. DAVIES, G.; HENRISSAT, B. (1995). «Structures and mechanisms of glycosyl hydrolases». Structure, núm. 3, pàg. 853-859. DETERA-WADLEIGH, S. D.; FANNING, T. G. (1994). «Phylogeny of the steroid receptor superfamily». Mol. Phylogenet. Evol., núm. 3, pàg. 192-205. DOIG, A. J. (1996). «Thermodynamics of amino acid side-chain internal rotations». Biophys. Chem., núm. 61, pàg. 131-141. DOIG, A. J.; BALDWIN, R. L. (1995). «N and C-capping preferences for all 20 amino acids in alpha-helical peptides». Protein Sci., núm. 4, pàg. 1325-1336. DOIG, A. J.; STERNBERG, M. J. E. (1995). «Side-chain conformational entropy in protein folding». Protein Sci., núm. 4, pàg. 2247-2251.
DOVER, G. (1997). «There s more to life than selection and neutrality». Bioessays, núm. 19, pàg. 91-92. DUNBRACK, R. L. (1993). «Conformational analysis of protein sidechains: empirical energy parameters for proline and development of a backbone-dependent rotamer library». PhD thesis, Department of Chemistry. Harvard University, USA. DUNBRACK, R. L.; COHEN, F. E. (1997). «Bayesian statistical analysis of protein side-chain rotamer preferences». Protein Sci., núm. 6, pàg. 1661-1681. DUNBRACK, R. L.; KARPLUS, M. (1993). «Backbonedependent rotamer library for proteins application to side-chain prediction». J. Mol. Biol., núm. 230, pàg. 543-574. DUNBRACK, R. L.; KARPLUS, M. (1994). «Conformational analysis of the backbone-dependent rotamer preferences of protein sidechains». Nat. Struct. Biol., núm. 1, pàg. 334-340. ELLIS, R. J.; HARTL, F. U. (1996). «Protein folding in the cell: competing models of chaperonin function». FASEB J., núm. 10, pàg. 20-26. ESCRIVA, H.; SAFI, R.; HANNI, C.; LANGLOIS, M. C.; SAUMITOU-LAPRADE, P.; STEHELIN, D.; CAPRON, A.; PIERCE, R.; LAUDET, V. (1997). «Ligand binding was acquired during evolution of nuclear receptors». Proc. Natl. Acad. Sci. USA, núm. 94, pàg. 6803-6808. FARBER, G. K. (1993). «An a/b-barrel full of evolutionary trouble». Curr. Opin. Struct. Biol., núm. 3, pàg. 409-412. FLEISCHMANN, R. D.; ADAMS, M. D.; White, O. et al. (37 co-authors) (1995). «Whole-genome random sequencing and assembly of Haemophilus influenzae Rd». Science, núm. 269, pàg. 496-512. FRASER, C. M.; GOCAYNE, J. D.; White, O. et al. (26 co authors) (1995). «The minimal gene complement of My coplasma genitalium». Science, núm. 270, pàg. 397-403. FRISHMAN, D.; MEWES, H. W. (1997). «Protein structural classes in five complete genomes». Nat. Struct. Biol., núm. 4, pàg. 626-628. GARCIA-VALLVÉ, S.; PALAU, J. (1998). «Nuclear receptors, nuclear receptor factors, and nuclear receptor-like orphans form a large paralog cluster in Homo sapiens». Mol. Biol. Evol., núm. 15, pàg. 665-682. GARNIER, J.; OSGUTHORPE, D. J.; ROBSON, B. (1978). «Analysis of the accuracy and implications of simple methods for predicting the secondary structure of globular proteins». J. Mol. Biol., núm. 120, pàg. 97-120. GIBRAT, J-F.; GARNIER, J.; ROBSON, B. (1987). «Further developments of protein secondary structure prediction using information theory: New parameters and consideration of residue pairs». J. Mol. Biol., núm. 198, pàg. 425-443. GONNET, G. H.; COHEN, M. A.; BENNER, S. A. (1992). «Exhaustive matching of the entire protein sequence database». Science, núm. 256, pàg. 1443-1445.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 137 GRAY, T. M.; MATTHEWS, B. W. (1984). «Intrahelical hydrogen bonding of serine, threonine and cysteine residues within a-helices and its relevance to membrane-bound proteins». J. Mol. Biol., núm. 175, pàg. 75-81. HARD, T.; KELLENBACH, E.; BOELENS, R.; MALER, B. A.; DAHLMAN, K.; FREEDMAN, L. P.; CARLSTEDT-DUKE, J.; YAMAMOTO, K. R.; GUSTAFSSON, J. A.; KAPTEIN, R. (1990). «Solution structure of the glucocorticoid receptor DNA-binding domain». Science, núm. 249, pàg. 157-160. HENRISSAT, B. (1991). «A classification of glycosyl hydrolases based on amino acid sequence similarities». Biochem. J., núm. 280, pàg. 309-316. HENRISSAT, B.; BAIROCH, A. (1993). «New families in the classification of glycosyl hydrolases based on amino acid sequence similarities». Biochem. J., núm. 293, pàg. 781-788. HENRISSAT, B; BAIROCH, A. (1996). «Updating the sequence-based classification of glycosyl hydrolases». Biochem. J., núm. 316, pàg. 695-696. HENRISSAT, B.; CALLEBAUT, I.; FABREGA, S.; LEHN, P.; MORNON, J. P.; DAVIES, G. (1995). «Conserved catalytic machinery and the prediction of a common fold for several families of glycosyl hydrolases». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 7090-7094. HERZBERG, O.; MOULT, J. (1991). «Analysis of the steric strain in the polypeptide backbone of protein molecules». Proteins, núm. 11, pàg. 223-229. HICKEY, D. A.; BENKEL, B. F.; MAGOULAS, C. (1989). «Molecular biology of enzyme adaptations in higher eukaryotes». Genome, núm. 31, pàg. 272-283. HOBOHM, U.; SANDER, C. (1994). «Enlarged representative set of protein structures». Protein Sci., núm. 3, pàg. 522-524. HOBOHM, U.; SCHARF, M.; SCHNEIDER, R.; SANDER, C. (1992). «Selection of a representative set of structures from the Brookhaven Protein Data Bank». Protein Sci., núm. 1, pàg. 409-417. HOLLEY, L. H.; KARPLUS, M. (1989). «Protein secondary structure prediction with a neural network». Proc. Natl. Acad. Sci., USA, núm. 86, pàg. 152-156. IUPAC-IUB Commission on Biochemical nomenclature. (1970). «Abbreviations and symbols for the description of the conformation of polypeptide chains. Tentative rules (1969)». Biochemistry, núm. 9, pàg. 3471-3479. JAMES, M. N.; SIELECKI, A. R. (1983). «Structure and refinement of penicillopepsin at 1.8 Å resolution». J. Mol. Biol., núm. 163, pàg. 299-361. JANECEK, S. (1995). «Similarity of different beta-strands flanked in loops by glycines and prolines from distinct (alpha/beta)8-barrel enzymes: Chance or a homology?». Protein Sci., núm. 4, pàg. 1239-1242. JANECEK S. (1996). «Invariant glycines and prolines flanking in loops the strand beta 2 of various (alp-
ha/beta) 8-barrel enzymes: A hidden homology?». Protein Sci., núm. 5, pàg. 1136-1143. JANECEK, S.; BALAZ, S. (1995). «Functionally essential, invariant glutamate near the C-terminus of strand beta 5 in various (alpha/beta)8-barrel enzymes as a possible indicator of their evolutionary relatedness». Protein Eng., núm. 8, pàg. 809-813. JANECEK, S.; BATEMAN, A. (1996). «The parallel (a/b)8barrel: Perhaps the most universal and the most puzzling protein folding motif». Biologia, Bratislava, núm. 51, pàg. 613-628. JANIN, J.; WODAK, S. J.; LEVITT, M.; MAIGRET, B. (1978). «Conformation of amino acid side-chains in proteins». J. Mol. Biol., núm. 125, pàg. 357-386. KAMTEKAR, S.; SCHIFFER, J. M.; XIONG, H. Y.; BABIK, J. M.; HECHT, M. H. (1993). «Protein design by binary patterning of polar and nonpolar amino acids». Science, núm. 262, pàg. 1680-1685. KARLIN, S.; BUCHER, P.; BRENDEL, V.; ALTSCHUL, S. F. (1991). «Statistical methods and insights for protein and DNA sequences». Annu. Rev. Biophys. Chem., núm. 20, pàg. 175-203. KAWABATA, T.; DOI, J. (1997). «Improvement of protein secondary structure prediction using binary word encoding». Proteins, núm. 27, pàg. 36-46. KING, R. D.; STERNBERG, M. J. E. (1990). «Machine learning approach for the prediction of protein secondary structure». J. Mol. Biol., núm. 216, pàg. 441-457. KNEGTEL, R. M.; KATAHIRA, M.; SCHILTHUIS, J. G.; BONVIN, A. M.; BOELENS, R.; EIB, D.; VAN-DER-SAAG, P. T.; KAPTEIN, R. (1993). «The solution structure of the human retinoic acid receptor-beta DNA-binding domain». J. Biomol. NMR, núm. 3, pàg. 1-17. KOONIN, E. V.; MUSHEGIAN, A. R.; RUDD, K. E. (1996). «Sequencing and analysis of bacterial genomes». Curr. Biol., núm. 6, pàg. 404-416. LASKOWSKI, R. A; MACARTHUR, M. W.; MOSS, D. S.; THORNTON, J. M. (1993). «PROCHECK: a program to check the stereochemical quality of protein structures». J. Appl. Cryst., núm. 26, pàg. 283-291. LAUDET, V.; HÄNNI, C.; COLL, J.; CATZEFLIS, F.; STÉHELIN, D. (1992). «Evolution of the nuclear receptor gene superfamily». EMBO J., núm. 11, pàg. 1003-1013. LEBIODA, L.; STEC, B.; BREWER, J. M. (1989). «The structure of yeast enolase at 2.25-Å resolution. An 8-fold b+a barrel with a novel bbaa(ba)6 topology». J. Biol. Chem., núm. 264, pàg. 3685-3693. LEE, M. S.; KLIEWER, S. A.; PROVENCAL, J.; WRIGHT, P. E.; EVANS, R. M. (1993). «Structure of the retinoid X receptor alpha DNA binding domain: a helix required for homodimeric DNA binding». Science, núm. 260, pàg. 1117-1121. LESK, A. M.; BRÄNDÉN, C. I.; CHOTHIA, C. (1989). «Structural principles of a/b barrel proteins: the packing in the interior of the sheet». Proteins, núm. 5, pàg. 139-148.
138 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ LIM, V. I. (1974a). «Structural principles of the globular organization of protein chains. A stereochemical theory of globular protein secondary structure». J. Mol. Biol., núm. 88, pàg. 857-872. LIM, V. I. (1974b). «Algorithms for prediction of a-helical and b-structural regions in globular proteins». J Mol Biol., núm. 88, pàg. 873-894. LIPKIND, G. M.; POPOV, E. M. (1971). «Conformational states of amino acid residues in proteins side chains». Mol. Biol., núm. 5, pàg. 532-542. LONBERG, N.; GILBERT, W. (1985). «Intron/exon structure of the chicken pyruvate kinase gene». Cell, núm. 1, pàg. 81-90. LOTAN, N.; YARON, A.; BERGER, A. (1966). «The stabilization of the a-helix in aquous solutions by hydrophobic side-chain interaction». Biopolymers, núm. 4, pàg. 365-368. MANGELSDORF, D. J.; THUMMEL, C.; Beato, M. et al (11 coauthors). (1995). «Overview: the nuclear receptor superfamily: the second decade». Cell, núm. 83, pàg. 835-839. MCGREGOR, M. J.; ISLAM, S. A.; STERNBERG, M. J. E. (1987). «Analysis of the relationship between side-chain conformation and secondary structure in globular proteins». J. Mol. Biol., núm. 198, pàg. 295-310. MIKAMI, B.; DEGANO, M.; HEHRE, E. J.; SACCHETTINI, J. C. (1994). «Crystal structures of soybean beta-amylase reacted with beta-maltose and maltal: Active site components and their apparent roles in catalysis». Biochemistry, núm. 33, pàg. 7779-7787. MIKAMI, B.; HEHRE, E. J.; SATO, M.; KATSUBE, Y.; HIROSE, M.; MORITA, Y.; SACCHETTINI, J. C. (1993). «The 2.0-Å resolution structure of soybean beta-amylase complexed with alpha-cyclodextrin». Biochemistry, núm. 32, pàg. 6836-6845. MUGGLETON, S.; KING, R. D.; STERNBERG, M. J. E. (1992). «Protein secondary structure prediction using logic-based machine learning». Protein Eng., núm. 5, pàg. 647-657. MUIRHEAD, H. (1983). «Triose phosphate isomerase, pyruvate kinase and other a/b-barrel enzymes». Trends Biochem. Sci., núm. 8, pàg. 326-330. MUÑOZ, V.; SERRANO, L. (1994). «Elucidating the folding problem of helical peptides using empirical parametres». Nat. Struct. Biol., núm. 1, pàg. 399-409. NAKATA, K. (1995). «Prediction of zinc finger DNA binding protein». Comput. Appl. Biosci., núm. 11, pàg. 125-131. NAYEEM, A.; SCHERAGA, H. A. (1994). «A statistical analysis of side-chain conformations in proteins: comparison with ECEPP predictions». J. Protein Chem., núm. 13, pàg. 283-296. NC-IUBMB (1992). «Enzyme Nomenclature». Academic Press, Nova York. NEGRETE, J. A.; VIÑUALES, Y.; PALAU, J. (1998). «Deciphering the structural code for proteins: Helical pro-
pensities in domain classes and statistical multiresidue information in alpha-helices». Protein Sci., núm. 7, pàg. 1368-1379. NOMURA, K.; YONEDA, I.; NANMORI, T.; SHINKE, R.; MORITA, Y.; MIKAMI, B. (1995). «The role of SH, S-S groups in Bacillus cereus b-amylase». J Biochem. (Tokyo), núm. 118, pàg. 1124-1130. OGATA, K.; UMEYAMA, H. (1997). «Prediction of protein side-chain conformations by principal component analysis for fixed main-chain atoms». Protein Eng., núm. 10, pàg. 353-359. OHTA, T.; KREITMAN, M. (1996). «The neutralist-selectionist debate». Bioessays, núm. 18, pàg. 673-683. OUZOUNIS, C.; CASARI, G.; SANDER, C.; TAMAMES, J.; VALENCIA, A. (1996). «Computational comparisons of model genomes». Trends biotechnol., núm. 14, pàg. 280-285. PADMANABHAN, S.; BALDWIN, R. L. (1994a). «Helix-stabilizing interaction between tyrosine, leucine or valine when the spacing is i and i+4». J. Mol. Biol., núm. 241, pàg. 706-713. PADMANABHAN, S.; BALDWIN, R. L. (1994b). «Tests for helix-stabilizing interactions between various nonpolar side chains in alanine-based peptides». Protein Sci., núm. 3, pàg. 1992-1997. PALAU, J.; PUIGDOMÈNECH, P. (1974). «The structural code for proteins: zonal distribution of amino acid residues; stabilization of helices by hydrophobic triplets». J. Mol. Biol., núm. 88, pàg. 457-469. PALAU, J.; ARGOS, P.; PUIGDOMÈNECH, P. (1982). «Protein secondary structure. Studies on the limits of prediction accuracy». Int. J. Pept. Protein Res., núm. 19, pàg. 394-401. PASCARELLA, S.; ARGOS, P. (1992). «Analysis of insertions/deletions in protein structures». J. Mol. Biol., núm. 224, pàg. 461-471. PICKETT, S. D.; STERNBERG, M. J. E. (1993). «Empirical scale of side-chain conformational entropy in protein folding». J. Mol. Biol., núm. 231, pàg. 825-839. PIELA, L.; NEMETHY, G.; SCHERAGA, H. A. (1987). «Conformational constraints of amino acid side chains in alpha-helices». Biopolymers, núm. 26, pàg. 12731286. PONDER, J. W.; RICHARDS, F. M. (1987). «Tertiary templates for proteins. Use of packing criteria in the enumeration of allowed sequences for different structural classes». J. Mol. Biol., núm. 193, pàg. 775-791. PONNUSWAMY, P. K.; SASISEKHARAN, V. (1970a). «Studies on the conformation of amino acids. VII. Backbone and side-chain conformations of N-terminal residues in peptides». Biochim. Biophys. Acta, núm. 221, pàg. 153-158. PONNUSWAMY, P. K.; SASISEKHARAN, V. (1970b). «Studies on the conformation of amino acids. VIII. Backbone; side-chain conformations of C-terminal residues in peptides». Biochim. Biophys. Acta, núm. 221, pàg. 159-164.
LA BIOTECNOLOGIA COMPUTACIONAL COM A EINA D ANÀLISI PER A L EVOLUCIÓ MOLECULAR 139 PUJADAS, G.; RAMÍREZ, F. M.; VALERO, R.; PALAU, J. (1996). «Evolution of beta-amylase: Patterns of variation and conservation in subfamily sequences in relation to parsimony mechanisms». Proteins, núm. 25, pàg. 456-472. PUJADAS, G.; PALAU, J. (1997). «Anatomy of a conformational transition of b strand 6 in soybean b-amylase caused by substrate (or inhibitor) binding to the catalytical site». Protein Sci., núm. 6, pàg. 2409-2417. PUJADAS, G.; PALAU, J. (1998). «Deciphering the structural code for proteins: Four high-resolution rotamer libraries of amino acid residues in helices, bstrands, turns and coils». Enviat per a publicació. QIAN, N; SEJNOWSKI, T. J. (1988). «Predicting the secondary structure of globular proteins using neural network models». J. Mol. Biol., núm. 202, pàg. 865-884. RAINE, A. R. C.; SCRUTTON, N. S.; MATHEWS, F. S. (1994). «On the evolution of alternate core packing in eightfold beta/alpha-barrels». Protein Sci., núm. 3, pàg. 1889-1892. RAMACHANDRAN, G. N.; LAKSHMINARAYANAN, A. V. (1966). «Conformation of side groups in amino acids and peptides». Biopolymers, núm. 4, pàg. 495-497. RAMACHANDRAN, G. N.; MAZUMDAR, S. K.; VENKATESAN, K.; LAKSHMINARAYANAN, A. V. (1966). «Conformation of the arginine side-group and its variations». J. Mol. Biol., núm. 15, pàg. 232-242. REARDON, D.; FARBER, G. K. (1995). «The structure and evolution of a/b barrel proteins». FASEB J., núm. 9, pàg. 497-503. RENAUD, J. P.; ROCHEL, N.; RUFF, M.; VIVAT, V.; CHAMBON, P.; GRONEMEYER, H.; MORAS, D. (1995). «Crystal structure of the RAR-gamma ligand-binding domain bound to all-trans retinoic acid». Nature, núm. 378, pàg. 681-689. RICHARDSON, J. S.; RICHARDSON, D. C. (1988). «Amino acid preferences for specific locations at the ends of alpha helices». Science, núm. 240, pàg. 1648-1652. ROBINSON, C. R.; SLIGAR, S. G. (1993). «Electrostatic stabilization in four-helix bundle proteins». Protein Sci., núm. 2, pàg. 826-837. ROST, B; SANDER, C. (1993). «Prediction of protein secondary structure at better than 70% accuracy». J. Mol. Biol., núm. 232, pàg. 584-599. ROST, B; SANDER, C.; SCHNEIDER, R. (1994). «Redefining the goals of protein secondary structure prediction». J. Mol. Biol., núm. 235, pàg. 13-26. ROUVINEN, J.; BERGFORS, T.; TEERI, T.; KNOWLES, J. K. C.; JONES, T. A. (1990). «Three-dimensional structure of cellobiohydrolase II from Trichoderma reesei». Science, núm. 249, pàg. 380-385. ROY, S.; HELMER, K. J.; HECHT, M. H. (1997). «Detecting native-like properties in combinatorial libraries of de novo proteins». Folding & Design, núm. 2, pàg. 89-92. ROY, S.; RATNASWAMY, G.; BOICE, J. A.; FAIRMAN, R.; MCLENDON, G.; HECHT, M. H. (1997). «A protein de-
signed by binary patterning of polar and nonpolar amino acids displays native-like properties». J. Am. Chem. Soc., núm. 119, pàg. 5302-5306. SASISEKHARAN, V.; PONNUSWAMY, P. K. (1970). «Backbone and side-chain conformations of amino acids and amino acid residues in peptides». Biopolymers, núm. 9, pàg. 1249-1256. SASISEKHARAN, V.; PONNUSWAMY, P. K. (1971). «Studies on the conformation of amino acids. X. Conformations of norvalyl, leucyl and aromatic side groups in a dipeptide unit». Biopolymers, núm. 10, pàg. 583-592. SCHIFFER, M.; EDMUNDSON, A. B. (1967). «Use of helical wheels to represent the structures of proteins and to identify segments with helical potential». Biophys J., núm. 7, pàg. 121-135. SCHRAUBER, H.; EISENHABER, F.; ARGOS, P. (1993). «Rotamers to be or not to be an analysis of amino acid side-chain conformations in globular proteins». J. Mol. Biol., núm. 230, pàg. 592-612. SCHWABE, J. W. R.; CHAPMAN, L.; RHODES, D. (1995). «The oestrogen receptor recognizes an imperfectly palindromic response element through an alternative side-chain conformation». Structure, núm. 3, pàg. 201-213. SCHWABE, J. W. R.; NEWHAUS, D.; RHODES, D. (1990). «Solution structure of the DNA-binding domain of the oestrogen receptor». Nature, núm. 348, pàg. 458-461. SCHWARTZ, J. A.; MIZUKAMI, H.; SKAFAR, D. F. (1993). «A metal-linked gapped zipper model is proposed for the hsp90-glucocorticoid receptor interaction». FEBS Lett., núm. 315, pàg. 109-113. SHOICHET, B. K.; BAASE, W. A.; KUROKI, R.; MATTHEWS, B. W. (1995). «A relationship between protein stability and protein function». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 452-456. SIGGENS, K. W. (1987). «Molecular cloning; characterization of the beta-amylase gene from Bacillus circulans». Mol Microbiol., núm. 1, pàg. 86-91. SMYTHE, M. L.; HUSTON, S. E.; MARSHALL, G. R. (1995). «The molten helix: Effects of solvation on the alpha to 310-helical transition». J. Am. Chem. Soc., núm. 117, pàg. 5445-5452. STAPLEY, B. J.; DOIG, A. J. (1997). «Free energies of amino acid side-chain rotamers in a-helices, b-sheets and a-helix N-caps». J. Mol. Biol., núm. 272, pàg. 456-464. STERNBERG, M. J. E.; CHICKOS, J. S. (1994). «Protein sidechain conformational entropy derived from fusion data comparison with other empirical scales». Protein Eng., núm. 7, pàg. 149-155. STRELETS, V. B.; LIM, H. A. (1995). «Ancient splice junction shadows with relation to blocks in protein structure». Biosystems, núm. 36, pàg. 37-41. TODD, M. J.; LORIMER, G. H.; THIRUMALAI, D. (1996). «Chaperonin-facilitated protein folding: optimization of rate and yield by an iterative annealing mechan-
140 J. PALAU, G. PUJADAS, J. A. NEGRETE, Y. VIÑUALES, S. GARCÍA-VALLVÉ ism». Proc. Natl. Acad. Sci. USA, núm. 93, pàg. 40304035. TORGERSON, R. R.; LEW, R. A.; REYES, V. E.; HARDY, L.; HUMPHREYS, R. E. (1991). «Highly restricted distributions of hydrophobic and charged amino acids in longitudinal quadrants of alpha-helices». J. Biol. Chem., núm. 266, pàg. 5521-5524. TOTSUKA, A; FUKAZAWA, C. (1996). «Functional analysis of Glu380; Leu383 of soybean b-amylase. A proposed action mechanism». Eur. J. Biochem., núm. 240, pàg. 655-659. TOTSUKA, A.; NONG, V. H.; KADOKAWA, H.; KIM, C. S.; ITOH, Y.; Fukazawa, C. (1994). «Residues essential for catalytic activity of soybean b-amylase». Eur. J. Biochem., núm. 221, pàg. 649-654. TSAI, M-J.; O MALLEY, B. W. (1994). «Molecular mechanisms of action of steroid/thyroid receptor superfamily members». Annu. Rev. Biochem., núm. 63, pàg. 451-486. TUFFERY, P.; ETCHEBEST, C.; HAZOUT, S.; LAVERY, R. (1991). «A new approach to the rapid determination of protein side chain conformations». J. Biomol. Struct. Dynam., núm. 8, pàg. 1267-1289. UOZUMI, N; MATSUDA, T.; TSUKAGOSHI, N.; UDAKA, S. (1991). «Structural; functional roles of cysteine residues in Bacillus polymyxa b-amylase». Biochemistry, núm. 89, pàg. 4594-4599. VÁZQUEZ, M. (1995). «An evaluation of discrete; continuum search techniques for conformational analysis of side chains in proteins». Biopolymers, núm. 36, pàg. 53-70. VÁZQUEZ, M. (1996). «Modeling side-chain conformation». Curr. Opin. Struct. Biol., núm. 6, pàg. 217-221. VÁZQUEZ, S. R.; KUO, D. Z.; SALOMON, M.; HARDY, L.; LEW, R. A.; HUMPHREYS, R. E. (1993a). «Prediction of alpha-helices in proteins with the hydrophobic stripof-helix template and distributions of other amino acids around the hydrophobic strip». Arch. Biochem. Biophys., núm. 305, pàg. 448-453. VÁZQUEZ, S. R.; THOMAS, C.; LEW, R. A.; HUMPHREYS, R. E. (1993b). «Favored and suppressed patterns of hydrophobic and nohydrophobic amino acids in proteins sequences». Proc. Natl. Acad. Sci. USA, núm. 90, pàg. 9100-9104. VRIEND, G. (1990). «WHAT IF: A molecular modeling and drug design program». J. Mol. Graph., núm. 8, pàg. 52-56. WAGNER, R. L.; APRILETTI, J. W.; MCGRATH, M. E.; WEST, B.
L.; BAXTER, J. D.; FLETTERICK, R. D. (1995). «A structural role for hormone in the thyroid hormone receptor». Nature, núm. 378, pàg. 690-697. WAKO, H.; BLUNDELL, T. L. (1994). «Use of amino acid environment-dependent substitution tables and conformational propensities in structure prediction from aligned sequences of homologous proteins. II. Secondary structures». J. Mol. Biol., núm. 238, pàg. 693-708. WELCH, W. J.; BROWN, C. R. (1996). «Influence of molecular and chemical chaperones on protein folding». Cell Stress & Chaperones, núm. 1, pàg. 109-115. WEST, M. W.; HECHT, M. H. (1995). «Binary patterning of polar and nonpolar amino acids in the sequences; structures of native proteins». Protein Sci., núm. 4, pàg. 2032-2039. WODAK, S. J.; PONTIUS, J.; VAGUINE, A.; RICHELLE, J. (1995). «Validating protein structures: From consistency checking to quality assessment in Making the Most of your Model». A: Hunter, W. N.; Thornton J. M.; Bailey S. Proceedings of the CCP4 Study Weekend 6-7 January 1995, pàg. 41-51. WURTZ, J. M.; BOURGUET, W.; RENAUD, J. P.; Vivat, V.; Chambon, P.; Moras, D.; Gronemeyer, H. (1996). «A canonical structure for the ligand-binding domain of nuclear receptors». Nat. Struct. Biol., núm. 3, pàg. 87-94. XIONG, H. Y.; BUCKWALTER, B. L.; SHIEH, H. M.; HECHT, H. M. (1995). «Periodicity of polar and nonpolar amino acids is the major determinant of secondary structure in self-assembling oligomeric peptides». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 6349-6353. YANG, Z. (1995). «Evaluation of several methods for estimating plylogenetic trees when substitution rates differ over nucleotide sites». J. Mol. Evol., núm. 40, pàg. 689-697. YI, T. M.; LANDER, E. S. (1993). «Protein secondary structure prediction using Nearest-Neighbor methods». J. Mol. Biol., núm. 232, pàg. 1117-1129. ZHANG, X.; MESIROV, J. P.; WALTZ, D. L. (1992). «Hybrid system for protein secondary structure prediction». J. Mol. Biol., núm. 225, pàg. 1049-1063 [errata publicada a J. Mol. Biol., núm. 232, pàg. 1227]. ZHU, Z. Y.; BLUNDELL, T. L. (1996). «The use of amino acid patterns of classified helices and strands in secondary structure prediction». J. Mol. Biol., núm. 260, pàg. 261-276.
III. DEL DNA AL CROMOSOMA
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 143-145
INTRODUCCIÓ JOAN A. SUBIRANA Departament d Enginyeria Química. Escola Tècnica Superior d´Enginyers Industrials. Universitat Politècnica de Catalunya. Av. Diagonal, 647. 08028 Barcelona.
Quan un es posa davant del DNA en una actitud «contemplativa» no pot deixar d experimentar un sentiment de perplexitat i de grandesa. Com poden uns quants milers de lletres definir la vida d un organisme? Com uns petits canvis fan que un organisme sigui viable o no, defineixin la bellesa d una papallona o tantes coses més? La informació genètica codificada circula per Internet a gran velocitat, en qualsevol PC es pot emmagatzemar el genoma sencer d uns quants organismes... Tot això amb un alfabet força rudimentari, només quatre lletres. Les instruccions necessàries per fabricar un automòbil ocupen molt més espai que els milions de lletres necessàries per codificar el genoma humà. Però aquesta seqüència de lletres aparentment simple amaga darrere seu una gran complexitat química. Cada lletra correspon a uns 30-33 àtoms amb una disposició fixa, però molts dels enllaços entre aquests àtoms tenen una gran flexibilitat i capacitat d interacció per poder adaptar-se a les necessitats de la cèl·lula. Cada lletra pot
escriure s de moltíssimes maneres, la disposició en l espai de cada base es modifica contínuament sota la influència de l entorn del DNA. De fet, la seqüència de bases d un gen, que podem escriure en qualsevol full de paper, amaga sota seu una complexitat química enorme. En aquesta part del volum 48 dels TREBALLS, destacats investigadors del nostre país analitzen els diferents nivells de complexitat de la conformació i estructura del DNA en la cèl·lula. La presència dels investigadors catalans en aquest àmbit és considerable. No ho és tant en l estudi de l activitat biològica del DNA: replicació, activació i repressió dels gens, etc. Aquests darrers aspectes hauran de ser tractats en una altra ocasió. LES FORMES DEL DNA Quan Watson i Crick varen proposar el seu conegut model del DNA, no sols varen
144 JUAN A. SUBIRANA
establir els principis conformacionals que donen lloc a la doble hèlix, sinó que el seu model també va permetre comprendre els fonaments de la duplicació i la transmissió dels gens. Després s han estudiat i analitzat moltes altres conformacions possibles del DNA, tal com es descriu en l article d Urpí i Azorin en aquests TREBALLS. No és clar quines d aquestes conformacions poden arribar a tenir un paper en el comportament biològic del DNA, però cal destacar que hi ha fenòmens biològics essencials en els quals el DNA té un paper central, però que no se n coneix el mecanisme. Em refereixo per exemple a l aparellament dels cromosomes en la meiosi: molècules de DNA idèntiques es reconeixen mútuament. D alguna manera la informació proporcionada per la seqüència de bases es manifesta exteriorment, i molècules idèntiques poden interactuar. Hi ha hagut diversos models per explicar aquest fenomen, pràcticament tots ells basats en hèlixs triples i quàdruples, de les quals es parla en detall en l article d Urpí i Azorín. Models similars poden explicar l aparellament local del genoma dels bacteris en la recombinació genètica. Tot això fa que l estudi de la formació d hèlixs múltiples del DNA tingui un gran interès, encara que de moment no es tingui una evidència sòlida de quin és el comportament del DNA en la cèl·lula en el transcurs d aquests processos. El problema del reconeixement entre molècules de DNA idèntiques va intrigarme des del moment que vaig entrar en contacte amb aquesta fascinant molècula. L any 1962 vaig construir el model que es presenta en la figura 1 (annex 4). Aquest tipus de model permet la interacció de les bases pels dos costats. Alguns autors han suggerit que la interacció pot tenir lloc pel solc estret (vegeu l article d Urpí i Azorin), però semblaria més lògic postular una interacció pel solc ample, ja que els parells de bases A·T i G·C poden formar ponts d hidrogen
complementaris amb parells de bases idèntics. La possible existència d aquesta forma del DNA va ser el motiu principal que em va impulsar a introduir-me en els mètodes de difracció de raigs X, encara que de moment no ha estat possible demostrar amb seguretat l existència d un dúplex amb aquesta conformació. De tota manera, el DNA estirat (Lebrun i Lavery, 1996; Konrad i Bolonick, 1996) sembla adoptar una conformació d aquest tipus. De fet, els models proposats són compatibles amb els resultats experimentals que proporciona la difracció de fibres (Fornells et al., 1983). LA DINÀMICA I CONDENSACIÓ DEL DNA Tots hem tingut l experiència d intentar manipular un cordill, el fil del telèfon o una mànega de reg i trobar-nos que es formen tota mena de nusos, recargolaments i altres embolics. Tot això és trivial comparat amb els greus problemes topològics que experimenta el DNA en el nucli cel·lular: un metre de DNA està empaquetat en un nucli cel·lular unes cent mil vegades més petit, amb un diàmetre normalment inferior a 10 mm. A més, en el procés de duplicació, les dues meitats complementàries que formen la doble hèlix del DNA se separen i donen lloc a dues noves hèlixs dobles. Per resoldre tots aquests problemes topològics el DNA necessita uns enzims específics. Tots aquests aspectes del comportament del DNA són analitzats per Roca en aquests TREBALLS. En els organismes superiors l empaquetament del DNA es veu ajudat per unes proteïnes: les histones en el nucli somàtic, i altres proteïnes bàsiques en els espermatozous. Aquests dos tipus de comportament són analitzats per Dabán, del Valle, Gimé-
INTRODUCCIÓ 145
nez, Saperas, Dabán i Chiva en aquests TREBALLS. Són proteïnes que no tenen una gran especificitat de seqüència, poden empaquetar pràcticament qualsevol seqüència del DNA. Finalment Prats, Debón, Vaqué i Cornudella ens permeten copsar alguns aspectes de l organització del genoma, precisament d aquelles seqüències que codifiquen la síntesi de les proteïnes associades amb el DNA als espermatozous.
BIBLIOGRAFIA FORNELLS, M.; CAMPOS, J. L.; SUBIRANA, J. A. (1983). «Changes of conformation of DNA produced by mechanical forces». J. Mol. Biol., núm. 166, pàg. 249252. KONRAD, M. W.; BOLONICK, J. I. (1996). «Molecular dynamics simulation of DNA stretching is consistent with the tension observed for extension and strand separation and predicts a novel ladder structure». J. Amer. Chem. Soc., núm. 118, pàg. 10989-10994. LEBRUN, A.; LAVERY, R. (1996). «Modelling extreme stretching of DNA». Nucleic Acids Res., núm. 24, pàg. 2260-2267.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 147-166
LES ESTRUCTURES DEL DNA LOURDES URPÍ1 I FERRAN AZORÍN2 1. Departament d Enginyeria Química, ETSEIB. Universitat Politècnica de Catalunya. Av. Diagonal, 647. 08028 Barcelona.
2. Departament de Biologia Molecular i Cel·lular. Institut de Biologia molecular de Barcelona, CSIC. Jordi Girona, 18-26. Barcelona.
SUMMARY The DNA molecule is structurally polymorphic and, depending on the precise environmental conditions, it can exist under a variety of different structural conformations which include different types of double stranded helices, either right handed (B-DNA, ADNA, etcetera) or left-handed (Z-DNA), but also triple-stranded and tetra-stranded conformations. In this paper we will describe briefly the structural characteristics of the conformations that better reflect the high degree of structural polymorphism of the DNA molecule. INTRODUCCIÓ La molècula del DNA és estructuralment polimòrfica. Quan l any 1953 James Watson i Francis Crick van proposar el famós model de la forma B del DNA, ja es coneixia l existència d almenys una altra forma estructural diferent del DNA. La resolució de l estructura de la forma B del DNA es va fer principalment tenint en compte els diagrames de difracció de raigs X de fibres de DNA obtinguts per Rosalind Franklin i Maurice Wilkins. Aquests estudis mostraven que
l estructura del DNA depenia del grau d hidratació de les fibres i, també, del tipus de contraió emprat en la seva preparació. Aquests diagrames de difracció es podien classificar en dos grups: els de tipus B, que corresponien a la forma hidratada del DNA i que van ser els que resolgueren Watson i Crick, i els de tipus A, que s observaven en disminuir el grau d hidratació o en presència de determinats cations (Franklin i Gosling, 1953). La resolució estructural d aquests úl-
148 LOURDES URPÍ, FERRAN AZORÍN
TAULA 1. Polimorfisme estructural del DNA
ESTRUCTURES BICATENÀRIES DÚPLEXS ANTIPARAL·LELS FORMES DEXTROGIRES
B-DNA, A-DNA C-DNA, D-DNA,...
FORMES LEVOGIRES
Z-DNA
HOMODÚPLEXS PURÍNICS
d(GA) · d(GA) d(G) · d(G) d(A+) · d(A)
HOMODÚPLEXS PIRIMIDÍNICS
d(C+) · d(C) d(C+T) · d(CT)
DÚPLEXS PARAL·LELS
d(A) · d(T) d(GA) · d(GA)
ESTRUCTURES TRICATENÀRIES TIPUS I, Y * (R·Y)
d(C+T)[d(G) · d(C)] d(C+T)[d(GA) · d(CT)] d(T)[d(A) · d(T)]
TIPUS II, R * (R·Y)
d(G)[d(G) · d(C)] d(GA)[d(GA) · d(CT)]
ESTRUCTURES TETRACATENÀRIES TÈTRAPLEXS DE GUANINES TÈTRAPLEXS DE PIRIMIDINES tims, que corresponen a la forma A del DNA, va trigar encara uns quants anys. Així doncs, la variabilitat conformacional del DNA era ja palesa en els primers experiments adreçats a la determinació de la seva estructura. Avui sabem que el grau de polimorfisme estructural del DNA és enorme i que, depenent de la seva seqüència nucleotídica i de les condicions experimentals precises, la molècula de DNA pot adoptar in vitro un ampli ventall de conformacions estructurals diferents. La taula 1 resumeix les més característiques. En primer lloc, trobem el grup d estructures bicatenàries que inclou les for-
mes A i B, altres conformacions estretament relacionades amb aquestes (formes C i D), però també conformacions que tenen característiques estructurals molt diferents, com pot ser el sentit de gir de la doble hèlix (forma Z), l orientació de les cadenes polinucleotídiques (dúplexs paral·lels) o la presència d aparellaments no canònics (dúplexs homopurínics o homopirimidínics). La molècula del DNA també pot formar estructures tricatenàries i tetracatenàries, resultat de l associació de tres o quatre cadenes nucleotídiques respectivament. Aquestes estructures multicatenàries també poden ser de dife-
LES ESTRUCTURES DEL DNA 149
rents tipus, segons la naturalesa química de les cadenes que formen el complex i de la seva orientació relativa. En aquest treball pretenem descriure breument els trets més característics d algunes de les conformacions del DNA, les més representatives. No volem fer una anàlisi exhaustiva de totes i cadascuna d elles; volem simplement destacar aquells aspectes que reflecteixen millor la variabilitat conformacional del DNA. El lector interessat trobarà en aquest treball cites bibliogràfiques que li permetran aprofundir en aquesta temàtica. ESTRUCTURES BICATENÀRIES DEL DNA Com ja s ha indicat a la introducció, a partir dels estudis de difracció de fibres es van determinar les característiques de la forma B (Watson i Crick, 1953), que va ser la primera estructura bicatenària del DNA que es va conèixer. Després, es van poder interpretar els diagrames de difracció de la forma A. El 1979 va succeir un fet important per a la determinació estructural del DNA. El grup d Alexander Rich va descobrir una nova estructura del DNA (Wang et al., 1979) que, a diferència de les formes A i B, és una
hèlix levogira. Va ser anomenada forma Z a causa de la ziga-zaga que descriu l esquelet sucre-fosfat. Fins aquesta data tot el coneixement estructural que es tenia del DNA procedia dels estudis de difracció de fibres. La descoberta de la forma Z es va fer a partir d un dels primers oligonucleòtids cristal·litzats com a monocristall. Això va ser possible gràcies als avenços en síntesi orgànica d oligodesoxiribonucleòtids. La difracció de raigs X de monocristall aporta moltes més dades que la de fibres i, per tant, els resultats experimentals són molt més rics. Ara bé, la metodologia de resolució d estructura és molt més complexa. A partir d aquesta data es van cristal·litzar altres seqüències que van aportar més informació sobre les diverses conformacions del DNA. Així, el 1980 es va resoldre l estructura del primer oligonucleòtid en forma B (Wing et al., 1980), i el 1981, la del primer oligonucleòtid en forma A (Shakked et al., 1981). Moltes més estructures d oligonucleòtids s han estudiat per difracció de raigs X de monocristall en el període que va des de principis dels vuitanta fins a l actualitat. Més recentment, la ressonància magnètica nuclear (RMN) també s ha mostrat molt eficaç per a l estudi estructural del DNA. Com altres tipus de molècules, les coordenades de les estructures d oligonucleò-
FIGURA 1. Interaccions de pont d hidrogen de tipus Watson-Crick dels parells de bases A·T (a) i C·G (b). També es mostra la situació dels dos solcs (modificat de Calladine i Drew, 1997).
150 LOURDES URPÍ, FERRAN AZORÍN
FIGURA 2. Representació esquemàtica d una doble hèlix per definir alguns dels paràmetres de rotació i de translació que descriuen la conformació del DNA (adaptat de l EMBO Workshop, 1989).
tids resoltes per cristal·lografia o per RMN, es dipositen en un banc de dades. Aquest banc s anomena «Nucleic Acid Database» (NDB), i és públicament i lliurement accessible per Internet a l adreça http://ndbserver.rutgers.edu. D aquesta manera es pot disposar dels detalls estructurals d aquestes macromolècules. També així s obre la possibilitat de comparar estructures relacionades, com també de fer estudis estadístics, donat l augment important d estructures noves. Paràmetres conformacionals de les estructures bicatenàries El fet comú de les estructures bicatenàries és que les dues cadenes nucleotídiques descriuen una hèlix. La forma de la molècu-
la és cilíndrica amb les bases nitrogenades a l interior i l esquelet sucre-fosfat a la perifèria. Les dues cadenes de DNA interaccionen a través de ponts d hidrogen específics entre les bases nitrogenades. A la majoria de conformacions del DNA bicatenari, l especificitat entre bases consisteix en el fet que una determinada base purínica interacciona amb una determinada base pirimidínica (l adenina amb la timina, i la guanina amb la citosina), com mostra la figura 1. Aquests aparellaments de bases van ser enunciats per primera vegada per Watson i Crick, en el seu model de la forma B, però els presenten també la forma A, la forma Z i altres conformacions. Un altre tret comú de les estructures bicatenàries és que la immensa majoria té les dues cadenes en orientació 5 ® 3 antiparal·lela. I també, que presenten
LES ESTRUCTURES DEL DNA 151
diculars a l eix de l hèlix; etc. Vegeu la taula 2 i les figures 2 i 3. Característiques estructurals de les formes dextrogires: A, B, C i D
FIGURA 3. Dues imatges perpendiculars de les tres conformacions bicatenàries més conegudes del DNA: A, B i Z (modificat de Chandrasekaran et al., 1989).
dos solcs característics (solc gran i solc petit) perquè els enllaços glicosídics de cada parell de bases es troben tots dos a la mateixa banda (figura 1). Els paràmetres més bàsics per descriure la conformació del DNA són: els angles de torsió de l esquelet sucre-fosfat, els possibles plegaments de la 2 -desoxiribosa i la conformació de l enllaç glicosídic (enllaç entre la base i el sucre). La definició d aquests paràmetres es pot trobar en obres més extenses (Saenger, 1984; Blackburn i Gait, 1996; Calladine i Drew, 1997). Pel fet de ser una hèlix, les estructures bicatenàries del DNA també es poden descriure amb els paràmetres típics de les estructures helicoïdals: el pas de rosca (P), el nombre de nucleòtids per pas de rosca (n) i l angle de gir d un nucleòtid al següent (W). W = 360°/n. Hi ha una sèrie de detalls de les estructures bicatenàries del DNA que fan necessària la definició de més paràmetres (figura 2). Per exemple, els parells de bases no estan centrats a l eix de l hèlix, sinó que estan desplaçats una certa distància; els plans dels parells de bases no són exactament perpen-
A la conformació B del DNA, les bases s apilen en una disposició perpendicular a l eix de l hèlix, el qual travessa les bases (figura 3). El plegament dels sucres és C2 -endo, cosa que estableix la distància entre fosfats consecutius d una mateixa cadena en 7,0 Å (més gran que a la forma A). Una conseqüència d aquesta conformació global és que els dos solcs tenen una profunditat semblant i una amplada diferent (vegeu la taula 2). La forma B té 10 parells de bases per volta d hèlix, amb un pas de rosca de 34 Å i, per tant, una ascensió per parell de bases de 3,4 Å. Ja en els estudis de difracció de fibres es van posar de manifest altres conformacions anomenades C i D, que tradicionalment s han considerat relacionades amb la forma B; de manera que amb el terme de «família B» es fa referència a les tres formes (B, C i D). Les formes C i D, però, presenten paràmetres conformacionals molt diferents de la forma B. Les formes C i D tenen menys importància que la forma B i només s obtenen en condicions especials. Tota la informació d aquestes conformacions prové dels estudis de difracció de fibres, ja que no s ha cristal·litzat cap oligonucleòtid en aquestes conformacions, ni tampoc no es tenen dades de RMN. Això fa que la informació sigui més pobra. La forma C s obté amb sals de liti a humitat relativament baixa. Aquesta conformació té 28 parells de bases en tres voltes d hèlix. La forma D es presenta en seqüències A-T alternants; la característica principal és el sobrecargolament que presenta l hèlix: 8 parells de bases per volta. Les característiques estructurals de la forma A són molt diferents de les de la família B. Les bases estan desplaçades 4,5 Å de
152 LOURDES URPÍ, FERRAN AZORÍN
TAULA 2. Paràmetres característics de les principals estructures bicatenàries del DNA
PARÀMETRES
FORMA A
FORMA B
FORMA Z
sentit de l'hèlix
dextrogira
dextrogira
levogira
nre. nucleòtids /volta
11
10
12
angle de gir / p.b. (°)
32,7
36
alternant 9 / 51
desplaçament/pb (Å)
4,5
0,2 a 1,8
2 a 3
ascensió / p.b. (°)
2,56
3,3 a 3,4
3,7
inclinació / p.b. (°)
20
6
-7
plegament de la 2'-desoxiribosa
C3 -endo
C2 -endo
alternant C2 -endo / C3 -endo
ampl. solc gran (Å)
2,7
11,7
8,8
ampl. solc petit (Å)
11,0
5,7
2,0
fond. solc gran (Å)
13,5
8,8
3,7
fond. solc petit (Å)
2,8
7,5
13,8
conformació de l'enllaç glicosídic
anti
anti
alternant anti / syn
Nota de la taula 2 p.b., de parell de bases ampl.: amplada fond.: fondària La denominació «solc gran» i «solc petit» és d acord amb les mides dels dos solcs a la forma B. En canviar de forma es manté la denominació, però els adjectius «petit» i «gran» no concorden sempre amb les mides relatives dels solcs.
l eix de l hèlix i això crea un forat al centre de l hèlix de 3 Å de diàmetre (figura 3). Una volta d hèlix conté 11 parells de bases i el pas de rosca és de 28 Å, cosa que proporciona una ascensió per parell de bases de 2,56 Å. Per tal de mantenir una separació normal entre parells de bases consecutius amb una bona interacció de van der Waals (3,4 Å de separació), les bases s apilen amb un angle d inclinació de 20°. El plegament dels sucres és C3 -endo, la qual cosa dóna lloc a una separació de 5,9 Å entre dos fosfats consecutius al llarg d una cadena. Un resultat d aquestes característiques estructurals és que els dos solcs són molt diferents en amplada i fondària (taula 2).
Característiques estructurals de les formes levogires: Z-DNA La característica principal de la forma Z és que el sentit de gir de l hèlix és cap a l esquerra (levogira). Al llarg de cada cadena nucleotídica hi ha una alternança de la conformació de l enllaç glicosídic dels nucleòsids que se succeeixen: anti syn. Una base en conformació anti (normalment una pirimidina) s aparella per ponts d hidrogen amb una base en conformació syn (normalment una purina). Per aquest motiu els dos sucres d un parell de bases tenen una orientació a l espai molt diferent, com es mostra a la figura 4. A causa de l alternança d en-
LES ESTRUCTURES DEL DNA 153
FIGURA 4. Conformació del parell de bases G·C a la forma Z. Les fletxes indiquen la diferent orientació dels sucres, que és deguda a la diferent conformació dels dos enllaços glicosídics: s (syn) per a la 2 -desoxiguanosina, a (anti) per a la 2 -desoxicitidina (modificat de Saenger, 1984).
llaços glicosídics, que produeix l alternança d orientacions dels sucres al llarg de la cadena nucleotídica, la línia que uneix els fosfats descriu una ziga-zaga, d on prové el nom de Z. L alternança en la conformació de l enllaç glicosídic va unida a l alternança en el plegament del sucre: un enllaç glicosídic anti correspon a un sucre C2 -endo i un enllaç glicosídic syn, a un sucre C3 -endo. Com que la forma Z suposa una alternança d enllaç glicosídic syn i anti, i les purines poden adoptar més fàcilment la confomació syn que les pirimidines, la forma Z es presenta bàsicament en seqüències alternants pirimidinapurina (i amb més contingut de parells C·G que A·T). Un factor destacable de la forma Z és el diferent valor de l angle de gir per a la seqüència d(CpG) ( 9°) i per a la seqüència d(GpC) ( 51°); aquesta diferència no es produeix a les hèlixs dextrogires. Una conseqüència d aquest fet és que la distància que separa dos fosfats consecutius al llarg d una cadena depèn del nucleòsid que hi hagi al mig; si té l enllaç glicosídic syn és 7,5 Å i si el té anti és 6,2 Å, en contraposició amb les formes dextrogires on tots els fosfats són equivalents i estan separats per la mateixa distància. Les particularitats de la forma Z respecte a les formes dextrogires del DNA donen lloc
a una mida global diferent: el DNA Z és una hèlix més prima, de tal manera que el diàmetre de la base fa 18 Å en comparació dels 20 Å de les formes dextrogires (figura 3). També els fosfats de les dues cadenes són més a prop: 8 Å, en comparació amb els 11,7 Å que separen els fosfats de la forma B. Això explica que la forma Z requereixi la presència de contraions (Mg2+, Na+, [Co(NH3)6]3+). Factors que afecten la conformació de les estructures bicatenàries del DNA Els factors que determinen la conformació del DNA són la seqüència de bases i les condicions del medi en el qual es troba. Per Raman, ressonància magnètica nuclear (RMN), infraroig i dicroisme circular, s ha posat de manifest que tots els oligòmers de DNA tenen forma B en solució aquosa diluïda a pH 7 i una concentració de 0,1 1,0 M de NaCl. Per tal que un oligonucleòtid adopti una conformació diferent de la B cal fer decréixer l activitat de l aigua que conté. Això s aconsegueix augmentant-ne la concentració de sal, addicionant-hi cations de metalls pesants o addicionant-hi alcohol. Inicialment els estudis de difracció de fibres de DNA, i posteriorment la difracció de monocristalls d oligonucleòtid, han posat de manifest la influència de la seqüència de nucleòtids en la conformació. Les correlacions més clares entre seqüència i conformació són: 1. Gs seguides (i Cs seguides) afavoreixen la forma A. 2. L alternança de bases CG afavoreix la forma Z. 3. L abundància de parells A·T afavoreix la forma B. 4. Les seqüències generals que no compleixen els punts anteriors 1 i 2 presenten normalment la forma B. Cal mencionar un fet curiós observat en
154 LOURDES URPÍ, FERRAN AZORÍN
dues seqüències relacionades, que és la coexistència de les formes A i B en un mateix cristall. O sigui, que una mateixa seqüència en un medi determinat pot existir en dues conformacions diferents. En concret, això s ha observat per les seqüències d(GGBrUABrUACC) i d(GGTATACC) (Kennard i Hunter, 1989). En aquests casos l explicació cal buscar-la en el tipus d empaquetament de les molècules al cristall, que és un cas particular de com les condicions del medi afecten la conformació. La xarxa cristal·lina és formada per molècules de forma A que es disposen al voltant dels eixos senaris helicoïdals de la xarxa (grup espacial P61) i originen canals de 26 Å de diàmetre. En aquests canals se situen les molècules de forma B. La coexistència de dues conformacions de la mateixa seqüència en el mateix cristall indica que les dues conformacions són properes en energia. La hidratació és un aspecte de les condicions del medi i, per tant, afecta la conformació del DNA. Com ja s ha esmentat, la forma B s obté a alta hidratació i les formes A i Z, a hidratació més baixa. En la resolució de moltes estructures d oligonucleòtids per cristal·lografia s ha posat de manifest que hi ha molècules d aigua, ions i molècules petites, que interaccionen amb el DNA i, per tant, són factors importants en l estructura del DNA. Si el solvent (aigua majoritàriament) no està ordenat, no apareixen pics clars en els mapes de densitat electrònica. L absència de pics de solvent generalment indica que l aigua està desordenada. La falta d aigua prop dels àtoms carregats o electronegatius seria una situació desfavorable energèticament. En les tres conformacions principals del DNA s han localitzat molècules d aigua en posicions característiques. Així, els dodecàmers en forma B que tenen a la zona central la seqüència AATT presenten en aquesta zona el solc petit estret i ocupat per una fila de molècules d aigua que interaccio-
nen d una manera específica amb el DNA. En canvi, altres seqüències en forma B presenten el solc petit més ample, de manera que allotja dues files de molècules d aigua, també amb interaccions específiques. La forma A té poques aigües ordenades al solc petit, contràriament a la forma B. Aquest fet ha de ser degut a la diferència de mida entre els solcs de les dues conformacions. De manera que ambdues formes presenten hidratat el solc que és més estret, o sigui, el solc petit a la forma B i el solc gran a la forma A. A la forma Z també s ha trobat una hidratació característica, formada per dos tipus d aigües situades al solc petit. Una aigua estabilitza la conformació syn de la 2 -desoxiguanosina, ja que forma un pont d hidrogen amb el N2 de la guanina i un altre amb un oxigen del fosfat del mateix nucleòtid. L altra aigua forma una espina al llarg del solc perquè interacciona amb l O2 de citosines de parells de bases consecutius. Aquest esquema d hidratació està limitat als parells C·G, ja que en els parells T·A no s ha observat. L adenina no té el grup N2, per tant, la interacció en què participa aquest grup no és possible. O sigui, que la hidratació estabilitza més un parell C·G en forma Z que un parell T·A en forma Z (vegeu les figures 1 i 4). Variabilitat dels paràmetres conformacionals de les estructures bicatenàries del DNA La resolució d estructures per difracció de raigs X de monocristall ha posat de manifest l existència d un important grau de diversitat en els valors precisos de les variables conformacionals de les estructures bicatenàries del DNA, en el sentit que un fragment de DNA no presenta les mateixes variables conformacionals per cada nucleòtid. De les dades de difracció de fibres només s obté la mitjana de les variables; així doncs, la diversitat conformacional no es
LES ESTRUCTURES DEL DNA 155
manifesta. En aquest sentit, les dades de la taula 2 són valors que provenen d estudis de fibres i que normalment estan d acord amb els valors mitjans de les variables dels oligonucleòtids. Tanmateix, s ha observat una clara discrepància entre els valors mitjans de les variables en octanucleòtids cristal·litzats en forma A (Verdaguer et al., 1991) i els valors obtinguts de fibres. Un exemple de la variabilitat de la forma B és que alguns nucleòtids presenten els sucres en conformació C3 -endo, quan a la forma B el plegament característic dels sucres és C2 -endo. Els nucleòtids de pirimidines (C i T) tenen una tendència més acusada a adoptar la conformació C3 -endo que els nucleòtids de purines (G i A); i també influeix el tipus de nucleòtids contigus (Subirana et al., 1995). Amb les dades experimentals de què es disposa, es manifesta que no hi ha cap parell de nucleòtids consecutius que sigui totalment rígid. Seqüències similars poden adoptar diferents conformacions segons les interaccions que estableixin amb molècules veïnes. Tanmateix, estudis estadístics realitzats amb estructures en forma B (Subirana i Faria, 1997) mostren que la variabilitat intrínseca de cada parell de nucleòtids és diferent, i que les seqüències flanquejants poden tenir només una petita influència. Només per al pas de nucleòtids YR (pirimidina-purina), sobretot per als passos CG i CA/TG, hi ha una influència acusada dels nucleòtids flanquejants. La qual cosa equival a dir que els passos CG i CA/TG tenen una gran variabilitat conformacional, i la resta de passos de dinucleòtids són més rígids. Encara es disposa de relativament poques dades per fer un estudi estadístic complet de les tendències conformacionals de les seqüències. Hi ha passos de dinucleòtids dels quals no es té prou informació per establir les seves característiques. El pas TA n és un exemple, té la característica de tenir un
angle de gir més elevat de la mitjana de la forma B, però en contraposició hi ha una estructura amb un valor acusadament més petit (Urpí et al., 1996). La forma A també mostra una considerable variabilitat conformacional. Un estudi recent (Fernandez et al., 1997) posa de manifest que una mateixa seqüència pot variar molt la seva conformació segons les condicions del medi. Aquest estudi s ha realitzat amb l oligonucleòtid d(pCCCGCGGG), que ha estat cristal·litzat en cinc condicions diferents, i en cada cas la conformació varia, tot i mantenir-se sempre dins la forma A. S observa un canvi gradual d alguns paràmetres en les cinc estructures, des de l estructura més hidratada o d empaquetament més obert a l estructura menys hidratada o d empaquetament més compacte. Així, s observa una variació molt important en l amplada del solc gran; si es considera la distància P-P a través del solc gran, per a l estructura més oberta és 5,7 Å i per a la més compacta és 0,7 Å. També la curvatura de l eix de l hèlix canvia (de 8,4° a 20,8°) de l estructura més oberta a la més compacta. En alguns casos la variabilitat conformacional és tan gran que un dúplex en forma B pot presentar en alguna zona paràmetres característics de la forma A. Aquest és el cas de l hexàmer d(CTCGAG) (Wahl et al., 1996), que té el plegament de les quatre 2 -desoxiriboses terminals en C3 -endo, fet que els autors interpreten que està relacionat amb la facilitat de transició a la forma A. De la forma Z, s ha dit habitualment que és més rígida (menys variable) que les formes A i B. Aquesta afirmació prové del fet que la majoria d oligonucleòtids cristal·litzats en forma Z presenten els mateixos tipus de contactes entre molècules, cosa que afecta els paràmetres conformacionals. Tanmateix, un estudi recent d una mateixa seqüència cristal·litzada en dues condicions diferents en forma Z (Malinina et al., 1998) i compara-
156 LOURDES URPÍ, FERRAN AZORÍN
da amb la mateixa seqüència cristal·litzada anteriorment també en forma Z però en condicions diferents, mostra que la forma Z és tan variable com les formes A o B. Estructures amb cadenes nucleotídiques que formen diversos dúplexs Els últims anys s han determinat estructures d una sèrie d oligonucleòtids que han posat de manifest l existència de conformacions diferents de les esmentades anteriorment. En diversos casos s han relacionat les noves estructures amb la seva funcionalitat, però de moment són només hipòtesis. Les seves seqüències són: d(CCGCGG), d(AGGCATGCCT) i d(GCGCGCG). En cap dels casos no era previsible a partir de la seqüència l estructura que s ha observat. El fet comú en aquestes estructures és que la part central presenta una conformació coneguda (A o Z), però als extrems de les seqüències la conformació és diferent de les conformacions ja establertes. Un altre fet característic d aquestes estructures és que la mateixa cadena nucleotídica forma més d un dúplex (dos o tres dúplexs). Per aquest motiu s han relacionat aquestes estructures amb funcions com la replicació i la transcripció. L oligonucleòtid d(CCGCGG) forma un dúplex a la zona central que s obre pels extrems (Malinina et al., 1994). El tetràmer central (CGCG) forma un dúplex en forma Z, i les citosines 5 de les dues cadenes del dúplex no interaccionen amb les guanines corresponents de la cadena complementària, sinó que s orienten cap a l exterior del dúplex i interaccionen amb les guanines corresponents d un altre dúplex. De manera semblant, les guanines terminals 3 interaccionen amb les citosines corresponents del mateix dúplex veí (figura 5 de l annex 5). Es produeix, doncs, una associació de dos dúplexs en conformació Z al centre que bescan-
vien les seves citosines terminals. Totes les interaccions dels parells de bases C.·G són del tipus Watson-Crick. Aquesta estructura inusual als extrems de la seqüència respon al fet que la seqüència no és alternant C.·G als extrems, cosa que dificulta l adopció de la conformació Z. La macroestructura formada pels dos dúplexs associats, a més de mantenir-se per interaccions de ponts d hidrogen dels quatre parells de bases dels extrems, també està estabilitzada per un ió sodi que se situa a la part central entre els dos dúplexs i que es coordina a l O6 d una guanina de cada dúplex. (Aquest ió no s ha representat a la figura 5 de l annex 5). Una altra estructura que té similituds amb l anterior ha estat determinada posteriorment (Nunn i Neidle, 1996). Es tracta de la seqüència d(AGGCATGCCT), que presenta l octàmer central en forma A i els nucleòtids 5 -A i 3 -T orientats cap a l exterior del dúplex i interaccionant amb els nucleòtids complementaris d un dúplex veí. Malgrat la diferent conformació de la zona central [Z per d(CCGCGG) i A per d(AGGCATGCCT)], el tipus d interacció dels nucleòtids terminals és anàleg en aquestes dues estructures, com també ho és la macroestructura de quatre cadenes nucleotídiques que es forma. La seqüència d(GCGCGCG) també té una estructura amb analogies amb les estructures anteriors, però té particularitats que la diferencien, que provenen de la longitud de la seqüència. Aquest oligonucleòtid no és totalment autocomplementari, sinó que té una base extra, només sis de les set bases poden formar un dúplex amb aparellaments complementaris C·G. L estructura determinada (Pan et al., 1997) mostra que la 5 -G és la base que no forma aparellaments C·G i que la resta de la seqüència forma un dúplex en forma Z. Les guanines 5 de les dues cadenes del dúplex (G1 i G8) adopten la conformació anti / C2 -endo, que s allunya
LES ESTRUCTURES DEL DNA 157
FIGURA 6. a) Numeració dels nucleòtids que formen un dúplex a l estructura de l heptàmer d(GCGCGCG); b) interaccions entre dos dúplexs veïns (un dúplex representat en gruix normal i l altre, en negreta) a través d un parell G·G; c) i d) parell de bases G·G amb interaccions de pont d hidrogen de tipus Hoogsteen i de tipus Hoogsteen invertit, respectivament.
totalment de la que tindrien si adoptessin la forma Z. Aquestes guanines (G1 i G8) s aparellen amb altres guanines de l extrem 5 d un dúplex veí mitjançant interaccions del tipus Hoogsteen invertit (figura 6). En aquest cas es forma una macroestructura infinita de dúplexs mitjançant ponts d hidrogen intermoleculars G·G. ESTRUCTURES TRICATENÀRIES Les estructures tricatenàries o tríplexs resulten de l associació d un fragment de DNA bicatenari amb una tercera cadena de DNA (figura 7 de l annex 5). Tant la tercera cadena com el fragment bicatenari poden
ser de naturalesa ribonucleotídica (RNA) i la formació de tríplexs de RNA o de tríplexs híbrids DNA-RNA està àmpliament demostrada. De fet, la primera estructura tricatenària descrita, l any 1957, corresponia a un tríplex de RNA (Felsenfeld et al., 1957). En aquest treball tractarem només el cas dels tríplexs de DNA que ha estat motiu d excel·lents revisions recentment (Cheng i Pettitt, 1992; Radhakrishnan i Patel, 1994; Mirkin i Frank-Kamenetskii, 1994; Bernués i Azorín, 1995; Frank-Kamenetskii i Mirkin, 1995). El nostre coneixement de les característiques estructurals dels tríplexs prové principalment d estudis de RMN que han permès la determinació estructural de diversos ti-
158 LOURDES URPÍ, FERRAN AZORÍN
FIGURA 8. a) Representació esquemàtica dels dos aparellaments Watson-Crick canònics i b) de les quatre tríades més estables.
LES ESTRUCTURES DEL DNA 159
pus de tríplexs. En aquest cas, la cristal·lografia de raigs X ha resultat menys informativa donat que, fins ara, només ha estat possible cristal·litzar complexos que, ja sigui per la seva naturalesa química (Betts et al., 1995) o per la seva mateixa estructura (Van Meervelt et al., 1995), representen casos molt especials. En un tríplex la tercera cadena recorre el solc gran del dúplex (figura 7 de l annex 5) establint interaccions de ponts d hidrogen amb les bases del dúplex. Aquestes interaccions donen lloc a la formació de tríades. Als aparellaments canònics G·C i A·T, les bases puríniques mantenen lliure un major nombre de grups capaços d establir interaccions per ponts d hidrogen, en comparació de les bases pirimidíniques (figura 8A). Aquest fet determina una de les característiques més importants dels tríplexs: la tercera cadena s associa preferentment amb les purines del dúplex. L estabilitat dels tríplexs depèn directament de la de llurs tríades constituents. Les tríades més estables són les T(A·T), C+(G·C), A(A·T) i G(G·C) (figura 8B) que poden ser considerades com a canòniques. En determinats casos s ha pogut demostrar la formació d altres tipus de tríades menys estables, com les A+(G·C), A(G·C) o T(C·G), però la seva formació sempre té un efecte inestabilitzador, en comparació de tríplexs formats només per tríades canòniques. La mateixa estructura química de les tríades determina que la formació de tríplexs estigui afavorida en seqüències que presentin una marcada asimetria en la distribució de purines i pirimidines entre ambdues cadenes. Seqüències que presenten alternança de purines i pirimidines a la mateixa cadena formen tríplexs amb dificultat, atès que aquests tríplexs hauran d incloure tríades menys estables o que, com veurem més endavant, l associació de la tercera cadena amb el dúplex haurà de canviar de cadena, i de motiu de reconeixement, a cada alternança purina-pirimidina.
Segons la naturalesa química de la tercera cadena, els tríplexs es poden classificar en dos tipus (figura 8B). Els tríplexs de tipus I tenen la tercera cadena de tipus polipirimidínic i estan estabilitzats per la formació de tríades T(A·T) i C+(G·C). En aquests tríplexs, les bases de la tercera cadena adopten la conformació anti i els aparellaments que s estableixen amb les bases del dúplex són de tipus Hoogsten. Això determina que l orientació de la tercera cadena sigui parallela amb relació a la cadena purínica del dúplex. Contràriament, els tríplexs de tipus II tenen la tercera cadena polipurínica i estan estabilitzats per la formació de les tríades A(A·T) i G(G·C). En aquest cas l orientació de la tercera cadena és antiparal·lela amb relació a la cadena purínica del dúplex, donat que els aparellaments són del tipus Hoogsten invertit. Així doncs, l orientació de la tercera cadena respecte al dúplex serà diferent depenent de si s empra el motiu pirimidínic (tipus I) o purínic (tipus II). Finalment cal indicar que els tríplexs de tipus I són més estables a pHs àcids, donat el requeriment de protonació de la citosina (pKa= 4,5) per a la formació de les tríades C+(G·C). En canvi, els tríplexs de tipus II són estables en un ampli marge de pH, i són estabilitzats per cations divalents, principalment magnesi, però, en alguns casos, també per certs cations metàl·lics de transició (zinc, cadmi, cobalt). La formació de tríplexs constitueix un mecanisme per al reconeixement específic del DNA amb àcids nucleics de cadena senzilla, com oligonucleòtids sintètics. En principi, per a qualsevol seqüència de DNA es pot dissenyar un oligonucleòtid sintètic (TFO) que la reconegui específicament mitjançant la formació d una estructura tricatenària. El codi de reconeixement ve determinat pels diferents tipus de tríades i té les limitacions abans esmentades, la principal de les quals fa referència a l efecte inestabi-
160 LOURDES URPÍ, FERRAN AZORÍN
litzador de les alternances purina-pirimidina. La figura 9 resumeix esquemàticament aquesta problemàtica. Per tal de reconèixer una seqüència purínica que presenta diverses interrupcions de pirimidines, es poden formar tríades menys estables amb les pirimidines (figura 9a), o canviar de cadena a cada interrupció. Ara bé, aquesta última solució, que és en principi la menys dolenta, requereix també canviar de motiu de reconeixement, donats els requeriments d orientació de la tercera cadena amb relació al dúplex (figura 9b). De manera alternativa, es pot canviar l orientació 5 ® 3 de la tercera cadena (figura 9c) però la síntesi d oligonucleòtids amb canvis d orientació de la cadena no és encara rutinària. Tot i aquestes limitacions, ha estat possible demostrar in vivo el reconeixement específic de seqüències concretes de DNA amb oligonucleòtids sintètics formadors de tríplexs o TFO. Aquesta estratègia s ha demostrat útil en diverses aplicacions. TFO conjugats amb FeEDTA s han emprat in vitro com a nucleases amb alta especificitat de seqüència o, conjugats amb psolaré, com a sistema de mutagènesi dirigida in vivo. Els TFO també s han demostrat eficaços com a inhibidors de l ini-
ci i de l elongació de la transcripció tant in vitro com in vivo. Fins aquí ens hem referit als tríplexs que anomenem intermoleculars, en els quals la tercera cadena i el dúplex pertanyen a molècules de DNA diferents. Els tríplexs també poden ser intramoleculars si la tercera cadena pertany a la mateixa molècula de DNA que el dúplex sobre el qual es forma l estructura tricatenària. Les característiques fonamentals de la formació i l estabilització dels tríplexs intramoleculars són idèntiques a les esmentades abans per als tríplexs intermoleculars. Ara bé, existeixen algunes petites diferències que resumirem a continuació. La formació dels tríplexs intramoleculars requereix la desnaturalització local de la regió de la molècula de DNA que aporta la tercera cadena. Aquest procés de desnaturalització és energèticament desfavorable i, en conseqüència, la formació de tríplexs intramoleculars es veu afavorida per factors que el facilitin, com per exemple increments de la superhelicitat negativa del DNA o presència de determinats cations mètal·lics de transició (zinc, cadmi, cobalt). Un cop format el tríplex intramolecular, la regió complementària a la tercera cadena ha de romandre
FIGURA 9. Les alternances purina(R)-pirimidina(Y) tenen un efecte inestabilitzador sobre la formació d estructures tricatenàries. A cada alternança: a) es pot formar una tríada menys estable, b) o canviar de cadena i de motiu de reconeixement, c) o canviar l orientació de la tercera cadena. R= purina, Y= pirimidina, N= qualsevol base.
LES ESTRUCTURES DEL DNA 161
FIGURA 10. a) Les quatre cadenes que formen les tètrades de guanines poden ser paral·leles (1) o antiparal·leles (2 i 3). Els cercles amb creus o punts indiquen la diferent orientació de les cadenes; b) l espai entre dues tètrades consecutives té unes dimensions ideals per a la coordinació del potassi.
necessàriament desnaturalitzada, en forma de cadena senzilla. ESTRUCTURES TETRACATENÀRIES Les estructures tetracatenàries, o tètraplexs, són el resultat de l associació de quatre cadenes de DNA. La formació de tètraplexs es veu extraordinàriament afavorida en seqüències enriquides en residus de guanina, tot i que també s ha observat en altres tipus de seqüències (Sundquist, 1991, per a una revisió sobre aquesta temàtica). La formació de tètraplexs de guanina es fonamenta en la capacitat d aquests residus de formar tètrades on quatre guanines s associen per mitjà d interaccions de ponts
d hidrogen (figura 10). Contràriament al cas dels tríplexs de DNA, la informació estructural sobre els tètraplexs de guanines, obtinguda tant per RMN com per cristal·lografia de raigs X, és molt abundant. La formació d aquests tètraplexs requereix la presència de, com a mínim, tres tètrades consecutives. Les tètrades de guanines són estructures planars que, quan són consecutives, estableixen fortes interaccions d apilament. Aquestes forces d apilament contribueixen de manera molt important a l estabilitat dels tètraplexs, que és alta. Els tètraplexs de guanines tenen temperatures de fusió similars, o fins i tot superiors, a les corresponents a dúplexs similars en la conformació B. Es poden distingir dos tipus de tètrades segons que les quatre cadenes tinguin la mateixa
162 LOURDES URPÍ, FERRAN AZORÍN
dóna lloc a fins a deu possibles formes estructuralment isomèriques. Els cations tenen un paper molt important en l estabilització dels tètraplexs. En general, els cations monovalents tenen un major efecte estabilitzador que els de valència superior i, de tots, el potassi és el que té l efecte més important. L efecte estabilitzador del potassi es deu, d una banda, a la neutralització de les càrregues negatives dels fosfats de les cadenes i, en segon lloc, a la seva coordinació amb els grups O6 de les guanines de tètrades consecutives (figura 10b). De fet, l espai comprès entre dues tètrades consecutives constitueix un bon lloc d unió per als cations, especialment per al potassi,
FIGURA 11. Els tètraplexs poden ser tetramoleculars (a), bimoleculars (b) o unimoleculars (c).
orientació paral·lela o bé siguin antiparal·leles dues a dues (figura 10a). Aquestes darreres poden classificar-se també en dos tipus segons que cadascuna de les cadenes tingui una orientació antiparal·lela respecte a les veïnes (tipus 2) o sigui paral·lela a alguna d elles (tipus 3). Als tètraplexs paral·lels les quatre guanines adopten la conformació anti, però als antiparal·lels s alternen les conformacions anti i syn. En el cas dels tètraplexs antiparal·lels, les diferents possibilitats d alternança en l orientació relativa de les cadenes i la conformació de les bases
FIGURA 12. Esquema de l estructura de d(C3T), formada per dos dúplexs intercalats. Les dues cadenes que formen un dúplex són paral·leles; en canvi, els dos dúplexs tenen una disposició relativa antiparal·lel. (Les sagetes indiquen l orientació de les cadenes. Un dúplex s ha representat amb línia gruixuda i l altre, amb línia estreta) (adaptat de Wahl i Sundaralingam, 1995).
LES ESTRUCTURES DEL DNA 163
donat que les seves dimensions són ideals per a la coordinació d aquest catió. D acord amb aquest argument, l efecte estabilitzador dels cations monovalents decreix tant en augmentar (K>Rb>Cs) com en disminuir (K>Na>Li) el radi iònic. Els tètraplexs paral·lels han de ser necessàriament tetramoleculars, és a dir, en la seva formació intrevenen sempre quatre molècules de DNA independents (figura 11a). En canvi, els tètraplexs antiparal·lels poden ser també bimoleculars (figura 11b) o unimoleculars (intramoleculars) (figura 11c). L equilibri entre aquestes diferents formes moleculars està influït per diversos factors i molt especialment pels ions. Les formes tetramoleculars es veuen afavorides en presència de potassi, mentre que les formes bimoleculars i intramoleculars es formen també en presència de sodi. Resulta curiós que tots els tètraplexs tetramoleculars descrits fins ara siguin de tipus paral·lel. És probable que el tipus de catió tingui, també en aquest cas, un efecte determinant.
L interès principal de l estudi dels tètraplexs de guanines radica en el fet que el DNA telomèric té una gran tendència a formar estructures tetracatenàries. En general, les seqüències telomèriques contenen grups de tres o més guanines consecutives espaiades per 2-4 residus, normalment timines. Aquestes seqüències s estenen en forma de cadena senzilla a la fi dels cromosomes, en direcció 3 . D ací la seva gran tendència a formar estructures tetracatenàries. La formació d estructures tetracatenàries no està limitada al cas de les seqüències enriquides en guanina. Altres seqüències també poden formar tètraplexs encara que amb característiques estructurals molt diferents a les dels tètraplexs de guanines. Així per exemple, els oligonucleòtids d(C4), d(C3T) i d(TAACCC) (Kang et al., 1995; i algunes referències contingudes en aquest article) donen lloc a estructures tetracatenàries on les interaccions són bàsicament a través de citosines. L estructura és molt diferent de la dels tètraplexs de guanines. Els
FIGURA 13. a) Diagrama esquemàtic de l estructura tètraplex formada per dues cadenes de d(GCATGCT); i b) interaccions de pont d hidrogen, representades amb línia discontínua, d una tètrada G·C·G·C (adaptat de Leonard et al., 1995).
164 LOURDES URPÍ, FERRAN AZORÍN
FIGURA 14. a) Esquema del plegament de la seqüència d(GCGGT3GCGG) i de l associació de dues cadenes per formar un tètraplex. L esquelet sucre-fosfat s indica amb línia gruixuda, i el sentit 5 ->3 de les cadenes, mitjançant fletxes gruixudes. Les bases C i G es representen amb rectangles, i els ponts d hidrogen de les tètrades G·G·G·G i els de tipus Watson-Crick de la tètrada C·G·C·G s indiquen per fletxes primes orientades del donador a l acceptor. En negre es mostren les guanines en conformació syn. b) Representació de les tètrades: G·G·G·G (a l esquerra) i C·G·C·G (a la dreta) (modificat de Kettani et al., 1995).
LES ESTRUCTURES DEL DNA 165
tètraplexs de citosines són el resultat de l associació de dos dúplexs paral·lels que s intercalen (figura 12). Cadascun dels dúplexs estan estabilitzats mitjançant la formació de parells C·C+. O sigui, que en aquesta estructura no es formen associacions de quatre bases, sinó de dues bases. És la intercalació dels parells de bases d un dúplex amb les de l altre allò que manté unides les quatre cadenes. Finalment, també s´ha observat en alguns casos especials la formació de tètraplexs com a conseqüència de la interacció entre dos dúplexs intramoleculars. Aquest és el cas de l oligonucleòtid d(GCATGCT) (Leonard et al., 1995) que, tot i ser majoritàriament autocomplementari (part subratllada), en lloc de formar un dúplex intermolecular es plega formant un dúplex intramolecular i dos d aquests dúplexs interaccionen formant un tètraplex (figura 13a). En aquest cas la interacció entre els dos dúplexs intramoleculars és pels solcs petits i dóna lloc a la formació de dues tètrades G·C·G·C, on les bases de la mateixa cadena s associen mitjançant parells G·C de tipus Watson-Crick, mentre que les de cadenes diferents formen parells G·C amb un únic pont d hidrogen (figura 13b). Més recentment s ha determinat una estructura semblant en una seqüència cíclica molt diferent, d<pATTCATTC> (Salisbury et al., 1997). Una situació similar s observa per a l oligonucleòtid d(GCGGT3GCGG) (Kettani et al., 1995), que també forma un tètraplex que és el resultat de l associació de dos dúplexs intramoleculars que, en aquest cas, interaccionen pel solc gran (figura 14a). La cadena nucleotídica es plega formant un dúplex intramolecular que implica la formació de dos parells de bases C·G de tipus Watson-Crick al centre, i dos parells de bases G·G de tipus Hoogsteen a cada banda. Dos d aquests dúplexs s associen per la zona del solc gran i es produeixen més interaccions de pont d hi-
drogen, i donen lloc a les tètrades representades a la figura 14b. BIBLIOGRAFIA BERNUÉS, J.; AZORÍN, F. (1995). «Triple-stranded DNA». Nucleic Acids and Molecular Biology, núm. 9, pàg. 121. BETTS, L; JOSEY, J. A.; VEAL, J. M.; JORDA, S. R. (1995). «A nucleic acid triple helix formed by a peptide nucleic acid-DNA complex». Science, núm. 270, pàg. 1838-1841. BLACKBURN, G. M.; GAIT, M. J. (1996). «Nucleic Acids in Chemistry and Biology». Oxford University Press, Nova York. CALLADINE, C. R.; DREW, H. R. (1997). «Understanding DNA. The Molecule and How It Works». Academic Press, San Diego. CHANDRASEKARAN, R.; WANG, M.; TANG, M. K.; HE, R. G.; PUIGJANER, L. C.; BYLER, M. A.; MILLANE, R. P.; ARNOTT, S. (1989). «A re-examination of the crystal structure of A-DNA using fiber diffraction data». J. Biomol. Struct. Dyn., núm. 6, pàg. 1189-1202. CHENG, Y. K.; PETTITT, B. M. (1992). «Stabilities of double and triple-strand helical nucleic acids». Prog. Biophys. Molec. Biol., núm. 58, pàg. 225-257. EMBO Workshop. (1989). EMBO J., núm. 8, pàg. 1-4. FELSENFELD, G.; DAVIES, D. R.; RICH, A. (1957). «Formation of a three-stranded polynucleotide molecule». J. Am. Chem. Soc., núm. 79, pàg. 2023. FERNÁNDEZ, L. G.; SUBIRANA, J. A.; VERDAGUER, N.; PYSHNYI, D.; CAMPOS, L.; MALININA, L. (1997). «Structural variability of A-DNA in crystals of the octamer d(pCpCpCpGpCpGpGpG)». J. Biomol. Struct. & Dyn., núm. 15, pàg. 151-163. FRANK-KAMENETSKII, M. D.; MIRKIN, S. M. (1995). «Triplex DNA structures». Annu. Rev. Biochem., núm. 64, pàg. 65-95. FRANKLIN, R. E. ; GOSLING, R. G. (1953). «The structure of sodium thymonucleate fibers. I. The influence of water content». Acta Cryst., núm. 6, pàg. 673-677. KANG, C.; BEGER, I.; LOCKSHIN, C.; RATLIFF, R.; MOYZIS, R.; RICH, A. (1995). «Stable loop in the crystal structure of the intercalated four-stranded cytosine-rich metazoan telomere». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 3874-3878. KANG, C.; ZHANG, X.; RATLIFF, R.; MOYZIS, R.; RICH, A. (1992). «Crystal structure of four-stranded Oxytricha telomeric DNA». Nature, núm. 356, pàg. 126131. KENNARD, O.; HUNTER, W. N. (1989). «Oligonucleotide structure: a decade of results from single crystal X-ray diffraction studies». Quaterly Review of Biophysics, núm. 22, pàg. 327-379.
166 LOURDES URPÍ, FERRAN AZORÍN KETTANI, A.; KUMAR, R. A.; PATEL, D. J. (1995). «Solution structure of a DNA quadruplex containing the fragile X syndrome triplet repeat». J. Mol. Biol., núm. 254, pàg. 638-656. LAUGHLAN, G.; MURCHIE, A. I. H.; NORMAN, D. G.; MOORE, M. H.; MOODY, P. C. E.; LILLEY, D. M. J.; LUISI, B. (1994). «The high-resolution crystal structure of a parallel-stranded guanine tetraplex». Science, núm. 265, pàg. 520-524. LEONARD, G. A.; ZHANG, S.; PETERSON, M. R.; HARROP, S. J.; HELLIWELL, J. R.; CRUSE, W. B. T.; LANGLOIS D ESTAINTOT, B.; KENNARD, O.; BROWN, T.; HUNTER, W. N. (1995). «Self-association of a DNA loop creates a quadruplex: crystal structure of d(GCATGCT) at 1.8 Å resolution». Structure, núm. 3, pàg. 335-340. MALININA, L.; TERESHKO, V.; IVANOVA, Z.; SUBIRANA, J. A.; ZARYTOVA, V.; NEKRASOV, Y. (1998). «Structural variability and new intermolecular interactions of Z-DNA in crystals of d(pCpGpCpGpCpG)». [Enviat] MALININA, L.; URPÍ, L.; SALAS, X.; HUYNH-DINH, T.; SUBIRANA, J. A. (1994). «Recombination-like structure of d(CCGCGG)». J. Mol. Biol., núm. 243, pàg. 484-493. MIRKIN, S. M.; FRANK-KAMENESTKII, M. D. (1994). «HDNA and related structures». Annu. Rev. Biophys. Biomol. Struct., núm. 23, pàg. 541-576. NUNN, C. M.; NEIDLE, S. (1996). «The high resolution crystal structure of the DNA decamer d(AGGCATGCCT)». J. Mol. Biol., núm. 256, pàg. 340-351. PAN, B.; BAN, C.; WAHL, M. C.; SUNDARALINGAM, M. (1997). «Crystal structure of d(GCGCGCG) with 5 -overhang G residues». Biophysical J., núm. 73, pàg. 1553-1561. RADHAKRISHNAN, I.; PATEL, D. J. (1994). «DNA triplexes: Solution structures, hydration sites, energetics, interactions and function». Biochem., núm. 33, pàg. 11405-11416. SAENGER, W. (1984). «Principles of Nucleic Acid Structure», pàg. 1-296. (C. R. Cantor ed.) Springer-Verlag Nova York Inc. SALISBURY, S. A.; WILSON, S. E.; POWELL, H. R.; KENNARD, O.; LUBINI,P.; SHELDRICK, G. M.; ESCAJA, N.; ALAZZOUZI, E.; GRANDAS, A.; PEDROSO, E. (1997). «The bi-loop, a new general four-stranded DNA motif». Proc. Natl. Acad. Sci. USA, núm. 94, pàg. 5515-5518. SHAKKED, Z; RABINOVICH, D; CRUSE, W. B. T.; EGERT, E.; KENNARD, O.; SALA, G.; SALISBURY, S. A.; VISWAMITRA, M.A. (1981). «Crystalline A-DNA: the x-ray analy-
sis of the fragment d(GGTATACC)». Proc. R. Soc. Lond. (Biol.), núm. 213, pàg. 479-487. SMITH, F. W.; FEIGON, J. (1992). «Quadruplex structure of Oxytricha telomeric DNA oligonucleotides». Nature, núm. 356, pàg. 164-168. SUBIRANA, J. A.; FARIA, T. (1997). «Influence of sequence on the conformation of the B-DNA helix». Biophysical J., núm. 73, pàg. 333-338. SUBIRANA, J. A.; SALAS, X.; URPÍ, L.; FONT, E.; VERDAGUER, N. (1995). Capítol: «Aportaciones de la cristalografía al estudio del ADN». A: Cristalografía, col·lecció: «Nuevas Tendencias», vol. 26, Madrid, CSIC, pàg. 223-240. SUNDQUIST, W. I. «The structures of telomeric DNA». Nucleic Acids and Molecular Biology , núm. 5, pàg. 1-24. URPÍ, L.; TERESHKO, V.; MALININA, L.; HUYNH-DINH, T.; SUBIRANA, J. A. (1996). «Structural comparison between the d(CTAG) sequence in oligonucleotides and trp and met repressor-operator complexes». Nature Struct. Biol., núm. 3, pàg. 325-328. VAN MEERVELT, L.; VLIEGHE, D.; DAUTANT, A.; GALLOIS, B.; PRÉCIGOUX, G; KENNARD, O. (1995). «High resolution structure of a DNA helix forming (C.G)*G base triplets». Nature, núm. 374, pàg. 742-744. VERDAGUER, N.; AYMAMÍ, J.; FERNÁNDEZ-FORNER, D.; FITA, I.; COLL, M.; HUYNH-DINH, T.; IGOLEN, J.; SUBIRANA, J. A. (1991). «Molecular structure of a complete turn of A-DNA». J. Mol. Biol., núm. 221, pàg. 623-635. WAHL, M. C.; RAO, S. T.; SUNDARALINGAM, M. (1996). «Crystal structure of the B-DNA hexamer d(CTCGAG): Model for an A-to-B transition». Biophysical J., núm. 70, pàg. 2857-2866. WAHL, M. C.; SUNDARALINGAM, M. (1995). «New crystal structures of nucleic acids and their complexes». Current Opinion in Structural Biology, núm. 5, pàg. 282-295. WANG, A. H.-J.; QUIGLEY, G. J.; KOLPAK, R. J.; CRAWFORD, J. L.; VAN BOOM, J. H.; VAN DER MAREL, G. A.; RICH, A. (1979). «Molecular structure of a left-handed double helical DNA fragment at atomic resolution». Nature, núm. 282, pàg. 680-686. WATSON, J. D.; CRICK, F. H. (1953). «Molecular structure of nucleic acids: A structure for deoxyribose nucleic acid». Nature, núm. 171, pàg. 737-738. WING, R.; DREW, H.; TAKANO, T.; BROKA, C.; TANAKA, S.; ITAKURA, K.; DICKERSON, R. E. (1980). «Crystal structure analysis of a complete turn of B-DNA». Nature, núm. 287, pàg. 755-758.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 167-181
EMPAQUETAMENT FUNCIONAL DEL DNA: EL NUCLEOSOMA I LES ESTRUCTURES D ORDRE SUPERIOR DE LA CROMATINA JOAN-RAMON DABAN Departament de Bioquímica i de Biologia Molecular. Facultat de Ciències. Universitat Autònoma de Barcelona. Departament de Bioquímica i de Biologia Molecular. Facultat de Ciències (Edifici Cs). Universitat Autònoma de Barcelona. 08193-Bellaterra (Barcelona). Adreça electrònica: JoanRamon.Daban@uab.es SUMMARY This chapter summarizes and discusses our present knowledge about the structural solution found by eukaryotic cells to construct their nuclear three-dimensional memory from extremely long DNA molecules. The first section describes the structural properties of the nucleosome, the fundamental unit used by the cell to fold its nuclear DNA. The second section is an overview of the dynamics and functional properties of the nucleosome. In particular, the results obtained in studies on the mechanism of nucleosome formation and on the involvement of this particle in transcription are discussed. The third section describes the folding of nucleosome chains into chromatin fibers which constitute the second level of DNA packaging in the cell nucleus. Various structural models proposed in different laboratories for the arrangement of nucleosomes within chromatin fibers are discussed. RESUM Aquest capítol resumeix i discuteix el nostre coneixement actual sobre la solució estructural trobada per la cèl·lula eucariota per construir una memòria nuclear tridimensional a partir de molècules extremadament llargues de DNA. La primera part descriu les propietats estructurals del nucleosoma, la unitat fonamental emprada per la cèl·lula per plegar el seu DNA nuclear. La segona part és un resum de les propietats dinàmiques i funcionals del nucleosoma. En particular, es discuteixen els resultats obtinguts en estudis del mecanisme de formació del nucleosoma i sobre la participació d aquesta partícula en la transcripció. La
168 JOAN-RAMON DABAN
tercera part descriu el plegament de les cadenes de nucleosomes per formar les fibres de cromatina que constitueixen el segon nivell d empaquetament del DNA en el nucli cel·lular. Es discuteixen diversos models estructurals suggerits en diversos laboratoris per a l organització dels nucleosomes dins les fibres de cromatina. LA MEMÒRIA DE LA CÈL·LULA
ESTRUCTURA DEL NUCLEOSOMA
Els enginyers informàtics imaginen els ordinadors del futur amb memòries tridimensionals i amb capacitat d emmagatzemar informació en unitats de la grandària d una molècula. Aquest somni futurista, que permetria augmentar en diversos ordres de magnitud la densitat d informació de les memòries dels ordinadors disponibles actualment, és una realitat materialitzada per la vida en el nucli de les cèl·lules des de fa més de 1.000 milions d anys. D acord amb la teoria de la informació, tenint en compte que les cadenes de DNA contenen quatre tipus de bases nitrogenades diferents (A, T, G, C), cada nucleòtid té un contingut d informació de 2 bits. Això significa que, per exemple, en els mamífers, el nucli d una cèl·lula diploide típica (aproximadament 10.000 milions de nucleòtids) conté una memòria de 2·1010 bits (equivalent a 2,5 Gbytes) en un volum d aproximadament 10 10 cm3. Les memòries dels ordinadors actuals són planes, són fetes amb materials que s estenen en dues dimensions. En les cèl·lules, la memòria ocupa un espai tridimensional però està formada per estructures lineals, les llargues molècules de DNA dels cromosomes. Això genera un problema estructural molt complex, ja que les cèl·lules tenen una enorme longitud de DNA (aproximadament 1,7 m per cèl·lula diploide en el cas dels mamífers) que ha d ésser empaquetat en un nucli d aproximadament 6 mm de diàmetre. En els propers apartats es descriuran les estructures que permeten plegar el DNA per fer-lo cabre d una manera ordenada dins el nucli cel·lular.
Gran part dels esforços de la biologia molecular actual s han concentrat en l estudi de les propietats i de la regulació de gens específics. En aquests treballs s investiguen seqüències específiques de DNA i proteïnes que interaccionen específicament amb aquestes seqüències. En canvi, per resoldre el problema de l empaquetament de tot el DNA, independentment de quina sigui la seva seqüència, és obvi que no es poden buscar solucions basades en interaccions específiques. La cèl·lula ha trobat una solució general per a aquest problema que consisteix en el fet que, aproximadament cada 200 pb, el DNA s enrotlla fent dues voltes sobre un nucli proteic format per histones (Hewish i Burgoyne, 1973; Kornberg, 1977; Wolffe, 1995). Aquesta estructura és el nucleosoma, el qual té una part central que s anomena partícula nucli (core particle) que consta de 146 pb de DNA que donen 1 volta i 3/4 sobre un octàmer d histones (H2A2H2B2H32H42). El nucleosoma es completa amb una molècula d histona H1 (anomenada també H5 en algunes espècies) que interacciona amb el DNA d unió (linker) que hi ha entre partícules nucli consecutives. La longitud del DNA d unió varia molt entre espècies. Per exemple, mentre que el DNA d unió en el llevat i altres fongs té una longitud de ~20 pb (Kornberg, 1977), en l esperma d Holothuria tubulosa (Cornudella i Rocha, 1979) i d altres equinoderms (Williams et al., 1986) la longitud és ~90 pb. Tenint en compte que la longitud d un segment de DNA de 200 pb estès és ~70 nm, i que la partícula nucli té una llargada màxima de
EMPAQUETAMENT FUNCIONAL DEL DNA 169
~11 nm, resulta que el nucleosoma redueix aproximadament sis vegades la longitud del DNA. L estructura de l octàmer d histones ha estat establerta per Moudrianakis i col·laboradors (Arents et al., 1991). A la figura 1 (annex 6) es pot veure que l octàmer té forma de falca deformada que és molt més ampla a la zona on són els dímers d H2A,H2B (color blau). Aquests dos dímers d H2A,H2B són situats als dos costats de la zona central que conté dos dímers d H3,H4 (color blanc) i, en conjunt, l estructura forma una rampa en forma d hèlix levogira sobre la qual es pot enrotllar el DNA. L esquelet bàsic d aquesta estructura és una col·lecció de vuit repeticions (una per cada molècula d histona) d un element estructural del tipus hèlix a curta-llaç-hèlix a llarga-llaç-hèlix a curta que ha rebut el nom de plegament d histona (histone fold) i que es troba en altres proteïnes que interaccionen amb el DNA (Arents i Moudrianakis, 1995). L extrem N-terminal de la primera hèlix a curta i les dues zones extremes on hi ha la juntura entre l hèlix a llarga i les hèlixs curtes (figura 2) són les responsables de la interacció amb el DNA. Aquestes prediccions sobre les zones d ancoratge del DNA sobre l octàmer d histones, basades en el coneixement de l estructura de l octàmer d histones, han estat confirmades recentment per Richmond i col·laboradors (Luger et al., 1997), directament a partir de l estructura de cristalls de partícules nucli (figura 3 de l annex 6). En els catorze llocs on el solc petit de la doble hèlix toca les histones hi ha un residu arginina que interacciona amb un grup fosfat del DNA; els dipols generats per les hèlixs a del plegament d histona també interaccionen electrostàticament amb els fosfats. A més, en aquesta zona s estableixen altres interaccions no específiques: ponts d hidrogen entre els grups amida de l esquelet polipeptí-
FIGURA 2. Estructura de la part globular de la histona H5 (Ramakrishnan et al., 1995), i del motiu estructural plegament d histona corresponent a les histones de la partícula nucli (H2A, H2B, H3, H4). Reproducció autoritzada d Arents i Moudrianakis (1995), copyright 1995 National Academy of Sciences, USA.
dic de les histones i els àtoms d oxigen dels fosfats; ponts d hidrogen entre grups bàsics o hidroxils de les cadenes laterals de les histones i els fosfats; i contactes no polars entre les histones i les desoxiriboses del DNA. Tots aquests enllaços són de tipus inespecífic i, en conjunt, encara que també s hagin detectat algunes interaccions entre les cadenes laterals de les histones i les bases del DNA, es pot concloure que l estructura de l octàmer d histones permet la unió amb el DNA amb independència de la seqüència de bases. Mitjançant la formació de nucleosomes, les cèl·lules eucariotes han aconseguit, doncs, un sistema que, en principi, permet el plegament de qualsevol seqüència de DNA. Cal tenir en compte, però, que hi ha unes certes preferències respecte a l orientació del corbament del DNA en el nucleosoma. Generalment el DNA es plega de tal manera que les parelles de bases A·T estan més freqüentment a les zones on el solc petit està encarat cap a l octàmer d histones,
170 JOAN-RAMON DABAN
mentre que les parelles G·C es troben principalment a les regions on el solc petit està encarat cap enfora de la partícula nucli (Satchwell et al., 1986). Això és perquè les parelles de bases A·T admeten una compressió més gran que les G·C en el solc petit. Cal tenir en compte que, en el nucleosoma, el DNA està tan corbat que, mentre que la distància entre bases consecutives de la doble hèlix a la cara interna és ~0,3 nm, a la perifèria de la partícula aquesta distància és ~0,4 nm. També sabem que hi ha seqüències que no permeten la formació de nucleosomes. En particular, les seqüències del tipus poliA·poliT formen ponts d hidrogen addicionals entre parelles de bases de pisos consecutius de la doble hèlix (Nelson et al., 1987), la qual cosa els dóna tanta rigidesa que no poden plegar-se per formar nucleosomes. D altra banda, mentre que la majoria de les seqüències del DNA genòmic tenen una afinitat semblant per a les histones (Lowary i Widom, 1997), hi ha seqüències que tenen més afinitat relativa per a les histones i provoquen la col·locació de nucleosomes en llocs concrets del genoma que poden tenir importància funcional (Widlund et al., 1997). En contrast amb les histones de la partícula nucli, la part central globular de la histona H1/H5 adopta un plegament (Ramakrishnan et al., 1993; figura 2) que és una variant del tipus hèlix-volta-hèlix que s ha trobat en diverses proteïnes que interaccionen específicament amb el solc gran del DNA. Mentre que els estudis inicials (Allan et al., 1980) varen indicar que la part globular de la histona H1/H5 s uneix de manera simètrica (en el punt on l eix de simetria travessa el centre del DNA de la partícula nucli) a les cadenes de DNA d unió que entren i surten de la partícula nucli, hi ha resultats recents obtinguts amb un nucleosoma de seqüència específica que indiquen que la unió és asimètrica (Pruss et al., 1996). Estu-
dis fisicoquímics diversos (Puigdomènech et al., 1980; Böhm i Crane-Robinson, 1984) varen permetre demostrar que tant les histones del tipus H1/H5 com les histones de la partícula nucli tenen segments a les zones terminals que no formen part de les regions plegades considerades fins ara en aquest apartat. Aquestes cues no estructurades contenen molts residus amb càrrega positiva (lisines i arginines) i són substrat de diverses modificacions (principalment acetilacions i fosforilacions) posttraduccionals (Wolffe, 1995). A la partícula nucli, les cues carregades estan esteses i arriben a envair part de l espai situat més enllà del DNA (Luger et al., 1997; figura 3 de l annex 6), la qual cosa fa pensar que poden tenir una funció relacionada amb la interacció entre nucleosomes en la cromatina empaquetada (vegeu el darrer apartat), més que no pas amb l estabilització del nucleosoma en si. D acord amb aquesta possibilitat, hi ha resultats (Ausió et al., 1989) que indiquen que l eliminació de les cues de les histones de la partícula nucli, mitjançant digestió amb tripsina, no altera substancialment l estabilitat del nucleosoma. DINÀMICA FUNCIONAL DEL NUCLEOSOMA L energia lliure que s estima necessària per al corbament del DNA a la partícula nucli és d unes 75 kcal/mol (Lowary i Widom, 1997). No obstant això, la partícula és termodinàmicament estable perquè les interaccions histona-DNA compensen aquest component energètic desfavorable i donen una variació neta d energia lliure d aproximadament 10 kcal/mol per a la formació de partícules nucli a força iònica propera a la fisiològica (Aragay et al., 1991). Les seqüències posicionadores de nucleosomes donen una estabilitat addi-
EMPAQUETAMENT FUNCIONAL DEL DNA 171
cional de 1 a 3 kcal/mol (Shrader i Crothers, 1989). La formació espontània del nucleosoma in vitro sense la participació de factors addicionals va ser demostrada per Ruiz-Carrillo et al. (1979). La reacció de formació del nucleosoma és ràpida (Daban i Cantor, 1982a; Díaz i Daban, 1986) però té un mecanisme complex, esquematitzat a la figura 4, que ha estat establert a partir dels resultats obtinguts emprant diverses aproximacions experimentals que van des de les digestions enzimàtiques fins a la dispersió de raigs X de sincrotró. Com que sabem que a força iònica fisiològica, en absència de DNA, l octàmer d histones de la partícula nucli està dissociat i forma dímers H2AH2B i tetràmers H32H42, i que cadascun d aquest oligòmers per separat s uneix al DNA (Aragay et al., 1988; Samsó i Daban, 1993) (figura 4, reacció I), cal esperar que durant la reacció de formació del nucleosoma aquestes dues parelles s uneixin aleatòriament amb diferents re-
gions d una molècula de DNA o amb diferents fragments de DNA. S ha demostrat que els complexos DNA-(H2A,H2B) i DNA-(H3,H4) es transfereixen histones entre ells (figura 4, reacció III) i arriben a formar partícules amb les quatre histones (Aragay et al., 1988), les quals sofreixen finalment una reacció intramolecular (figura 4, reacció V), dirigida pel tetràmer format per les histones H3,H4, que dóna lloc a partícules nucli completament plegades (Daban i Cantor, 1982b). El fet que les histones H3,H4 siguin capaces per si soles de plegar el DNA, mentre que les histones H2A,H2B soles no ho puguin fer (Camerini-Otero et al., 1976), ha suggerit la idea que durant la formació del nucleosoma primer s uneixen les histones H3,H4 al DNA i després són les histones H2A,H2B les que completen l estructura. Els resultats obtinguts en els experiments comentats en el paràgraf anterior confirmen el paper estructural diferent d H3,H4 i
FIGURA 4. Reaccions espontànies que intervenen en l autoassociació in vitro de la partícula nucli del nucleosoma. N i N* representen, respectivament, la partícula nucli final i l estructura intermediària produïda després de la unió inicial de les histones H2A, H2B, H3 i H4 amb el DNA; Oligo(N), oligonucleosomes sense H1/H5. Reproducció autoritzada d Aragay et al. (1991), copyright 1991, American Chemical Society.
172 JOAN-RAMON DABAN
H2A,H2B (Samsó i Daban, 1993), però són incompatibles amb mecanismes que suggereixen una unió seqüencial ordenada de les parelles H3,H4 i H2A,H2B. Hi ha treballs sobre diversos sistemes de replicació, in vitro que afavoreixen el mecanisme d unió de les parelles d histones ordenada en dues etapes (Almouzni et al. 1990; Smith i Stillman, 1991), però els resultats recents de Gasser et al. (1996) indiquen que, in vivo, els nucleosomes es formen ràpidament i que no hi ha cap indici que la unió al DNA de les histones H3,H4 i H2A,H2B s esdevingui en dues etapes successives. D altra banda, els resultats obtinguts per Jackson (1990) han demostrat que durant la replicació de la cromatina les parelles H2A,H2B i H3,H4 de nova síntesi es barregen aleatòriament amb les preexistents, de manera que els nous nucleosomes estan fets mitjançant un mecanisme en el qual aquestes parelles d histones funcionen independentment i no com a blocs octamèrics (figura 5). En els òvuls de Xenopus laevis existeix una elevada concentració d histones no associades amb el DNA, però també en aquest cas les parelles H2A,H2B estan separades de les histones H3,H4 (Earnshaw et al., 1980; Kleinschmidt et al., 1985). En aquest sistema, les histones H2A,H2B s uneixen amb la proteïna nucleoplasmina, i les histones H3,H4 amb les proteïnes N1/N2. Aquestes proteïnes, i altres detectades en cèl·lules de mamífer, faciliten la formació de la partícula nucli (Dilworth et al., 1987; Smith i Stillman, 1991). Encara que el mecanisme de formació dels nucleosomes in vivo sigui més complex que el mecanisme observat en els estudis fisicoquímics (figura 4), sembla raonable suposar que les reaccions espontànies trobades en aquests estudis intervenen en les etapes finals del procés de formació dels nucleosomes, és a dir, després que les proteïnes esmentades hagin alliberat les parelles d histones. L obtenció de nucleosomes complets,
FIGURA 5. Model dinàmic sobre les interaccions histonaDNA durant la replicació de la cromatina. Les histones sintetitzades de nou es representen amb símbols negres, i les histones preexistents amb símbols buits. Reproducció autoritzada de Jackson (1990), Copyright 1990 American Chemical Society.
amb histona H1, i ben espaiats és un procés complex que requereix extractes cel·lulars (Rodríguez-Campos et al., 1989). Les partícules nucli tenen una flexibilitat conformacional notable que ha pogut detectar-se en estudis d espectroscòpia de fluorescència (Daban i Cantor, 1989), de microscòpia electrònica (Czarnota i Ottensmeyer, 1996) i de modificació química de residus específics (Ballestar i Franco, 1997). A més, en presència de concentracions salines elevades, les partícules nucli poden dissociar-se totalment o parcialment (Aragay et al., 1991). Aquestes propietats poden ésser importants per a la participació dels nucleosomes en la transcripció. Per exemple, s ha descrit que un nucleosoma posicionat específicament en el promotor del virus MMTV resulta modificat estructuralment quan s uneix amb diversos receptors hormonals (Piña et al., 1990). Recentment s han trobat activadors de la transcripció que tenen activitat d acetil transferases d histones (Yang et al.,
EMPAQUETAMENT FUNCIONAL DEL DNA 173
1996) i repressors amb activitat desacetilasa d histones (Heinzel et al., 1997). Pot suggerir-se que l acetilació/desacetilació d histones provoca canvis estructurals del nucleosoma (o en les interaccions entre nucleosomes) que tenen repercussió sobre l expressió gènica. Ha estat descrit (Oliva et al., 1990) que la hiperacetilació de les histones indueix el desplegament del nucleosoma. L inici de la transcripció pot implicar la dissociació total o parcial de nucleosomes de les regions promotores. Puerta et al. (1993) han demostrat en experiments in vitro que mentre que els nucleosomes complets bloquegen l inici de la transcripció, els nucleosomes sense H2A, H2B no afecten la iniciació i permeten una transcripció eficient. També en aquest sentit, Tsukiyama et al. (1994) han trobat que el factor transcripció GAGA provoca la dissociació de nucleosomes en el promotor hsp 70 de Drosophila. Com que aquest procés resulta facilitat per la presència d ATP, s ha suggerit que la dissociació de nucleosomes, necessària per a l inici de la transcripció en aquest gen, requereix l aportació d energia química. A les regions on té lloc la transcripció hi ha un contingut relativament baix d histones del tipus H1/H5 (Kamakaka i Thomas, 1990). Hi ha estudis de microscòpia electrònica que demostren que els nucleosomes estan presents davant i darrere de la RNA polimerasa mentre té lloc l elongació de la cadena de RNA (De Bernandin et al., 1986). Hi ha hagut, però, molta controvèrsia sobre el mecanisme mitjançant el qual l elongació de la transcripció podia tenir lloc sobre el DNA associat amb histones en els nucleosomes. Els dos primers treballs significatius sobre aquest tema varen arribar a conclusions completament contradictòries. Mentre Lorch et al. (1987) varen trobar que l elongació de la cadena de RNA implica el desplaçament d histones dels nucleosomes,
Losa i Brown (1987) varen publicar que l elongació és possible sense dissociar els nucleosomes. En aquests treballs es varen emprar sistemes simplificats amb RNA polimerasa de bacteriòfag, i com a motlle de transcripció es feien servir fragments de DNA que tenen un promotor per a aquest enzim i que estan associats amb histones i formen nucleosomes. Fent servir un sistema d aquest tipus, més recentment Studitsky et al. (1994) han trobat resultats consistents amb el model que es presenta a la figura 6. Aquests autors proposen que la polimerasa desplaça les histones del nucleosoma que es transcriu cap a l extrem 5 , però sense que es produeixi dissociació de les histones del DNA; és a dir que les histo-
FIGURA 6. Mecanisme d elongació de la transcripció sobre cromatina proposat per Studitsky et al. (1994). L enzim RNA polimerasa (RP) realitza l elongació de la cadena de RNA mentre que les histones que inicialment eren a la regió 3 passen a la 5 sense abandonar el DNA en cap moment. Reproducció autoritzada de Studitsky et al. (1994), copyright 1994 Cell Press..
174 JOAN-RAMON DABAN
nes canvien de posició sense deixar d estar unides al DNA. Els resultats de Studitsky et al. (1994) han estat obtinguts en un medi de concentració salina relativament baixa. Al nostre laboratori hem realitzat estudis de transcripció amb un sistema simplificat semblant al d aquests autors però amb una concentració salina més semblant a la fisiològica (Gallego et al., 1995), i els resultats obtinguts demostren que la transcripció dissocia completament els nucleosomes. El canvi d energia lliure durant la síntesi de RNA és de 2 kcal/mol cada vegada que s afegeix un nucleòtid (Erie et al., 1992); si considerem els 146 nucleòtids que es poden obtenir en transcriure una partícula nucli, l energia disponible és molt superior a la que estabilitza el nucleosoma (~10 kcal/mol, vegeu més amunt). A més, l energia química de les reaccions d elongació es pot convertir en energia mecànica útil perquè la regió 3 de la cadena naixent de RNA està aparellada amb el DNA motlle i això permet que la polimerasa, en allargar la cadena de RNA, exerceixi una força contra les histones del nucleosoma que pot provocar la seva dissociació. Resta per considerar on van a parar les histones alliberades. Els resultats obtinguts en aquests estudis (Gallego et al. 1995), junt amb dades prèvies sobre l associació espontània d histones en excés a nucleosomes (Aragay et al., 1991; reaccions II i IV de la figura 4), suggereixen que les histones alliberades durant la transcripció poden unir-se transitòriament als nucleosomes de la cromatina no transcrita, tal com s esquematitza a la figura 7. La concentració de cromatina al nucli cel·lular és elevada i pot facilitar que aquestes reaccions transitòries s esdevinguin en les proximitats de qualsevol punt on una RNA polimerasa estigui transcrivint DNA nucleosomal. Com que és més estable el nucleosoma normal que els complexos amb histones en excés (Aragay et al., 1991;
FIGURA 7. Mecanisme d elongació de la transcripció sobre cromatina proposat en el laboratori de l autor. Els resultats obtinguts (Gallego et al., 1995) indiquen que amb una força iònica propera a la fisiològica els nucleosomes es dissocien durant l elongació de la cadena de DNA. En aquest model, tenint en compte a més a més resultats previs del nostre laboratori (vegeu figura 4; Aragay et al., 1991), es proposa que les histones dissociades s uneixen transitòriament a la cromatina no transcrita. Reproducció autoritzada de Daban (1991), copyright 1991, CNRS Editions.
Gallego et al. 1995), la reassociació dels nucleosomes és, en principi, garantida per la termodinàmica a tots els llocs on hi hagi DNA lliure d histones després del pas de la polimerasa. ESTRUCTURES D ORDRE SUPERIOR DE LA CROMATINA El nucleosoma és el primer nivell d empaquetament del DNA del nucli. El segon nivell consisteix en el plegament de les cadenes de nucleosomes, les quals formen unes estructures d uns 30 nm de diàmetre que s anomenen fibres de cromatina. Finch i Klug (1976) varen realitzar un estudi d aquestes estructures mitjançant microscòpia electrònica i, a partir de l observació d es-
EMPAQUETAMENT FUNCIONAL DEL DNA 175
tries transversals inclinades i separades aproximadament 10 nm varen suggerir que a la fibra de cromatina les cadenes de nucleosomes estan plegades en forma de solenoide, és a dir, formant una hèlix senzilla d un sol origen. Posteriorment, en un estudi de difracció de raigs X de fibres de cromatina parcialment orientades, Widom i Klug (1985) varen trobar una taca meridional corresponent a un espaiat de ~11 nm que suggereix que les cares laterals dels nucleosomes en el solenoide són aproximadament paral·leles a l eix de la fibra (figura 8). Altres autors, a partir d estudis de dispersió de neutrons (Suau et al., 1979) i de dicroisme elèctric (Yabuki et al., 1982; McGhee et al., 1983), han donat suport al model solenoïdal i han indicat que les cares laterals dels nucleosomes estan inclinades entre 20o i 38º respecte a l eix de la fibra. Hi ha molta discussió sobre quina és realment l estructura de les fibres plegades de cromatina (vegeu, per exemple, van Holde i Zlatanova, 1995). En el model del solenoide, en principi, per tal de construir l hèlix senzilla de nucleosomes, cal que el DNA d unió entre nucleosomes consecutius es plegui. En canvi, Williams et al. (1986) han trobat que el diàmetre de les fibres depèn de la longitud del DNA d unió i han proposat que això és perquè els nucleosomes consecutius es posen en posicions oposades respecte a l eix de la fibra i formen una doble hèlix, en la qual el DNA d unió està estès a l interior i influeix directament en el diàmetre de la fibra. Altres autors (figura 9), fent servir tècniques de reconstrucció d imatges de microscòpia electrònica (Subirana et al., 1985), de dispersió de raigs X de sincrotró (Bordas et al., 1986; Koch, 1989), de microscòpia electrònica in situ a baixes temperatures (Woodcock et al., 1993; Horowitz et al., 1994) i de microscòpia de força atòmica (Leuba et al., 1994), han estudiat les ziga-zagues formades per les cadenes de nucleoso-
mes a les fibres de cromatina (amb un nivell de compactació relativament baix), i també han suggerit models en els quals el DNA d unió està creuat i va d un costat a l altre de la fibra. A més, els resultats de Subirana et al. (1985) indiquen que les fibres tenen una organització en capes de cinc a sis nucleosomes (figura 9A) que podrien explicar les discontinuïtats observades per altres autors (Zentgraf i Franke, 1984). En condicions de força iònica relativament elevada les fibres de cromatina es condensen i formen estructures bastant irregulars (figura 10 de l annex 6) Zlatanova et al., 1994). L estudi de la distribució dels nucleosomes en les fibres condensades és molt difícil perquè els nucleosomes individuals no poden visualitzar-se. Al nostre laboratori (Bartolomé et al., 1994), hem preparat fragments de cromatina d eritròcits de pollastre
FIGURA 8. Model del solenoide per a les fibres de cromatina. Les dimensions principals estan indicades. Reproducció autoritzada de Widom i Klug (1985), copyright 1985, Cell Press.
176 JOAN-RAMON DABAN
FIGURA 9. Diversos models de fibres de cromatina amb el DNA d unió creuat. (A) La fibra està organitzada de tal manera que es formen capes de cinc a sis nucleosomes que donen una certa discontinuïtat a l estructura (Subirana et al., 1985). Fibres irregulars formades a partir de nucleosomes disposats en forma de ziga-zaga amb DNA d unió de longitud variable proposades per Woodcock i col·laboradors (Woodcock et al., 1993; Horowitz et al., 1994) (B) i Leuba et al. (1994) (C). Com a referència, a la part superior de (B) hi ha una fibra regular que té el DNA d unió de longitud fixa. Aquesta figura ha estat preparada a partir de reproduccions autoritzades de Subirana et al. (1985) (copyright 1985 Springer-Verlag), Horowitz et al. (1994) (copyright 1994 Rockefeller University Press) i Leuba et al. (1994) (copyright 1994, National Academy of Sciences, USA).
que contenen entre deu i trenta-sis nucleosomes, i hem observat en el microscopi electrònic que formen estructures circulars amb diàmetre constant i una alçada (mesurada a partir de preparacions amb platinació unidireccional) que augmenta amb el nombre de nucleosomes del fragment. Aquests resultats indiquen que es tracta d estructures cilíndriques molt curtes (més compactes del que es podia esperar tenint en compte les dades prèvies d altres laboratoris) que es col·loquen verticalment sobre la reixeta del microscopi. Aquestes preparacions ens han permès estudiar l estructura interna de les fibres de cromatina vistes des de dalt (és a dir, ens han permès fer l estudi d una estruc-
tura equivalent a la secció transversal de la fibra). A les imatges obtingudes s observen els elements estructurals següents: (1) una perifèria helicoïdal, (2) una anella de ~11 nm de gruix que presenta barres radials probablement originades per les partícules nucli, i (3) un forat central de 8-12 nm. En estudis de desnaturalització parcial (Bermúdez et al., 1998) hem aconseguit generar llaçades de DNA, amb longituds corresponents a un, dos o tres nucleosomes consecutius desnaturalitzats, que surten radialment de les fibres vistes des de dalt, la qual cosa demostra una distribució radial de nucleosomes. A més, d acord amb l observació del fet que els punts d entrada i sortida del DNA de les
EMPAQUETAMENT FUNCIONAL DEL DNA 177
llaçades corresponents a dos nucleosomes consecutius desnaturalitzats estan relativament propers, en principi, hem d excloure la possiblitat que els nucleosomes consecutius estiguin en posicions oposades respecte a l eix de la fibra. En conjunt, tots aquests elements estructurals ens han conduït a proposar un model solenoïdal per a l estructura de la fibra de cromatina (figura 11 de l annex 6) que és molt més compacte que els suggerits anteriorment, perquè està basat en la interdigitació dels nucleosomes dels successius pisos d una hèlix senzilla (Daban i Bermúdez, 1998). Aquesta interdigitació de l hèlix primària provoca l establiment de contactes laterals entre nucleosomes de diferents nivells i fa que es formin hèlixs secundàries (figura 11B, C de l annex 6) que donen sentit a observacions de fa anys que indicaven una gran tendència espontània a la formació d estructures helicoïdals a partir de partícules nucli isolades (Dubochet i Noll, 1978) o fins i tot a partir dels octàmers d histones purificats (Klug et al., 1980). Aquesta estructura és tan compacta que redueix aproximadament noranta vegades la longitud del DNA; el model estàndard del solenoide i altres models comentats en aquest apartat produeixen una reducció de longitud de tan sols unes quaranta vegades (compareu les figures 11C i 11E de l annex 6). Hem desenvolupat un mètode electroforètic que permet analitzar l estructura dels fragments de cromatina en gels d agarosa en presència de Mg2+ (Bartolomé et al., 1995). Les bandes característiques dels fragments plegats en forma de fibra compacta tan sols poden obtenir-se en presència de les histones H1/H5. Mitjançant experiments de dispersió de neutrons, Graziano et al. (1994) han demostrat que la histona H1 està localitzada a l interior de la fibra de cromatina plegada, aproximadament a 6 nm del centre. Tot i que les fibres de cromatina són força
complexes, el procés de plegament és espontani, i els nostres resultats electroforètics (Bartolomé et al., 1995) i de microscòpia electrònica (Bartolomé et al., 1994) indiquen que per iniciar una fibra de cromatina plegada es requereixen tan sols de cinc a set nucleosomes. Per això, en la família de models interdigitats que hem proposat (Daban i Bermúdez, 1998), les hèlixs primàries estan formades amb molt pocs nucleosomes (de 2,8 a 5,8) per volta. Pérez-Grau et al. (1982) varen observar que els dinucleosomes amb histones H1/H5 i en presència de Mg2+ formen estructures semblants a les fibres de cromatina plegades. Al nostre laboratori hem observat que els fragments de tres o quatre nucleosomes són capaços d autoassociar-se per formar complexos que tenen l estructura circular (Bartolomé et al., 1994) i les propietats electroforètiques (Bartolomé et al., 1995) característiques de les fibres plegades. Aquests resultats demostren que els nucleosomes tenen incorporades les propietats adients per formar estructures plegades tan estables que no requereixen ni tan sols la continuïtat del DNA. La controvèrsia existent sobre l estructura de la fibra de cromatina podria tenir una solució per la via de la síntesi. Aquesta síntesi requereix considerar que els models proposats corresponen a diversos nivells d empaquetament. Els models amb el DNA d unió creuat explicarien les formes menys condensades de la fibra de cromatina. El model estàndard del solenoide correspondria a un nivell intermedi d empaquetament, en el qual és necessari que el DNA d unió es plegui almenys fins a un cert grau. El solenoide interdigitat seria la forma més compacta i estable per raó de les interaccions laterals entre nucleosomes a les hèlixs secundàries. En tots els nivells d empaquetament, a més, caldria tenir en compte la possibilitat d existència de discontinuïtats.
178 JOAN-RAMON DABAN
CONSIDERACIONS FINALS Mentre que 10 nm de DNA estès tenen un contingut d informació de ~120 bits, les fibres de cromatina representades mitjançant el model proposat pel nostre laboratori tenen més de 10.000 bits per cada 10 nm. Aquestes estructures representen tan sols el segon nivell de plegament del DNA al nucli cel·lular, calen altres nivells addicionals per arribar a formar cromosomes metafàsics. A més, cal tenir en compte que les fibres de cromatina estan organitzades dins l entramat de la matriu nuclear (Berezney i Jeon, 1995). Hem vist en aquest capítol que la cèl·lula ha resolt els problemes bàsics de la construcció d una memòria tridimensional fent servir proteïnes que interaccionen de manera inespecífica amb el DNA i que produeixen estructures repetides que són estables, però que alhora poden participar en una dinàmica funcional molt complexa. D entrada, resulta sorprenent que per a la formació d aquestes estructures generals la cèl·lula hagi hagut de fer servir unes proteïnes tan conservades a l evolució com són les histones (Isenberg, 1979; Arents et al., 1995). Probablement, el problema de la construcció d un sistema tridimensional funcional, que permeti l empaquetament, la replicació i la transcripció (i fins i tot, potser també caldria considera aquí l autodestrucció programada [apoptosi]) del DNA, és tan complex que tan sols unes proteïnes que han conservat quasi la totalitat de la seva seqüència han pogut mantenir una solució viable. AGRAÏMENTS Agraeixo als professors Jaume Palau i Joan Antoni Subirana que m haguessin introduït en el món de la biologia molecular, en una època en què érem ben pocs a Barcelona els que teníem accés experimental al DNA. Agraeixo
al professor Charles Cantor i als meus deixebles, Drs. Pilar Díaz, Anna Aragay, Xavier Fernàndez-Busquests, Montserrat Samsó, Salvador Bartolomé, Paqui Gallego i Toni Bermúdez, la seva col·laboració en diverses contribucions esmentades en aquest capítol. Les figures per a aquest treball han estat preparades al Laboratori d Anàlisi i Fotodocumentació del Departament de Bioquímica i de Biologia Molecular, Universitat Autònoma de Barcelona. Treball subvencionat en part per la DGICYT (projecte PB95-0611).
BIBLIOGRAFIA ALLAN, J.; HARTMAN, P. G.; CRANE-ROBINSON, C.; AVILES, F. X. (1980). «The structure of histone H1 and its location in chromatin». Nature, núm. 288, pàg. 675-679. ALMOUZNI, G.; CLARK, D. J.; MÉCHALI, M.; WOLFFE, A. P. (1990). «Chromatin assembly on replicating DNA in vitro». Nucleic Acids Res., núm. 18, pàg. 5767-5774. ARAGAY, A. M.; DÍAZ, P.; DABAN, J.-R. (1988). «Association of nucleosome core particle DNA with different histone oligomers. Transfer of histones between DNA-(H2A,H2B) and DNA-(H3,H4) complexes». J. Mol. Biol., núm. 204, pàg. 141-154. ARAGAY, A. M.; FERNÀNDEZ-BUSQUETS, X.; DABAN, J.-R. (1991). «Different mechanisms for the in vitro formation of nucleosome core particles». Biochemistry, núm. 30, pàg. 5022-5032. ARENTS, G.; BURLINGAME, R. W.; WANG, B.-C.; LOVE, W. E.; MOUDRIANAKIS, E. N. (1991). «The nucleosomal core histone octamer at 3.1 Å: A tripartite protein assembly and a left-handed superhelix». Proc. Natl. Acad. Sci. USA, núm. 88, pàg. 10148-10152. ARENTS, G.; MOUDRIANAKIS, E. N. (1995). «The histone fold: A ubiquitous architectural motif utilized in DNA compaction and protein dimerization». Proc. Natl. Acad. Sci. USA, núm. 92, pàg. 11170-11174. AUSIÓ, J.; DONG, F.; VAN HOLDE, K. E. (1989). «Use of selectively trypsinized nucleosome core particles to analyze the role of the histone «tails» in the stabilization of the nucleosome». J. Mol. Biol., núm. 206, pàg. 451-463. BALLESTAR, E; FRANCO, L. (1997). «Use of the transglutaminase reaction to study the dissociation of histone N-terminal tails from DNA in nucleosome core particles». Biochemistry, núm. 36, pàg. 5963-5969. BARTOLOMÉ, S.; BERMÚDEZ, A.; DABAN, J.-R. (1994). «Internal structure of the 30 nm chromatin fiber». J. Cell Sci., núm. 107, pàg. 2983-2992.
EMPAQUETAMENT FUNCIONAL DEL DNA 179 BARTOLOMÉ, S.; BERMÚDEZ, A.; DABAN, J.-R. (1995). «Electrophoresis of chromatin on nondenaturing agarose gels containing Mg2+. Self-assembly of small chromatin fragments and folding of the 30-nm fiber». J. Biol. Chem., núm. 270, pàg. 22514-22521. BEREZNEY, R.; JEON, K. W. (1995). «Nuclear matrix. Structural and functional organization». Londres: Academic Press. BERMÚDEZ, A; BARTOLOMÉ, S.; DABAN, J.-R. (1998). «Partial denaturation of small chromatin fragments: Direct evidence for the radial distribution of nucleosomes in folded chromatin fibers», J. Cell. Sci., núm. 111, pàg. 1707-1715. BÖHM, L.; CRANE-ROBINSON, C. (1984). «Proteases as structural probes for chromatin: The domain structure of histones». Bioscience Reports, núm. 4, pàg. 365-386. BORDAS, J.; PEREZ-GRAU, L.; KOCH, M. H. J.; VEGA, M. C.; NAVE, C. (1986). «The superstructure of chromatin and its condensation mechanism. II. Theoretical analysis of the X-ray scattering patterns and model calculations». Eur. Biophys. J., núm. 13, pàg. 175185. BRADBURY, E. M.; BALDWIN, J. P. (1986). «Neutron scatter and diffraction techniques applied to nucleosome and chromatin structure». Cell Biophys., núm. 9, pàg. 35-66. CAMERINI-OTERO, R. D.; SOLLNER-WEBB, B.; FELSENFELD, G. (1976). «The organization of histones and DNA in chromatin: Evidence for an arginine-rich histone kernel». Cell, núm. 8, pàg. 333-347. CORNUDELLA, L.; ROCHA, E. (1979). «Nucleosome organization during germ cell development in the sea cucumber Holothuria tubulosa». Biochemistry, núm. 18, pàg. 3724-3732. CZARNOTA, G. J.; OTTENSMEYER, F. P. (1996). «Structural states of the nucleosome». J. Biol. Chem., núm. 271, pàg. 3677-3683. DABAN, J.-R. (1991). «Formation of nucleosomes by histone transfer reactions at physiological ionic strength». A: Marion, C. Chromatine: Aspects structuraux et fontionnels. París: CNRS Editions. pàg. 65-71. DABAN, J.-R.; BERMÚDEZ, A. (1998). «Interdigitated solenoid model for compact chromatin fibers». Biochemistry, núm. 37, pàg. 4299-4304. DABAN, J.-R.; CANTOR, C. R. (1982a). «Structural and kinetic study of the self-assembly of nucleosome core particles». J. Mol. Biol., núm. 156, pàg. 749-769. DABAN, J.-R.; CANTOR, C. R. (1982b). «Role of histone pairs H2A,H2B and H3,H4 in the self-assembly of nucleosome core particles». J. Mol. Biol., núm. 156, pàg. 771-789. DABAN, J.-R.; CANTOR, C. R. (1989). «Use of fluorescent probes to study nucleosomes». Methods in Enzymology, núm. 170, pàg. 192-214. DE BERNARDIN, W.; KOLLER, T.; SOGO, J. M. (1986). «Struc-
ture of in-vitro transcribing chromatin as studied in simian virus 40 minichromosomes». J. Mol. Biol., núm. 191, pàg. 469-482. DÍAZ, P.; DABAN, J.-R. (1986). «Nucleosome core particle self-assembly kinetics and stability at physiological ionic strength». Biochemistry, núm. 25, pàg. 7736-7744. DILWORTH, S. M.; BLACK, S. J.; LASKEY, R. A. (1987). «Two complexes that contain histones are required for nucleosome assembly in vitro: Role of nucleoplasmin and N1 in Xenopus egg extracts». Cell, núm. 51, pàg. 1009-1018. DUBOCHET, J.; NOLL, M. (1978). «Nucleosome arcs and helices». Science, núm. 202, pàg. 280-286. EARNSHAW, W. C.; HONDA, B. M.; LASKEY, R. A.; THOMAS, J. O. (1980). «Assembly of nucleosomes: The reaction involving X. laevis nucleoplasmin». Cell, núm. 21, pàg. 373-383. ERIE, D. A.; YAGER, T. D.; VON HIPPEL, P. H. (1992). «The single-nucleotide addition cycle in transcription: A biophysical and biochemical perspective». Annu. Rev. Biophys. Biomol. Struct., núm. 21, pàg. 379-415. FINCH, J. T.; KLUG, A. (1976). «Solenoidal model for superstructure in chromatin». Proc. Natl. Acad. Sci. USA, núm. 73, pàg. 1897-1901. GALLEGO, F.; FERNÀNDEZ-BUSQUETS, X.; DABAN, J.-R. (1995). «Mechanism of nucleosome dissociation produced by transcription elongation in a short chromatin template». Biochemistry, núm. 34, pàg. 6711-6719. GASSER, R.; KOLLER, T.; SOGO, J. M. (1996). «The stability of nucleosomes at the replication fork». J. Mol. Biol., núm. 258, pàg. 224-239. GRAZIANO, V.; GERCHMAN, S. E.; RAMAKRISHNAN, V. (1988). «Reconstitution of chromatin higher order structure from histone H5 and depleted chromatin». J. Mol. Biol., núm. 203, pàg. 997-1007. GRAZIANO, V.; GERCHMAN, S. E.; SCHNEIDER, D. K.; RAMAKRISHNAN, V. (1994). «Histone H1 is located in the interior of the chromatin 30-nm filament». Nature, núm. 368, pàg. 351-354. HEINZEL, T.; LAVINSKY, R. M.; MULLEN, T.-M.; SÖDERSTRÖM, M.; LAHERTY, C. D.; TORCHIA, J.; YANG, W.-M.; BRARD, G.; NGO, S. D.; DAVIE, J. R.; SETO, E.; EISENMAN, R. N.; ROSE, D. W.; GLASS, C. K.; ROSENFELD, M. G. (1997). «A complex containing N-CoR, mSin3 and histone deacetylase mediates transcriptional repression». Nature, núm. 387, pàg. 43-48. HEWISH, D. R.; BURGOYNE, L. A. (1973). «Chromatin substructure. The digestion of chromatin DNA at regularly spaced sites by nuclear deoxyribonuclease». Biochim. Biophys. Res. Commun., núm. 52, pàg. 504-510. VAN HOLDE, K.; ZLATANOVA, J. (1995). «Chromatin higher order structure: Chasing a mirage?» J. Biol. Chem., núm. 270, pàg. 8373-8376.
180 JOAN-RAMON DABAN HOROWITZ, R. A.; AGARD, D. A.; SEDAT, J. W.; WOODCOCK, C. L. (1994). «The three-dimensional architecture of chromatin in situ: Electron tomography reveals fibers composed of a continuously variable zig-zag nucleosomal ribbon». J. Cell Biol., núm. 125, pàg. 1-10. ISENBERG, I. (1979). «Histones». Annu. Rev. Biochem., núm. 48, pàg. 159-191. JACKSON, V. (1990). «In vivo studies on the dynamics of histone-DNA interaction: Evidence for nucleosome dissolution during replication and transcription and low level of dissolution independent of both». Biochemistry, núm. 29, pàg. 719-731. KAMAKAKA, R. T.; THOMAS, J. O. (1990). «Chromatin structure of transcriptionally competent and repressed genes». EMBO J., núm. 9, pàg. 3997-4006. KLEINSCHMIDT, J. A.; FORTKAMP, E.; KROHNE, G.; ZENTGRAF, H.; FRANKE, W. W. (1985). «Co-existence of two different types of soluble histone complexes in nuclei of Xenopus laevis oocytes». J. Biol. Chem., núm. 260, pàg. 1166-1176. KLUG, A.; RHODES, D.; SMITH, J.; FINCH, J. T.; THOMAS, J. O. (1980). «A low resolution structure for the histone core of the nucleosome». Nature, núm. 287, pàg. 509-516. KOCH, M. H. J. (1989). «Structure and condensation of chromatin». A: Saenger, W.; Heinemann, U. Protein-Nucleic Acid Interaction. Londres: McMillan Press. pàg. 163-204. KORNBERG, R. D. (1977). «Structure of chromatin». Annu. Rev. Biochem., núm. 46, pàg. 931-954. LEUBA, S. H.; YANG, G.; ROBERT, C.; SAMORI, B.; VAN HOLDE, K.; ZLATANOVA, J.; BUSTAMANTE, C. (1994). «Three-dimensional structure of extended chromatin fibers as revealed by tapping-mode scanning force microscopy». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 11621-11625. LORCH, Y.; LAPOINTE, J. W.; KORNBERG, R. D. (1987). «Nucleosomes inhibit the initiation of transcription but allow chain elongation with the displacement of histones». Cell, núm. 49, pàg. 203-210. LOSA, R.; BROWN, D. D. (1987). «A bacteriophage RNA polymerase transcribes in vitro through a nucleosome core without displacing it». Cell, núm. 50, pàg. 801-808. LOWARY, P. T.; WIDOM, J. (1997). «Nucleosome packaging and nucleosome positioning of genomic DNA». Proc. Natl. Acad. Sci. USA, núm. 94, pàg. 1183-1188. LUGER, K.; MÄDER, A. W.; RICHMOND, R. K.; SARGENT, D. F.; RICHMOND, T. J. (1997). «Crystal structure of the nucleosome core particle at 2.8 Å resolution». Nature, núm. 389, pàg. 251-260. MCGHEE, J. D.; NICKOL, J. M.; FELSENFELD, G.; RAU, D. C. (1983). «Higher order structure of chromatin: Orientation of nucleosomes within the 30 nm chromatin solenoid is independent of species and spacer length». Cell, núm. 33, pàg. 831-841.
NELSON, H. C. M.; FINCH, J. T.; LUISI, B. F.; KLUG, A. (1987). «The structure of an oligo(dA)·oligo(dT) tract and its biological implications». Nature, núm. 330, pàg. 221-226. OLIVA, R.; BAZETT-JONES, D. P.; LOCKLEAR, L.; DIXON, G. H. (1990). «Histone hyperacetylation can induce unfolding of the nucleosome core particle». Nucleic Acids Res., núm. 18, pàg. 2739 2747. PÉREZ-GRAU, L.; AZORÍN, F.; SUBIRANA, J. A. (1982). «Aggregation of mono and dinucleosomes into chromatinlike fibers». Chromosoma, núm. 87, pàg. 437-445. PIÑA, B.; BRÜGGEMEIER, U.; BEATO, M. (1990). «Nucleosome positioning modulates accessibility of regulatory proteins to the mouse mammary tumor virus promoter». Cell, núm. 60, pàg. 719-731. PRUSS, D.; BARTHOLOMEW, B.; PERSINGER, J.; HAYES, J.; ARENTS, G.; MOUDRIANAKIS, E. N.; WOLFFE, A. P. (1996). «An asymmetric model for the nucleosome: A binding site for linker histones inside the DNA gyres». Science, núm. 274, pàg. 614-617. PUERTA, C.; HERNÁNDEZ, F.; GUTIÉRREZ, C.; PIÑEIRO, M.; LÓPEZ-ALARCÓN, L.; PALACIÁN, E. (1993). «Efficient transcription of a DNA template associated with histone (H3·H4)2 tetramers». J. Biol. Chem., núm. 268, pàg. 26663-26667. PUIGDOMÈNECH, P.; PALAU, J.; CRANE-ROBINSON, C. (1980). «The structure of sea-urchin-sperm histone f1 (H1) in chromatin and free solution. Trypsin digestion and spectroscopic studies». Eur. J. Biochem., núm. 104, pàg. 263-270. RAMAKRISHNAN, V.; FINCH, J. T.; GRAZIANO, V.; LEE, P. L.; SWEET, R. M. (1993). «Crystal structure of globular domain of histone H5 and its implications for nucleosome binding». Nature, núm. 362, pàg. 219-223. RODRÍGUEZ-CAMPOS, A.; SHIMAMURA, A.; WORCEL, A. (1989). «Assembly and properties of chromatin containing histone H1». J. Mol. Biol., núm. 209, pàg. 135-150. RUIZ-CARRILLO, A.; JORCANO, J. L.; EDER, G.; LURZ, R. (1979). «In vitro core particle and nucleosome assembly at physiological ionic strength». Proc. Natl. Acad. Sci. USA, núm. 76, pàg. 3284-3288. SAMSÓ, M.; DABAN, J.-R. (1993). «Unfolded structure and reactivity of nucleosome core particle DNA-histone H2A,H2B complexes as studied by synchrotron radiation X-ray scattering». Biochemistry, núm. 32, pàg. 4609-4614. SATCHWELL, S. C.; DREW, H. R.; TRAVERS, A. A. (1986). «Sequence periodicities in chicken nucleosome core DNA». J. Mol. Biol., núm. 191, pàg. 659-675. SHRADER, T. E.; CROTHERS, D. M. (1989). «Artificial nucleosome positioning sequences». Proc. Natl. Acad. Sci. USA, núm. 86, pàg. 7418-7422. SMITH, S.; STILLMAN, B. (1991). «Stepwise assembly of chromatin during DNA replication in vitro». EMBO J., núm. 10, pàg. 971-980.
EMPAQUETAMENT FUNCIONAL DEL DNA 181 STUDITSKY, V. M.; CLARK, D. J.; FELSENFELD, G. (1994). «A histone octamer can step around a transcribing polymerase without leaving the template». Cell, núm. 76, pàg. 371-382. SUAU, P.; BRADBURY, E. M.; BALDWIN, J. P. (1979). «Higherorder structures of chromatin in solution». Eur. J. Biochem., núm. 97, pàg. 593-602. SUBIRANA, J. A.; MUÑOZ-GUERRA, S.; AYMAMÍ, J.; RADERMACHER, M.; FRANK, J. (1985). «The layered organization of nucleosomes in 30 nm chromatin fibers». Chromosoma, núm. 91, pàg. 377-390. TSUKIYAMA, T.; BECKER, P. B.; WU, C. (1994). «ATP-dependent nucleosome disruption at heat-shock promoter mediated by binding of GAGA transcription factor». Nature, núm. 367, pàg. 525-532. WIDLUND, H. R.; CAO, H.; SIMONSSON, S.; MAGNUSSON, E.; SIMONSSON, T.; NIELSEN, P. E.; KAHN, J. D., CROTHERS, D. M.; KUBISTA, M. (1997). «Identification and characterization of genomic nucleosome-positioning sequences». J. Mol. Biol., núm. 267, pàg. 807-817. WIDOM, J.; KLUG, A. (1985). «Structure of the 300 Å chromatin filament: X-ray diffraction from oriented samples». Cell, núm. 43, pàg. 207-213. WILLIAMS, S. P.; ATHEY, B. D.; MUGLIA, L. J.; SCHAPPE, R. S.; GOUGH, A. H.; LANGMORE, J. P. (1986). «Chromatin fibers are left-handed double helices with diameter and mass per unit length that depend on linker length». Biophys. J., núm. 49, pàg. 233-248.
WILLIAMS, S. P.; LANGMORE, J. P. (1991). «Small angle X-ray scattering of chromatin: Radius and mass per unit length depend on linker length». Biophys. J., núm. 59, pàg. 606-618. WOLFFE, A. (1995). «Chromatin structure and function». Londres: Academic Press. WOODCOCK, C. L.; GRIGORYEV, S. A.; HOROWITZ, R. A.; WHITAKER, N. (1993). «A chromatin folding model that incorporates linker variability generates fibers resembling the native structures». Proc. Natl. Acad. Sci. USA, núm. 90, pàg. 9021-9025. YABUKI, H.; DATTAGUPTA, N.; CROTHERS, D. M. (1982). «Orientation of nucleosomes in the thirty-nanometer chromatin fiber». Biochemistry, núm. 21, pàg. 5015-5020. YANG, X.-J.; OGRYZCO, V. V.; NISHIKAVA, J.; HOWARD, B. H.; NAKATANI, Y. (1996). «A p300/CBP-associated factor that competes with the adenoviral oncoprotein E1A». Nature, núm. 282, pàg. 319-324. ZENTGRAF, H.; FRANKE, W. W. (1984). «Differences of supranucleosomal organization in different kinds of chromatin: Cell type-specific globular subunits containing different numbers of nucleosomes». J. Cell Biol., núm. 99, pàg. 272-286. ZLATANOVA, J.; LEUBA, S. H.; YANG, G.; BUSTAMANTE, C.; VAN HOLDE, K. (1994). «Linker DNA accessibility in chromatin fibers of different conformations: A reevaluation». Proc. Natl. Acad. Sci. USA, núm. 91, pàg. 5277-5280.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 183-197
DINÀMICA DEL DNA EN EL CROMOSOMA JOAQUIM ROCA Institut de Biologia Molecular de Barcelona. CSIC. Jordi Girona, 18-26. 08034 Barcelona. www.cid.csic.es/homes/roca
SUMMARY Native DNA molecules are precisely organized and condensed into chromosomes. Faithful replication and partition of the genome require both the resolution of DNA tangling problems and the restoration of the structural features needed to modulate genetic activities. As an introduction to the dynamism of chromosomal DNA, this chapter deals with current topics regarding DNA topology and mechanisms governing the spatial localization of DNA. INTRODUCCIÓ Les molècules de DNA estan altament condensades dins l espai cel·lular. El plegament i la localització espacial del DNA depenen de mecanismes estrictament determinats que, junt amb una finalitat estèrica de condensació, operen també com a moduladors de l expressió genètica. La replicació del genoma, a part de duplicar les molècules de DNA, ha de regenerar també el seu patró d organització en el cromosoma. En els darrers anys, noves metodologies han permès manipular experimentalment la localització
i la dinàmica del DNA intracel·lular. En aquest capítol es repassen alguns temes referents a la dinàmica del DNA, i es destaquen aspectes topològics de la doble hèlix. Primer s expliquen conceptes bàsics sobre paràmetres topològics, i es tracten el mecanisme i la funció de les topoisomerases del DNA. A continuació es parla sobre aspectes estructurals de l activitat genètica on participen regions llunyanes del cromosoma, i finalment es discuteix més àmpliament el procés de condensació mitòtica dels cromosomes.
184 JOAQUIM ROCA
TOPOLOGIA DEL DNA El DNA intracel·lular està superenrotllat (supercoiled). Aquest terme significa literalment que la doble hèlix està enrotllada sobre si mateixa, però en la pràctica s utilitza per indicar que hi ha alteracions en els paràmetres topològics de la doble hèlix. Els paràmetres utilitzats per definir la topologia del DNA són explicats a continuació. Número d enllaçament Per definir estrictament el número d enllaçament o Lk (linking number) hem d imaginar un parell de corbes tancades en l espai. El valor de Lk és un íntegre que correspon al número i el signe d encreuaments entre les dues corbes, un cop projectades sobre qualsevol pla. Davant de qualsevol deformació, mentre les dues corbes segueixin tancades, el número d enllaçament és inalterable. En un DNA circular, cada bri de la doble hèlix representa una corba tancada i estarà encreuada un nombre determinat de cops amb l altre bri. El número d enllaçament del DNA es considera de signe positiu mentre la doble hèlix sigui dextrogira. En un DNA de longitud coneguda en parells de bases (N), el número d enllaçament s aproxima a N/h, on h (helical repeat) és el nombre de parells de bases per volta de la doble hèlix. En el DNA en dissolució (0,2 M NaCl, pH 7, 37 ºC), el valor mitjà d h és aproximadament 10,5. Com que N/h no té perquè ser un íntegre, denominem Lkm l íntegre més pròxim a N/h. Per exemple, en el plasmidi pBR322, considerant N igual a 4316, i h igual a 10,5, Lkm és 415. Per a mesuraments termodinàmics s utilitza el valor real de N/h, tot i que no sigui un número íntegre. Aquest hipotètic número d enllaçament es denomina Lko. Així en el plasmidi pBR322, quan h és 10,5, Lko resulta ser 415,3. Lko representa el valor d enllaçament en l estat de
mínima energia del DNA, i, per tant, el seu valor varia segons l entorn experimental. Si abans de circularitzar un DNA fem voltar els extrems de la doble hèlix cap a la dreta o cap a l esquerra, haurem augmentat o disminuït el número d enllaçament entre els bris del DNA. El valor (Lk Lko) es denomina diferència d enllaçament o DLk:
b
DLk = Lk - Lko
g
Si considerem la diferència d enllaçament respecte a la mida del DNA, obtenim la diferència específica d enllaçament, o densitat de superenrotllament (ds):
a
f
ds = Lk - Lko Lko = DLk Lko En els bacteris i els eucariotes, la densitat de superenrotllament del DNA té un valor mitjà a l entorn de 0,06. És a dir, el DNA té un dèficit del 6% en el número d enllaçament Lko. L energia lliure associada amb el superenrotllament del DNA és proporcional al quadrat de la diferència del número d enllaçament:
DG s = K × DLk 2 L energia associada al superenrotllament provoca canvis en la geometria del DNA, i transicions estructurals en determinades seqüències de la doble hèlix. Aquesta energia és utilitzada per diversos mecanismes cel·lulars. Per exemple, el superenrotllament negatiu facilitarà processos en els quals es requereixi la separació dels brins del DNA. També facilitarà l encaixament de nucleosomes o altres complexos que estabilitzin deformacions del DNA. Número de torsió i número d enrotllament Les deformacions del DNA es poden definir segons variacions de dues funcions geo-
DINÀMICA DEL DNA EN EL CROMOSOMA 185
volta en sentit dextrogir al voltant de l eix del DNA. El número d enrotllament varia prop d una unitat cada cop que la trajectòria de l eix del DNA es creua amb si mateixa en qualsevol projecció planar de l espai. A cada entrecreuament, el signe de Wr es determina segons regles convencionals (figura 2). El més important que ens ocupa respecte als valors de Tw i Wr no és el seu càlcul, sinó que la seva suma esdevé sempre el número d enllaçament:
Lk = Tw + Wr FIGURA 1. En un segment de DNA, el número de torsió (Tw) és una mesura de l arc que descriu a l espai un vector perpendicular a l eix de la doble hèlix i que segueix la vorera d un dels brins. El número d enrotllament (Wr) és una mesura de l arc que descriu a l espai un vector tangencial a l eix de la doble hèlix.
mètriques complexes: l anomenat número de torsió o Tw (twist number), i l anomenat número d enrotllament o Wr (writhe number). El número de torsió descriu com giren els brins al voltant de l eix central de la doble hèlix. El número d enrotllament descriu com l eix central de la doble hèlix canvia de direcció en l espai (figura 1). De manera aproximada, el número de torsió varia una unitat positiva cada cop que un bri completa una
Aquesta llei implica que, mentre el número d enllaçament no canviï, qualsevol canvi del número de torsió es correspon amb un canvi idèntic però de signe contrari en el número d enrotllament, i viceversa. Així mateix, tot canvi en el número d enllaçament es manifesta amb canvis en els números de torsió i d enrotllament:
DLk = DTw + DWr La figura 3 permet veure la interconversió entre els valors de Tw i Wr. Aquests paràmetres es poden modelar també amb un tub de goma circularitzat. Abans de connectar els extrems del tub, els podem fer girar unes voltes per simular variacions en el número d enllaçament.
FIGURA 2. Per determinar el signe del número d enrotllament (Wr), es projecten sobre un pla tots els encreuaments entre segments de la doble hèlix i s indica la seva polaritat. Si per reduir l angle que formen els segments d un encreuament hem de fer girar el segment que va per sobre en sentit horari, l encreuament és negatiu. Si l hem de fer girar en sentit antihorari, l encreuament és positiu.
186 JOAQUIM ROCA
FIGURA 3. Interconversió entre el valor de torsió (Tw) i el d enrotllament (Wr).
Experimentalment s observa que en molècules circulars de DNA amb valors fisiològics de DLk i en absència de transicions estructurals, la doble hèlix es deforma aproximadament un 75% a càrrec de Wr i un 25% a càrrec de Tw. Les deformacions a càrrec del número d enrotllament poden ser de tipus plectonèmic o de tipus solenoïdal (figura 4). En en el plegament plectonèmic dos segments antiparal·lels de la doble hèlix s envolten l un amb l altre i formen una doble hèlix d ordre superior. La doble hèlix plectonèmica és dextrogira quan el DNA té superenrotllament negatiu (DLk < 0), i és levogira en el cas contrari (DLk > 0). En el plegament solenoïdal, el dúplex gira com al voltant d un cilindre, i forma literalment una superhèlix. La conformació solenoïdal és dextrogira o levogira segons que el DNA tingui superenrotllament positiu o negatiu, respectivament. El DNA superenrotllat en dissolució adopta espontàniament la conformació plectonèmica. La conformació solenoïdal la trobem generalment estabilitzada per proteïnes, com és el cas dels nucleosomes. Dominis topològics En petites molècules de DNA circulars, com plasmidis, DNA mitocondrials o genomes vírics, podem mesurar canvis en el número d enllaçament. En grans molècules de DNA, com són els cromosomes bacterians i eucariòtics, és més complex mesurar paràmetres topològics. En aquest cas, el DNA
FIGURA 4. Conformacions plectonèmiques (A) i solenoïdals (B) del DNA superenrotllat.
està organitzat en segments on la topologia és modulada de manera independent. Cadascun d aquests segments el denominem domini topològic. El genoma d Escherichia coli consisteix en una molècula de DNA d 1,5 mm de longitud, la qual sembla organitzada en uns cinquanta dominis topològics. En els cromosomes eucariòtics, es creu que el DNA está organitzat també en dominis d una quantitat de quilobases de DNA compresa entre 10 i 200 cadascun. Qualsevol element, transitori o permanent, que impedeixi la lliure rotació de la doble hèlix sobre el seu eix esdevé una frontera entre dos dominis topològics. Podem considerar així els elements estructurals vinculats amb l organització i la compactació del DNA. La majoria dels processos catalítics que tenen lloc a la doble hèlix, com ara replicació, transcripció, recombinació i reparació, impliquen la interacció del DNA amb grans complexos multiproteics. Aquests complexos no poden moure s lliurement dins de l espai cel·lular i, per tant, actuen també com a barreres entre dominis topològics quan s uneixen al DNA. TOPOISOMERASES DEL DNA Molts processos cel·lulars afecten, o són afectats, per l estat topològic del DNA. El
DINÀMICA DEL DNA EN EL CROMOSOMA 187
superenrotllament local del DNA oscil·la contínuament segons el desplaçament de polimerases, d helicases, o de l encaixament dels nucleosomes. Apareixen invariablement nusos i encadenaments entre els brins del DNA com a conseqüència dels processos de replicació, recombinació i condensació dels cromosomes. Si els brins de DNA fossin traspassables entre ells, la topologia del DNA mai no seria un entrebanc, ja que es podrien alterar els números d enllaçament, o desfer el més complex dels nusos en un instant. El que sembla una utopia és una realitat des del punt de vista molecular a causa de l activitat de les topoisomerases del DNA. Tipus de topoisomerases i mecanisme d acció Les topoisomerases del DNA són enzims definits per dues característiques. La primera és la capacitat de produir escissions transitòries en el DNA. Sense cofactor energètic, les topoisomerases tallen i lliguen els enllaços fosfodièster del DNA mitjançant reac-
tipus I-A
E.coli topo I E.coli topo II S.cerevisiae topo III H.sapiens topo II
cions de transesterificació. En el lloc del tall, es genera sempre un intermediari covalent entre una tirosina de l enzim i el fosfat de l extrem del bri. La segona característica consisteix en el fet que la topoisomerasa permet el pas d un altre bri, o d altres brins, de DNA a través d aquesta escissió transitòria. Les topoisomerases són presents en tot tipus de cèl·lules i també en molts virus. Considerant homologies i propietats catalítiques, es descriuen tres tipus o famílies evolutives de topoisomerases: les tipus I-A, les tipus I-B, i les tipus II. La figura 5 mostra el tipus d escissió i el complex covalent que caracteritza cada família de topoisomerases, i anomena alguns dels enzims més representatius. Les topoisomerases del tipus I-A s uneixen i tallen brins senzills de DNA. A través del tall faciliten el pas d un altre bri o d una doble hèlix de DNA. L intermediari covalent es forma amb el fosfat 5 de l´extrem tallat. L enzim més representatiu d aquest grup és la topoisomerasa I d E. coli. In vitro, aquesta proteïna de 97 kD pot fer i desfer nusos en circles de DNA d un sol bri, com
tipus I-B
Pocs virus topo I S.cerevisiae topo I H.sapiens topo I
FIGURA 5. Tipus de topoisomerases i enzims més representatius.
tipus II
Fag T4 topo II E. coli girasa E.coli topo IV S.cerevisiae topo II H.sapiens topo II a H.sapiens topo II b
188 JOAQUIM ROCA
FIGURA 6. Estructura, mecanisme i reaccions catalitzades per les topoisomerases del tipus I-A.
també pot encadenar-los o desencadenarlos. L enzim relaxa també parcialment molècules de DNA amb superenrotllament negatiu, ja que que hi troba segments de bri senzill (figura 6). Altres topoisomerases del tipus I-A són la topoisomerasa III dels bacteris i la topoisomerasa III dels eucariotes. Un enzim peculiar d aquest grup és l anomenada «girasa reversa», que es troba en bacteris termòfils. Aquest enzim és una quimera entre una topoisomerasa del tipus I-A i una helicasa, i catalitza el superenrotllament positiu del DNA. Les topoisomerases del tipus I-B s uneixen a la doble hèlix de DNA i tallen un dels brins, i formen l intermediari covalent amb el fosfat 3 del bri trencat. Com que l enzim no subjecta l extrem 5 del bri, és possible la lliure rotació del DNA al voltant de l altre bri; això permet que relaxin tant un superenrotllament positiu com negatiu (figura 7). Les topoisomerases del tipus I-B sembla que són exclusives dels eucariotes. Les anomenades topoisomerases I dels llevats, dels amfibis, dels insectes, de les plantes i dels mamífers són proteïnes d uns 100 kD i presenten una alta homologia en la regió C-terminal, on es troba el centre actiu.
A diferència de les topoisomerases del tipus I-A i del tipus I-B, les topoisomerases del tipus II funcionen com a enzims dímers i utilitzen ATP. Les topoisomerases del tipus II catalitzen el pas d una doble hèlix (segment T) a través d un tall en una altra doble hèlix (segment G). Aquests enzims tallen els dos brins del segment G, de manera que cada meitat del dímer forma l intermediari covalent amb el fosfat 5´ del corresponent bri del DNA. Estudis bioquímics i estructurals han permès dibuixar un model realista del mecanisme de les topoisomerases del tipus II (figura 8). Quan els segments G i T són a la mateixa molècula de DNA, la topoisomerasa catalitza un canvi de dues unitats en el número d enllaçament, així varia el grau d en-
FIGURA 7. Mecanisme i reaccions catalitzades per les topoisomerases del tipus I-B.
DINÀMICA DEL DNA EN EL CROMOSOMA 189
FIGURA 8. Estructura, mecanisme i reaccions catalitzades per les topoisomerases del tipus II.
rotllament o el nuament del DNA. Quan els segments G i T pertanyen a diferents molècules de DNA, l enzim catalitza el seu encadenament o desencadenament. A excepció de la girasa del DNA, totes les topoisomerases del tipus II modifiquen la topologia del DNA cap a l estat de mínima energia, i fins i tot arriben a simplificar-ne la topologia per sota dels valors d oscil·lació tèrmica. En els eucariotes, les topoisomerases del tipus II són homodímeres d una proteïna de 160 a 180 kD. Mentre en els llevats hi ha un únic gen codificant per a l anomenada topoisomerasa II, en els vertebrats s han trobat dues variants de l enzim, la topoisomerasa II a i la topoisomerasa II b. En els procariotes, les topoisomerases del tipus II són tetràmeres, ja que cada meitat de l enzim és constituït per dues proteïnes. En bacteris trobem dues topoisomerases del tipus II: l anome-
nada topoisomerasa IV, que té propietats catalítiques semblants a la topoisomerasa II eucariòtica; i la girasa, que està especialitzada a reduir el número d enllaçament del DNA. Així, la girasa només pot relaxar el superenrotllament positiu i generar superenrotllament negatiu en el DNA. Mecanísticament i estructuralment, però, l enzim és similar a les altres topoisomerases del tipus II. L especialització de la girasa es deu a la geometria que l enzim imposa en interaccionar amb el DNA, que sempre afavoreix la inversió d un encreuament positiu entre els segments G i T (figura 8). Implicacions funcionals de les topoisomerases del DNA És ben conegut el paper de les topoisomerases en la resolució dels encadenaments
190 JOAQUIM ROCA
FIGURA 9. Canvis topològics en el DNA durant la transcripció i la replicació.
que es generen durant el procés de replicació (figura 9). El desencadenament del DNA un cop replicat és essencial per a la segregació cromosòmica. La topoisomerasa IV en els bacteris i la topoisomerasa II en els eucariotes són els enzims responsables d aquesta funció. S´ha estudiat també el paper de les topoisomerases en la modulació del número d enllaçament del DNA. El superenrotllament del DNA fluctua com a conseqüència del desplaçament de polimerases, ja que obliguen el DNA a girar sobre el seu eix. Això genera superenrotllament positiu per davant de la polimerasa, i negatiu per darrere (figura 9). La relaxació d aquest superenrotllament esdevé necessària per a l avanç de les polimerases. En els bacteris, la girasa relaxa el superenrotllament positiu i la topoisomerasa I, el superenrotllament negatiu. De l equilibri d aquestes activitats en resulta la densitat de superenrotllament del 0,06 observat en DNA bacterians. En les eucariotes, la topoisomerasa I de manera preferent i, també, la topoisomerasa II relaxen simultàniament el superenrotllament positiu i negatiu. ACCIONS A DISTÀNCIA DINS L ESTRUCTURA DEL CROMOSOMA L expressió genètica depèn de paràmetres termodinàmics i cinètics d un conjunt
de factors que interaccionen amb el DNA. En la transcripció, primer s han d establir les interaccions proteïna-proteïna i proteïna-DNA suficients per assentar la RNA polimerasa en el promotor. Seguidament, els processos d iniciació i d elongació determinaran el temps necessari per assentar una nova polimerasa. Sobretot en els eucariotes, molts factors reguladors de la transcripció s uneixen al DNA a cents o milers de bases d on es forma el complex d iniciació. Hi ha proposats diversos mecanismes per explicar com es comuniquen llocs llunyans en el DNA. En uns casos es requereix un contacte físic entre l element distant i el complex d iniciació, llavors el DNA s ha de plegar per aproximar ambdós punts; això es coneix com a looping del DNA. En altres casos, té lloc la propagació de canvis estructurals. Aquests canvis poden operar en l ambit del superenrotllament del DNA, la composició de la cromatina o el posicionament dels nucleosomes. Finalment, cal considerar factors que un cop units a un punt del DNA es difonen linealment fins a un altre punt. «Looping» del DNA Qualsevol proteïna que es trobi en quantitat de 100 a 1.000 molècules dins el nucli cel·lular, com és el cas de molts factors reguladors, està a una concentració de prop de 10 8 M. En un DNA en dissolució, la concentració efectiva entre punts separats cents o milers de bases té un valor de 10 8 a 10 9 M. Es dedueix, per tant, que merament la unió de factors a seqüències distants no augmenta la seva concentració efectiva. En canvi, si el DNA està condensat i hi ha restriccions a la seva geometria espacial, la concentració efectiva entre punts distants pot augmentar fins a 10 4 M. Aquest valor és més consistent amb les concentracions efectives calculades de reguladors de l activitat genètica que operen a distància. Les restriccions a la geo-
DINÀMICA DEL DNA EN EL CROMOSOMA 191
metria del DNA són generades per curvatures del DNA, intrínseques o bé induïdes per la unió de proteïnes, i pels plegaments deguts al superenrotllament. La figura 10 il·lustra dos exemples d aproximació d elements llunyans, que esdevé determinada per restriccions específiques en l organització del DNA. Estructura i dominis funcionals En els eucariotes, els cromosomes presenten regions amb diferent estructura i diferent grau de condensació. Citològicament es defineixen regions eucromàtiques i heterocromàtiques, com a menys o més condensades, respectivament. En comparació de l eucromatina, el DNA heterocromàtic es replica tardanament, és ric en seqüències repetitives, i és de difícil accés per a moltes proteïnes. Els telòmers i els centròmers presenten característiques heterocromàtiques, amb composició i funció diferenciades. L expressió d un gen depèn de la seva ubicació al cromosoma. Gens procedents de regions eucromàtiques canvien el seu patró d expressió en ser col·locats en regions heterocromàtiques, i viceversa. L efecte posicional que no permet a un gen respondre davant els seus reguladors, és anomenat silenciació (silencing). Els gens d expressió constitutiva i els gens induïbles apareixen generalment ubicats en regions eucromàtiques, on el DNA és de fàcil accés per factors de transcripció. L activació d aquests gens pot ajudar-se amb mecanismes d obertura local de nucleosomes, i pot estar potenciada per elements distants (enhancers). Gens ubicats a l heterocromatina, en canvi, només poden activar-se si s altera l organització d una gran regió del DNA. En aquesta situació trobem molts dels gens regulats durant el desenvolupament i la diferenciació cel·lular.
En la majoria dels casos, per establir o revertir l estat de silenciació, es requereix que la cèl·lula completi la fase S del cicle cel·lular. Es creu, doncs, que els canvis estructurals tenen lloc durant l encaixament de la cromatina en el DNA replicat. A part de la competència entre factors solubles per unirse al DNA, la determinació estructural pot dependre també d elements que sobreviuen al procés de replicació, com serien la metilació de bases o la presència de proteïnes fortament unides al DNA. Els canvis estructurals que impliquen grans dominis del DNA es modulen des d elements en cis, que aquí referim com LCR (Locus Control Regions). Hi ha proposats diferents models per explicar com operen els LCR (figura 11). En els casos de silenciació, el model més acceptat consisteix en la polimerització cooperativa i la difusió sobre la cromatina de nous elements estructurals. En altres casos, els LCR poden definir dominis topològics on modular el superenrotllament del DNA. Una altra possibilitat considera els LCR punts d entrada o sortida de factors que es traslladen per sobre del DNA.
FIGURA 10. Interacció entre llocs llunyans. En el cas A, la geometria del plegament plectonèmic es determina per la presència de dues curvatures en el DNA: una curvatura és intrínseca de la seqüència i l altra és induïda per la unió d una proteïna. En el cas B, és l encaixament dels nucleosomes el que apropa amb una orientació determinada dues seqüències del DNA.
192 JOAQUIM ROCA
FIGURA 11. Possibles mecanismes per a la difusió de canvis estructurals en la cromatina. A: superenrotllament del DNA; B: difusió lineal d un factor unit al DNA; C: nucleació i polimerització de nous elements estructurals.
CONDENSACIÓ MITÒTICA DELS CROMOSOMES La condensació mitòtica dels cromosomes garanteix la correcta segregació del genoma en resoldre dos problemes derivats de l estructura i la llargària de les molècules de DNA. En primer lloc, es redueix en quatre ordres de magnitud la longitud del DNA. Els cromosomes mitòtics tenen la mida adient perquè les molècules de DNA no es trobin al mig del pla de tall durant la fase de citoquinesi. En segon lloc, la condensació afavoreix l eliminació dels encadenaments produïts entre molècules germanes de DNA durant la fase de replicació, com també de qualsevol altre nuament del DNA. La condensació mitòtica dels cromosomes es coneix des de l inici del segle, però fins fa poc no s ha disposat de metodologia per al seu estudi. S han desenvolupat sistemes de condensació de cromosomes in vitro. Per exemple, el DNA d esperma s organitza en cromosomes metafàsics quan s incuba amb extractes d oòcits. Noves tècniques de microscòpia, com la localització
in situ amb sondes o anticossos fluorescents, permeten mesurar amb precisió paràmetres espacials en els cromosomes. Finalment, s han identificat dos factors que intervenen en el mecanisme de condensació: la topoisomerasa II, i les anomenades proteïnes de la família SMC (Stable Manteinance of Chromosomes). La falta de models mecanístics per a la condensació mitòtica dels cromosomes es deu al desconeixement dels ordres superiors d organització de la cromatina abans de la mitosi. Estudis citològics indiquen que l estructura i la localització nuclear dels cromosomes durant l interfase segueix patrons ben definits, però sabem poc dels mecanismes que hi intervenen, i de l organització del DNA durant el procés de replicació. Experiments de sedimentació de cromosomes en presència d agents modificadors de la topologia del DNA indiquen que la rotació lliure de la doble hèlix està limitada en intervals de 10 a 200 quilobases. Aquests dominis podrien correspondre a nanses de DNA, o podrien ser el resultat de punts de contacte entre el DNA amb diver-
DINÀMICA DEL DNA EN EL CROMOSOMA 193
sitat d estructures, cosa que inclou també l aparellament de seqüències homòlogues entre cromosomes. Els cromosomes metafàsics són de cinc a deu cops més compactes o curts que els cromosomes interfàsics. No és clar, però, que els cromosomes metafàsics resultin simplement d un grau més de condensació que els interfàsics. El model actual de cromosoma metafàsic parteix de l enrotllament solenoïdal del DNA amb histones i forma fibres de 10 i 30 nm. Aquestes fibres serien plegades en nanses de fins a 200 quilobases, mitjançant l ancoratge del DNA sobre punts de suport que posteriorment s agrupen i formen un eix. El resultat és una estructura de 200 nm de diàmetre, que finalment es plegaria helicoïdalment fins a generar un gruix de 700 nm de diàmetre, gruix corresponent als braços de cromosomes metafàsics. Aquest model és conceptualment correcte, però no hem d oblidar que amb imaginació podríem proposar altres alternatives dins el marc de les proves experimentals. El mecanisme de plegament és un procés estrictament determinat. El número, la posició i el grau de condensació en cada regió d un cromosoma és invariable, així com la longitud i la geometria de l eix central. L organització del DNA en fibres de 10 i 30 nm representa un primer nivell de condensació que ja opera durant la interfase. El plegament de la cromatina en determinats dominis o nanses, en canvi, pot ser específic de la condensació mitòtica. D acord amb el model actual, tres mecanismes diferenciats generarien la condensació mitòtica. El primer és la definició i la formació de nanses. No és clar si les nanses ja existien durant la interfase. El segon mecanisme faria apropar nanses contigües, i així es generaria una estructura més compacta o un eix en cada cromosoma. El tercer mecanisme fa que aquest eix es condensi i es plegui helicoïdalment.
Elements en CIS per a la condensació cromosòmica En els mecanismes de condensació intervenen factors amb propietats motores i adhesives que han de reconèixer elements en cis en el DNA. La condensació mitòtica s inicia quan les cromàtides germanes encara són aparellades; per tant, els mecanismes de condensació han d operar amb total processivitat sobre els elements reconeguts en cada molècula del DNA. S ha suggerit que els orígens o punts de terminació de replicació del DNA podrien servir per determinar el patró de nanses de cromatina, però manca l evidència experimental d aquesta hipòtesi. Les investigacions actuals apunten cap als segments del DNA que romanen insolubles un cop els cromosomes han estat buidats d histones i tractats amb nucleases. Aquests segments de DNA, anomenats SAR (Scaffold Attached Regions), s estenen al llarg de centenars de bases i són molt rics amb AT. Tres observacions avalen els SAR com a elements en cis involucrats amb la condensació mitòtica. En primer lloc, citològicament es veu que els SAR estan situats preferentment en l eix dels cromosomes metafàsics. En segon lloc, la inducció de proteïnes amb gran afinitat per seqüències riques amb AT interfereix específicament amb el procés de condensació. En tercer lloc, in vitro s observa una gran afinitat de la topoisomerasa II per a aquestes seqüències. Funció de la topoiomerasa II durant la mitosi La disponibilitat de cèl·lules amb mutacions en la topoisomerasa II, junt amb l ús d inhibidors i anticossos, ha permès estudiar el paper de l enzim en la condensació cromosòmica. En els llevats, la inactivació de la topoisomerasa II atura la condensació cromosòmica en un estadi semblant al
194 JOAQUIM ROCA
FIGURA 12. Família de proteïnes SMC: característiques estructurals i proteïnes més representatives.
de la profase mitòtica. Tot i així, la cèl·lula intenta completar la mitosi estirant els cromosomes amb el fus mitòtic, però les cromàtides estan molt encadenades i la segregació és impossible. En les cèl·lules de vertebrats, en canvi, la inactivació de la topoisomerasa II atura el cicle cel·lular en la fase G2. Si es provoca la continuació del cicle cel·lular, també s observa falta de condensació i la impossibilitat de segregació cromosòmica. Si la topoisomerasa II s inhibeix un cop iniciada la mitosi, la condensació pot completar-se, però sovint la segregació és asimètrica i es produeixen trencaments en el DNA. Totes aquestes observacions indiquen que el desencadenament del DNA per la topoisomerasa II és essencial i ha operat paral·lelament al procés de condensació. El procés de condensació, així mateix, afavoreix la irreversibilitat del procés de desencadenament. Els darrers encadenaments són eliminats per l enzim quan les cromàtides germanes són estirades en sentits oposats pel fus mitòtic. En aquest escenari, la topoisomerasa II, més que un factor condensant, és un factor facilitador de la condensació. A part de l activitat desencadenant,
també es considera que la topoisomerasa II té una funció directa en la condensació mitòtica del DNA. S ha observat repetidament, per immunolocalització, que l enzim se situa a l eix dels cromosomes metafàsics. Això ha fet pensar que la topoisomerasa II participa com a element estructural, i serveix de punt d anclatge per a les nanses del DNA. Hi ha qui ha observat, però, que la morfologia d un cromosoma condensat és estable si se n extreu la topoisomerasa II. Cal considerar, doncs, que la localització axial de la topoisomerasa II sigui circumstancial. Tot i així, el possible paper estructural de la topoisomerasa II com a punt d anclatge del DNA continua sent atractiu per raó de les propietats mecanístiques de l enzim. In vitro, la topoisomerasa II pot unir-se de manera reversible al DNA i forma un anell proteic molt estable. Una altra indicació del paper condensant de la topoisomerasa II es dedueix d experiments en sistemes de condensació de cromosomes in vitro. Aquí, sense replicació no hi ha encadenaments, però la topoisomerasa II segueix sent necessària per a la condensació. Es postula que l enzim participi
DINÀMICA DEL DNA EN EL CROMOSOMA 195
a Desencadenament del DNA (topoisomerasa II)
b Encaixament del DNA i histones c Formació de nanses de DNA d Aproximació i plegament dels
elements de suport de les nanses
FIGURA 13. El procés de condensació mitòtica dels cromosomes resulta de l activitat sinergètica de dos tipus de mecanismes: un mecanisme de resolució, que mitjançant l activitat de la topoisomerasa II desencadena progressivament les cromàtides germanes; i uns mecanismes de condensació pròpiament dits, que inclouen el plegament solenoïdal del DNA per formar fibres de cromatina, l organització del DNA en nanses i la compactació dels elements que donen suport a les nanses.
en la condensació mitjançant el superenrotllament del DNA, però no hi ha evidència experimental en aquest sentit; a més, caldria entendre com participa en aquest escenari
l abundant activitat relaxant de la topoisomerasa I. Una hipòtesi alternativa, que he proposat, diu que si la topoisomerasa II no és un element estructural permanent, po-
196 JOAQUIM ROCA
dria augmentar la compactació del cromosoma mitjançant un patró de nuament processual entre dominis del DNA. Aquesta possibilitat explicaria per què la morfologia del cromosoma es manté en solubilitzar la topoisomerasa, i també explicaria per què l activitat de l enzim torna a ser necessària en el procés de descondensació dels cromosomes. Proteïnes SMC Un fenotip característic de cèl·lules amb mutacions condicionals és la falta de segregació dels cromosomes, combinat amb defectes en el seu grau de condensació. Aquest fenotip va permetre trobar mutants de la topoisomerasa II, i ha permès descobrir recentment unes proteïnes vinculades també amb la condensació cromosòmica. Aquest grup de proteïnes, anomenat família SMC (Stable Manteinance of Chromosomes), està conservat a tots els eucariotes, i també hi ha proteïnes evolutivament relacionades als bacteris. Les proteïnes SMC pesen de 115 a 160 kD i la seva seqüència d aminoàcids suggereix cinc dominis estructurals: un domini N-terminal amb un lloc d unió per nucleòtids, una hèlix llarga, una regió central flexible, una segona hèlix llarga i un domini C-terminal amb motius molt conservats. Les proteïnes SMC formen dímers i oligòmers, possiblement mitjançant interaccions del tipus hèlix-hèlix. Aquesta estructura quarternària és característica de proteïnes amb activitat motora. La figura 12 mostra aquest tipus d estructura i anomena algunes de les proteïnes SMC més representatives. Actualment s estan identificant nous membres, i previsiblement es descriuran subfamílies dins d aquest grup. La immunolocalització de les proteïnes SMC mostra una distribució homogènia dins el nucli cel·lular fins a l inici de la con-
densació cromosòmica; aleshores es concentren a l eix central dels cromosomes metafàsics. Tot i que la localització axial coincideix amb la de la topoisomerasa II, no hi ha evidència experimental que ambdues proteïnes interaccionin. Els sistemes de condensació in vitro han mostrat que les proteïnes SMC són necessàries tant per establir l estat de condensació dels cromosomes com per mantenir-lo. El mecanisme de condensació és desconegut. Per la seva semblança amb proteïnes amb activitat motora, es creu que apropen punts llunyans de la cromatina, en un procés intensiu i dependent d ATP. Les proteïnes SMC més estudiades han estat les que intervenen en la condensació mitòtica dels cromosomes. Hi ha membres de la família, però, que semblen participar en altres funcions. Algunes proteïnes SMC són necessàries per a la compensació d expressió genètica entre cromosomes homòlegs; d altres formen part de complexos multiproteics relacionats amb la recombinació. És previsible, doncs, que el mecanisme de les proteïnes SMC sigui utilitzat en diferents processos on operen canvis en l organització superior del DNA. Com a síntesi, a la figura 13 es representen algunes fases d un model de condensació mitòtica dels cromosomes. S indiquen els mecanismes que hi intervenen i les possibles funcions de la topoisomerasa II i de les proteïnes SMC. BIBLIOGRAFIA ADACHI, Y.; LUKE, M.; LAEMMLI, U. K. (1991). «Chromosome assembly in vitro: topoisomerase II is required for condensation». Cell, núm. 64, pàg. 137148. FELSENFELD, G. (1996). «Chromatin unfolds». Cell, núm. 86, pàg. 13-19. HECK, M. S. (1997). «Condensins, cohesins and chromosome architecture: How to make and break a mitotic chromosome». Cell, núm. 91, pàg. 5-8.
DINÀMICA DEL DNA EN EL CROMOSOMA 197 HIRANO, T. (1995). «Biochemical and genetic dissection of mitotic chromosome condensation». TiBS, núm. 20, pàg. 357-361. KAMAKAKA, R. T. (1997). «Silencers and locus control regions: opposite sites of the same coin». TiBS, núm. 22, pàg. 124-128. KOSHLAND, D; STRUNNIKOV (1996). «Mitotic chromosome condensation». Annu. Rev. Cell Dev. Biol., núm. 12, pàg. 305-333. PETERSON, C. L. (1994). «The SMC family: Novel motor proteins for crhomosome condensation?». Cell, núm. 79, pàg. 389-392.
RIPPE, K.; VON HIPPEL, P. H.; LANGOWSKI, J. (1995). «Action a distance: DNA-looping and initiation of transcription». TiBS, núm. 20, pàg. 500-505. ROCA, J. (1995). «The mechanims of DNA topoisomerases». TiBS, núm. 20, pàg. 156-160. UEMURA, et al. (1987). «DNA topoisomerase II is required for condensation and separation of mitotic chromosomes in S. pombe». Cell, núm. 50, pàg. 917-925. WANG, J. C. (1991). «DNA topoisomerases: why so many?». J. Biol. Chem, núm. 266, pàg. 6659-6662. WANG, J. C. (1996). «DNA topoisomerases». Annu. Rev. Biochem., núm. 65, pàg. 635-692.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 199-224
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES LUIS DEL VALLE,1 PEPITA GIMÉNEZ,1 NÚRIA SAPERAS1 I MANEL CHIVA1,2 1. Departament d Enginyería Química, ETSEIB, UPC Av. Diagonal, 647. Barcelona.
2. Departament de Ciències Fisiològiques II, Div. IV, UB, Campus de Bellvitge.
SUMMARY There is not a single model to define nuclear sperm chromatin. This chapter is a review of different structures observed and studied in sperm nuclei (nucleohistone, nucleoprotamine, etc). Sperm DNA-interacting proteins (named here «specialized polypeptides») display also a high degree of interspecific diversity. We consider two main types: specializedends of histones, and specific proteins. These specialyzed polypeptides are constituted by different combinations of several DNA-interacting motives. We also revise the scarce available information about the genome architecture and organization in sperm cells, and we try to descrive a generic framework to understand the enormous evolutionary diversity of the subject reviewed here. RESUM L estructura de la cromatina del nucli espermàtic és molt diversa. En aquest capítol revisem els estudis efectuats sobre nucleohistones i nucleoprotamines espermàtiques i mencionem altres formes d estructura que també es troben presents en alguns espermatozoides. Les proteïnes que condensen el DNA espermàtic (polipèptids especialitzats) també són molt diverses, però aquí les agrupem en dos tipus: extrems especialitzats d histones i proteïnes específiques. Els polipèptids especialitzats estan formats per les diferents combinacions de quatre motius estructurals que són els responsables principals de la interacció amb el DNA. També repassem l escassa informació disponible sobre l arquitectura i l organització del genoma en el nucli espermàtic, i intentem donar una visió general evolutiva de l extraordinària diversitat interespecífica de l estructura i la composició de la cromatina espermàtica.
200 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
INTRODUCCIÓ Podem interpretar que hi ha dos factors determinants de l empaquetament del DNA en el nucli cel·lular: 1) economitzar l espai de manera que la informació genètica es trobi com més compacta millor, i 2) organitzar aquest empaquetament de la manera més eficient, perquè es pugui seleccionar i utilitzar la informació específica entremig de l immens dipòsit informacional que representa el DNA. El nucli de la cèl·lula espermàtica és un nucli inert que al llarg de l evolució ha desenvolupat de diverses maneres el primer aspecte. En aquest capítol revisem la informació actual sobre l estructura de la cromatina espermàtica i intentem posar de manifest algunes qüestions que mereixerien ser estudiades o aprofundides amb més detall. LES ESTRUCTURES D ORDRE SUPERIOR DE LA CROMATINA SOMÀTICA Malgrat que aquest tema s hagi desenrotllat en capítols anteriors del present volum, és interessant fer unes quantes consideracions bàsiques per poder comprendre la diversitat de l organització de la cromatina en els espermatozoides. Al llarg del cicle vital d una cèl·lula somàtica, la cromatina presenta, parcialment o totalment, una sèrie de processos dinàmics d empaquetament i desempaquetament que compleixen o es relacionen amb diferents funcions. Les fibres de nucleosomes (fibres «en rosari», de 10 nm aproximadament) poden replegar-se temporalment en estructures d ordre superior i formen l heterocromatina, els telòmers i els cromosomes mitòtics. La primera estructura d ordre superior és la fibra de 30 nm (formada directament pel replegament més o menys
regular de la fibra de 10 nm). El posterior replegament organitzat d aquesta fibra forma estructures d ordre més elevat. Sense considerar de moment les raons termodinàmiques que determinen la mida de la fibra de 30 nm, d una manera general es pot suposar que la dinàmica de la fibra de 30 nm (és a dir la seva formació i la seva descondensació) és deguda fonamentalment a les interaccions del DNA amb les histones linker (H1 i família) i amb els extrems d histones del cor nucleosòmic (Van Holde i Zlatanova, 1996; Zlatanova, 1996; Moore i Ausió, 1996; Van Holde et al., 1995; Santisteban, 1994; Zalenskaya et al., 1985). Aquestes interaccions estarien regulades principalment per la presència o absència de la histona H1 i per les modificacions posttraduccionals de totes les parts de les histones que interaccionen amb el DNA. El fet més important que cal destacar, orientat a la interpretació de la cromatina espermàtica, és el següent: tret de les histones i les seves modificacions químiques, no es necessiten proteïnes especials ni «factors específics» (seqüències concretes de DNA, estructures proteíniques específiques «llocs en cis» , etc.) per a la formació o descondensació de la fibra de 30 nm. Per contra, la formació d estructures d ordre més superior (heterocromatina, cromosomes mitòtics, telòmers) requereixen proteïnes que reconeguin específicament seqüències de DNA o complexos proteínics, com per exemple les TBP en telòmers i la família SMC en els cromosomes mitòtics (Blackburn i Greider, 1995; De Lange, 1996; Greider, 1996; Peterson, 1994; Hirano, 1995; Hirano et al., 1995; Saitoh et al., 1995; Yanagida, 1995; Koshland i Strunnikov, 1996; Bedoyan et al., 1996). Aquestes proteïnes compactarien ordenadament les fibres de 30 nm i les situarien en dominis concrets del nucli. Finalment, hem de ressaltar que tant l estructura nucleosò-
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 201
mica com la de la fibra de 30 nm i la de les condensacions superiors s han conservat molt invariables al llarg de l evolució dels organismes eucariotes (Van Holde et al., 1995). ESTRUCTURA DE LA CROMATINA DE L ESPERMATOZOIDE Nucleohistona i nucleoprotamina No hi ha un model únic, ni predominant, que sigui representatiu de l estructura dels diferents nuclis dels espermatozoides animals. El principi més general és que el nucli espermàtic tendeix a presentar un volum mínim. Això és possible gràcies a dues raons: 1) el grau de compactació del DNA espermàtic és igual o major que el de les estructures d ordre superior de la cromatina somàtica; 2) tot (o quasi tot) el DNA espermàtic es troba en estat compactat (en alguns casos tot el nucli es podrà considerar com una «estructura d ordre superior»). Seguint el criteri d economia de volum es poden descriure dues estructures «límit» per a la cromatina espermàtica: nuclis organitzats en nucleohistona (mínima reducció del volum nuclear) i nuclis organitzats en nucleoprotamina (màxima reducció del volum nuclear) (vegeu també Subirana, 1975, 1982; Clarke, 1992). El punt de partida principal i més immediat que condueix a l espermatozoide és l espermàtida haploide temprana. L estructura de la seva cromatina ha rebut molt poca atenció (malgrat que és un model molt interessant per estudiar la cromatina). Els escassos treballs sobre aquest tema indiquen que l espermàtida temprana conté una cromatina laxa, homogènia, molt poc condensada i fàcilment digerible per les nucleases (Mezquita i Teng, 1977a, 1977b; Mezquita, 1985; Loir et al., 1985). A falta d un model concret,
podem suposar que el cromosoma d aquesta cèl·lula es troba estructurat fonamentalment en forma de nucleosomes poc compactats. En algunes espècies, la condensació de la cromatina de l espermatozoide s efectua sense que es produeixi una remodelació global de la cromatina de l espermàtida haploide (figura 1A), és a dir, en el decurs de l espermiogènesi, i sense modificació (o amb lleugeres modificacions de l estructura nucleosòmica) les fibres «en rosari» es van condensant en estructures d ordre més elevat i produeixen la condensació nuclear. Direm que aquests nuclis es troben organitzats en forma de nucleohistona: el nucleosoma (més, menys o gens modificat) és la unitat estructural bàsica i les histones són el component proteínic principal o exclusiu (Subirana, 1975, 1982). Les estructures d ordre superior que es troben en la nuclihistona espermàtica són anàlogues a la fibra de «30 nm» somàtica però no estan tan conservades evolutivament i el seu diàmetre varia segons les espècies entre 20 i 50 nm (Alegre i Subirana, 1989; Subirana, 1992; Casas et al., 1993 i referències incloses). La condensació de la nucleohistona espermàtica es produeix diferentment segons les espècies: en Carassius sembla que la mateixa presència del complement normal d histones és suficient per empaquetar la cromatina espermàtica (Muñoz Guerra et al., 1982a); en el cas dels espàrids (una família de peixos ossis), la cromatina espermàtica conté una concentració superior d histona H1 que la cromatina somàtica (Saperas et al., 1993a, 1994); en molts altres exemples, la cromatina espermàtica conté la dotació normal d histones més una proteïna addicional estructuralment relacionada amb la histona H1 (Saperas et al., 1993a, 1994; Ausió 1986, 1995; Azorín et al. 1983, 1985); altres espècies han substituït la histona H1 somàtica per una histona similar però més bàsica
202 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
FIGURA 1. Esquema de la formació de nucleohistona (A) i nucleoprotamina (B) en l espermiogènesi a partir de la cromatina de l espermàtida haploide. La nucleohistona espermàtica es basa fonamentalment en un replegament dels nucleosomes, mentre que per arribar a la nucleoprotamina ha de produir-se una remodelació total de l empaquetament del DNA. S aconsegueix així una estructura molt més compacta. 1. DNA; 2. octàmer d histones; 3. nucleosoma (cor); 4. fibra solenoide de nucleosomes; 5. protamina; 6 i 7 solcs estret i ample del DNA; 8. complex nucleoprotamínic.
(Giannasca et al., 1993; Massey i Wats, 1992; Vodicka et al., 1990; Zalenskaya et al., 1981); i finalment és interessant el cas d alguns equinoderms, els quals posseeixen modificacions específiques dels extrems de les histones H1 i d algunes de les histones del cor nucleosòmic (Strickland, M. et al., 1977, 1978; Strickland, W. et al., 1977, 1980; Von Holt et al., 1984; Poccia, 1995). A partir dels casos estudiats, sembla que les nucleohisto-
nes espermàtiques posseeixen un grau de compactació similar al dels cromosomes mitòtics (de 5 a 10 vegades el cromosoma interfàsic). En síntesi, la nucleohistona espermàtica és una estructura basada en els mateixos principis químics que la fibra de 30 nm somàtica però amb més permissivitat quant a la variació de les histones linker. Contràriament al cas de la nucleohisto-
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 203
Dicentrarchus labrax
PRRRRQASRPVRRRRRTRRSTAERRRRRVVRRRR
Loligo pelaeii
RRRRRRSRRRRRRSRRRSRSPYRRRYRRRRRRRRRR SRRRRYRRRRYSRRRYRRRR
Monodonta turbinata ARAVRRRRARSRSRSRKSRSRSRSAKRSASRRRSRS AGRRRRRRRTASRRRRRSASRRRSVSRRRRRRSRKSR GRRRRGRKVRRRRVKRAGRKGRRRTRRRRRRARR FIGURA 2. Estructura primària de tres proteïnes específiques del nucli espermàtic: protamina de D. labrax (un peix ossi), de L. pelaeii (un mol·lusc cefalòpode) i de M. turbinata (un mol·lusc prosobranqui). Observeu la gran acumulació de residus bàsics (arginina=R, lisina=K) i la seva agrupació. Les seqüències provenen respectivament de Saperas et al., (1993b), Wouters-Tyrou et al., (1991) i Daban et al., (1995).
na, altres espècies experimenten al llarg de l espermiogènesi una remodelació total de la cromatina haploide (figura 1B): les histones van sent desplaçades i substituïdes per proteïnes progressivament més bàsiques, els nucleosomes i la fibra de 10 nm desapareixen, el DNA canvia la seva topologia i va adquirint un elevadíssim grau de compactació. En la nucleoprotamina espermàtica no trobarem ni nucleosomes ni histones i, en canvi, hi formen part proteïnes específiques molt bàsiques i simples que clàssicament 1
2
3
4
% Volum
100
50
0
5
6
7
FIGURA 3. Empaquetament del DNA. 1. Proporció del volum que ocupa el DNA referit al volum total d un nucli somàtic (5), d un cromosoma mitòtic (6) i d un nucli espermàtic estructurat en forma de nucleoprotamina (7). 2. Proporció del volum que ocupa la fibra de 10 nm en un nucli somàtic (5) i cromosoma mitòtic (6). 3. Volum que ocupa la fibra de 30 nm en un nucli somàtic (5) i cromosoma mitòtic (6). 4. Volum normalitzat de cada estructura (nucli somàtic, cromosoma mitòtic, nucli espermàtic). El DNA es considera un cilindre de 20 Aº de diàmetre (modificat de Ward and Coffey, 1991).
han estat anomenades protamines (Miescher, 1874; Bloch, 1969, 1976). Les protamines han estat revisades diverses vegades (Poccia, 1986; Hecht, 1989a, 1989b; Kasinsky et al., 1985a; Kasinsky, 1989; Meistrich, 1989; Oliva i Dixon, 1991; Chiva et al., 1991, 1995; Daban et al., 1991; Saperas et al., 1994). Les característiques principals d aquestes molècules queden reflectides en la figura 2. Tal com es discutirà més endavant, la nucleoprotamina és una estructura molt més simple que la nuclihistona espermàtica. Tot i així hem de tenir present que és el resultat d un procés molt complex i elaborat de substitució de proteïnes que interaccionen amb el DNA, i de canvis importants en la topologia del mateix DNA (Risley et al., 1986; Barone et al., 1994). Hem de considerar, doncs, que la nucleoprotamina és una consecució evolutiva superior, molt més especialitzada que la nucleohistona. La figura 3 mostra que el nivell de condensació de la nucleoprotamina és molt més elevat que el de la cromatina somàtica i que el del cromosoma mitòtic (aquest últim equiparable a la nucleohistona espermàtica). Exemples de nuclihistona espermàtica La cromatina de l espermatozoide dels eriçons de mar (equinoderms) representa un cas interessant de nucleohistona esper-
204 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
FIGURA 4. Esquema de l estructura primària de les histones específiques SpH1 i SpH2B, comparades amb les seves anàlogues somàtiques (a en la figura) (modificat de Poccia, 1995). 1. Regió central (cor central) conservat entre les diferents H1. 2. Regió rica en lisina i alanina en els extrems C-terminals de les SpH1. 3. Regió conservada entre les diferents H2B somàtiques i SpH2B. 4. Llocs que es fosforilen i desfosforilen durant l espermiogènesi. 5. Regió polibàsica de les histones H2B. A sota: Seqüències N-terminals de les SpH1 i SpH2B on es posa de manifest les repeticions SPKK (o les seves variants SPKR, SPRR).
màtica. Aquesta cromatina mostra propietats que la diferencien de la nucleohistona somàtica: és molt estable pel que fa a la desnaturalització tèrmica i iònica, és atacada lentament per les nucleases i posseeix un nivell de compactació similar al dels cromosomes mitòtics i superior al de la fibra de 30 nm somàtica (Green i Poccia, 1985, 1988). Una altra particularitat és la gran longitud
del seu nucleosoma (250 pb de DNA) (Spadafora et al., 1976). El seu component proteínic és constituït fonamentalment per les cinc histones (H3-H4, H2A-H2B, H1). Les histones H3, H4 i H2A són pràcticament idèntiques a les somàtiques, mentre que les H1 i H2B són diferents i reben la denominació SpH1 i SpH2B (vegeu Poccia, 1995). Aquestes dues
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 205
histones específiques són sintetitzades en els primers estadis de l espermatogènesi, es van incorporant a la cromatina i substitueixen les H1 i les H2B somàtiques. Són més grosses que les seves anàlogues somàtiques gràcies al fet que posseeixen extensions addicionals en la regió N-terminal (la SpH1 també en C-terminal). Com mostra la figura 4, les SpH1 tenen quatre dominis: un domini globular característic de totes les histones H1 (aa 40-114), una regió llarga rica en alanina i lisina (120-185) i les regions N i C terminals formades per la repetició de tetrapèptids del tipus SPKK (serina-prolina-lisina-lisina). Les histones SpH2B també contenen aquests tetrapèptids a l extrem N-terminal. Els extrems que contenen els pèptids SPKK interaccionen amb el DNA linker gràcies a la seva basicitat i aquesta forta interacció sembla que és la responsable de les propietats particulars (resistència, compactació i longitud del DNA linker) de la nuclihistona espermàtica dels eriçons de mar. Ha estat clarament observat que la fosforilació i desfosforilació de les serines dels pèptids SPKK modula la seva interacció amb el DNA i provoca canvis en el grau de compactació de la cromatina, en la seva resistència i en la longitud del DNA linker (Green i Poccia, 1988). Donat que aquests motius SPKK es troben en altres proteïnes específiques espermàtiques, en una secció posterior es revisa més profundament la importància de les interaccions SPKK amb el DNA. A part del component histònic, sembla que el nucli de l espermatozoide dels eriçons de mar conté una petita proporció d altres proteïnes (un 10% del contingut total). Kunkle (1984) ha mostrat que, després d haver-ne extret les histones espermàtiques i d haver-ne digerit quasi completament el DNA, queda una matriu fibril·lar en el nucli que es resol electroforèticament en diferents fraccions (bandes) de proteïna.
Aquests experiments suggereixen que pot existir una matriu nuclear específica que ancori i organitzi la nucleohistona espermàtica. La presència i el paper estructural-organitzador-funcional d una matriu nuclear en els espermatozoides és un dels punts que ha rebut molt poca atenció fins al moment. Els experiments de digestions amb nucleases (Spadafora et al., 1976; Zalenskaya et al., 1981; Arceci i Gross, 1980; Simpson i Bergman, 1980) demostren que la unitat bàsica estructural de la nuclihistona espermàtica dels eriçons de mar és el nucleosoma, el qual presenta una baixa freqüència (equival a una repetitivitat de 250 parells de bases de DNA, 110 dels quals corresponen al DNA linker) i una elevada estabilitat. Els estudis per tècniques de difracció de rajos X (Subirana et al., 1977) i de microscòpia electrònica de la cromatina tractada amb tampons de baixa força iònica (Zentgraf et al., 1980; Aboukarsh i Kunkle, 1985) demostren que els nucleosomes no es troben disposats d una manera estrictament regular sinó que s agruparien en grànuls de diàmetre lleugerament variable, els quals es disposarien més o menys «en rengla» (formarien una fibra). Cada un d aquests grànuls té un diàmetre de 40 a 50 nm i conté de 20 a 26 nucleosomes (de 4,8 a 6,2 quilobases de DNA). El grau d empaquetament lineal del DNA (longitud que ocupa el DNA estès/longitud que ocupa l estructura) en aquestes fibres de «30» nm espermàtiques té un valor de 33 a 55, el qual és superior al valor 22-25 de la fibra de 30 nm somàtica. No totes les nucleohistones espermàtiques són tan específiques com les dels eriçons de mar. Per exemple, en el peix ossi Carassius auratus, i en la carpa, les cinc histones del nucli espermàtic són iguals o molt similars a les homòlogues somàtiques (Muñoz Guerra et al., 1982a), i també ho és la longitud del DNA nucleosòmic. Una altra nucleohistona espermàtica caracteritzada en detall és la de l equinoderm Holothuria
206 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
FIGURA 5. Estructura de la nucleoprotamina del grill (Gryllus bimaculatus) segons Suzuki i Wakakayashi (1988). Una proteïna específica de 17 kDa (en negre) seria la responsable d unir els diferents filaments del DNA (a). Els complexos DNA-proteïna formarien fibres de 30 nm (b), i unes dues-centes fibres formarien el nucli (c).
tubulosa, que mostra una especialització intermèdia entre els eriçons de mar i la nucleohistona somàtica (Cornudella i Rocha, 1979; revisat a Prats i Cornudella, 1995). Exemples de nucleoprotamina La nucleoprotamina és una estructura que es va formant progressivament en el decurs de l espermiogènesi. En algunes ocasions implica la consecució d estructures «unitàries» que, per coalescència (es «fonen» les unes amb les altres), formen aglomerats superiors en volum però idèntics en ordre estructural molecular; en altres ocasions, però, això no és estrictament cert. Com a conseqüència d això, en l estudi de la nucleoprotamina hauríem de diferenciar: a) les interaccions moleculars entre el DNA i la proteïna espermàtica (les quals són les responsables directes dels complexos); i b) com es disposen o són organitzats els complexos nucleoprotamínics en el nucli espermàtic (estructures d ordre superior). Sovint, però,
aquests dos aspectes es confonen ja que hi ha certs nuclis espermàtics que es podrien considerar (anàlogament a un cristall de NaCl) un quasi cristall de protamina-DNA. L organització de la nucleoprotamina (el que es podria dir les estructures d ordre superior) depèn tant de les interaccions entre DNA i protamina com de les relacions dels complexos nucleoprotamínics amb altres components del citoesquelet, com també dels processos espermiogènics de substitució de les histones per protamines i altres factors extranuclears determinants de l estructura del nucli. En aquest subapartat intentem descriure breument uns quants exemples d estructures nucleoprotamíniques, mentre que en un apartat posterior analitzem amb més detall les interaccions moleculars entre DNA i proteïnes espermàtiques en general. La nucleoprotamina del grill domèstic (Gryllus bimaculatus) representa un dels casos més simples d organització molecular. Ha estat estudiada per microscòpia electrò-
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 207
nica, microscòpia de fluorescència i difracció d electrons per Suzuki i Wakabayashi (1988). El nucli espermàtic del grill contindria DNA i una única proteïna bàsica de 17 KDa. L estructura dels complexos d aquestes dues molècules (DNA i proteïna) resumida en la figura 5 seria la següent: el DNA es troba orientat de manera que l eix de la seva hèlix seria paral·lel a l eix longitudinal nuclear; aproximadament 200 hèlixs de DNA s associarien paral·lelament entre elles formant una fibra de 30 nm (que no s ha de confondre amb la fibra de 30 nm de la nuclihistona); el nucli espermàtic estaria format per aproximadament 200 fibres de 30 nm agrupades també paral·lelament. En aquests nuclis la relació d empaquetament lineal (definida abans) és d unes quaranta vegades superior a la de la fibra de 30 nm somàtica, les fibres nucleoprotamíniques de 30 nm posseirien una relació d empaquetament global de valor aproximadament igual a 1 i el nucli, una relació d 1,35 (el valor 1,00 correspondria al volum que ocuparia el seu DNA considerat com un cilindre de 20 Aº de diàmetre). Si bé la nucleoprotamina del grill és un cas d estructura simple formada per l associació de molècules complexes, la nucleoprotamina dels cefalòpodes encara ho és més. Suau i Subirana (1977) han mostrat, per difracció de rajos X aplicada a nuclis i a complexos reconstituïts DNA-protamina, que el nucli espermàtic del calamars (Loligo vulgaris) es pot considerar pràcticament tot ell una estructura semicristal·lina composta per hèlixs de DNA que es mantenen paral·leles i pròximes (seguint també l eix principal del nucli) gràcies a la seva interacció amb la proteïna específica espermàtica (protamina). En els primers estudis es va interpretar que la protamina estava ubicada en el solc estret del DNA, però aquesta interpretació es va corregir en estudis posteriors (Fita et al., 1983).
FIGURA 6. Projecció meridional (A) i equatorial (B) del complex protamina-DNA (traços gruixut i fi respectivament) en G. divaricata segons el model de Puigjaner et al. (1986). El complex DNA-protamina forma una estructura molt ben ordenada en el pla equatorial. La part C mostra la cel·la unitària ortoròmbica de l empaquetament i la unió entre filaments paral·lels de DNA a través de les molècules de protamina.
208 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
L anàlisi de les dades de microscòpia electrònica de la nucleoprotamina de Gibbula divaricata (un mol·lusc arqueogastròpode) i de la difracció de rajos X del complex del DNA amb un polipèptid molt similar (Puigjaner et al., 1986) ens indica que el nucli espermàtic estaria format per una sèrie de grànuls grossos estretament adossats els uns als altres. Cada un d aquests grànuls contindria fibres de DNA orientades paral·lelament amb una estructura similar a la descrita per al calamars. Les cadenes de la protamina es trobarien també associades al solc ample de la doble hèlix, amb les arginines unides per ponts d hidrogen als fosfats del DNA i penetrant parcialment en els solcs menors de les cadenes de DNA adjacents. Aquesta disposició empaquetaria el DNA en una cel·la quasihexagonal. La figura 6 mostra una aproximació a l estructura d aquesta nucleoprotamina. La nucleoprotamina dels mamífers constitueix, conjuntament amb la d alguns molluscs i condroïctis, un cas diferent respecte a les esmentades fins ara. Les protamines d aquestes espècies contenen una gran proporció d aminoàcids bàsics però també són molt riques en cisteïna (Calvin i Bedford, 1971; Calvin, 1975; Bellvé et al., 1988; Gusse i Chevaillier, 1978; Gusse et al., 1983; Subirana et al., 1973; Saperas et al., 1993c). Això els permet unir-se amb el DNA (a través sobretot dels aminoàcids bàsics) però, addicionalment, formar enllaços interprotamínics forts (covalents) a través de ponts de disulfur establerts entre dues cisteïnes de diferents molècules. El resultat és un nucli extraordinàriament estable químicament i físicament. Els ponts de disulfur que forma la nucleoprotamina de mamífers han estat estudiats per Balhorn i col·laboradors (Balhorn, 1982, 1989; Balhorn et al., 1991) tractant el nucli intacte amb agents reductors i seguint la modificació de cada residu de cisteïna marcat radioacti-
vament; en aquests estudis s ha aplicat també una combinació de tècniques d HPLC, mapes peptídics i seqüenciació de pèptids per tal d analitzar amb exactitud la posició de les cisteïnes marcades. El model que suggereixen aquests autors és el representat a la figura 7: la protamina posseeix els extrems N i C- terminals doblegats cap al centre de la molècula; aquest doblegament estaria estabilitzat per ponts de disulfur intramoleculars; addicionalment cada molècula de protamina formaria tres enllaços cis-S-S-cis intermoleculars (o sigui amb altres protamines). La «xarxa queratinosa» creada per les unions interprotamíniques atraparia les hèlixs del DNA de manera que la nucleoprotamina no pot ser dissociada per agents químics sense haver reduït prèviament els ponts de disulfur intermoleculars. En el model proposat en aquests estudis es considera que les molècules de protamina es troben col·locades en el solc estret del DNA, encara que hi ha proves que indiquen que les protamines dels mamífers també es trobarien encaixades, en bona part, en el solc ample. D altra banda, l organització dels complexos nucleoprotamínics dels mamífers no és homogènia. Allen et al. (1993) han observat a través de microscòpia de força atòmica la presència de nòduls de 50 a 100 nm que podrien representar el primer «ordre superior» d empaquetament del complex protamina-DNA. En nuclis parcialment descondensats sembla observar-se que els nòduls de 50-100 nm es formarien a partir de xarxes de «llaços» fibrosos. Contràriament, altres estudis de microscòpia indiquen que en els mamífers la nucleoprotamina espermàtica estaria organitzada en làmines paral·leles i adossades que seguirien la forma aplanada del nucli (Fawcett, 1975; Livolant, 1984). Encara és difícil harmonitzar els resultats obtinguts per microscòpia de força atòmica amb les observacions per microscòpia electrònica convencional de la condensació dels nuclis espermàtics de mamífers.
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 209
FIGURA 7. Model de Balhorn sobre les relacions entre protamina i DNA en els mamífers: les molècules de protamina (3) es troben ubicades en el solc estret del DNA (2). Entre les diferents molècules s estableixen ponts covalents S-S que uneixen els complexos. Els filaments de DNA es troben molt pròxims i part de la protamina associada al solc estret d un filament s interpenetra parcialment en el solc ample (1) del veí.
Altres estructures L elecció de la nucleohistona i la nucleoprotamina com a casos generals d empaquetament del DNA espermàtic respon al fet que una bona proporció dels espermatozoides animals estudiats presenten aquestes estructures. Molts altres grups zoològics tenen altres tipus d organització. Aquí en resumim alguns exemples. 1. En certs crustacis, l estructura del nucli espermàtic observada al microscopi electrònic té un aspecte no electrodens. En aquestes espècies no s hi ha trobat pro-
teïnes bàsiques que interaccionin amb el DNA, encara que en alguns casos han estat descrites una petita proporció de proteïnes acídiques nuclears (Bloch, 1976; Chevaillier, 1967; Vaughn i Hinsch, 1972; Chiva et al., 1992). En molts d aquests nuclis es desconeix totalment quin és el contraió del DNA i com es troba organitzat estructuralment. Es pot avançar la hipòtesi que les proteïnes acídiques podrien constituir una matriu nuclear especial que organitzaria el genoma. 2. Alguns bivalves presenten una estructura «dual» de la cromatina espermàtica (Ausió i Van Holde, 1987): una proporció del DNA es troba organitzada en forma de nuclihistona i la resta en forma de nucleoprotamina. Les proporcions al·ludides variarien segons les espècies. 3. Els nuclis espermàtics d unes quantes espècies d anurs tenen una organització «intermèdia» entre la nucleohistona i la nucleoprotamina. Els nuclis espermàtics contenen histones H3 i H4 i diverses proteïnes de tipus linker específiques però no contenen les histones H2A ni H2B (Kasinsky et al., 1978, 1985b). En aquests nuclis no s hi troben nucleosomes pròpiament dits, però sí estructures repetitives organitzades per les histones H3 i H4 (Katagiri, comunicació personal). 4. Molts altres espermatozoides tenen el DNA espermàtic organitzat exclusivament (o quasi exclusivament) per una proteïna de tipus linker modificada. Aquestes proteïnes contenen una zona globular similar en composició, seqüència i estructures secundària i terciària a la zona globular conservada de les histones H1 (Rocchini et al., 1996; Ausió, 1995; Saperas, 1992; Saperas et al., 1993a, 1993b) i contenen addicionalment un o dos braços N i C- terminals molt bàsics, de tipus protamina. Un model de l estructura d aquests nuclis s analitza més endavant. Una característica significativa d aquest tipus de proteïna/organització és que apa-
210 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
reix esporàdicament en certs grups zoològics que no tenen una situació filogenètica pròxima (Chiva et al., 1995). Aquest fet presenta una repercussió interessant per comprendre l evolució de l estructura de la cromatina espermàtica. INTERACCIONS MOLECULARS DNAPROTEÏNES ESPERMÀTIQUES Definició del tipus de proteïnes considerades Malgrat que s han proposat diverses classificacions de les proteïnes que es troben organitzant el DNA en el nucli espermàtic, en aquesta revisió considerem tres tipus: histones histones amb parts especialitzades (parts específiques que pràcticament només es troben en el nucli espermàtic) (un exemple és la SpH1; vegeu figura 4) proteïnes especialitzades (un exemple serien les protamines típiques de la figura 2) Ens limitarem a revisar les qüestions més generals de les interaccions que amb el DNA fan les parts especialitzades de les histones i les proteïnes especialitzades (les designarem genèricament com «polipèptids especialitzats»). Estructura primària El fet més característic de l estructura primària dels polipèptids especialitzats és la seva acumulació i la distribució de càrrega bàsica. Aquí distingim quatre disposicions o «motius» principals: 1. «Clusters». En algunes ocasions presenten grups d arginines i lisines separats per
un o pocs aminoàcids no carregats (Ando et al., 1973; Dixon et al., 1995; Kasinsky, 1989). Aquests grups serien una unitat d interacció electrostàtica dels pèptids amb els fosfats del DNA. La interacció seria cooperativa, la unió d un grup de residus bàsics al DNA facilitaria la unió dels altres grups de la molècula (Willmitzer i Wagner, 1980). 2. Unitats SPKK. En altres ocasions els residus bàsics es poden trobar distribuïts en unitats repetitives SPBB (B significa lisina o arginina) (Von Holt et al., 1984) que també representarien una unitat d interacció amb el DNA. 3. Distribució quasiuniforme com a unitat d interacció. En molts altres casos els residus bàsics es troben distribuïts de manera aparentment a l atzar, però confereixen una densitat de càrrega quasi constant al llarg de la molècula (Subirana, 1990a). 4. Zones alternants. També ens podem trobar zones on els aminoàcids bàsics alternin amb un altre aminoàcid neutre, o fosforilable (per exemple R-S-R-S-R-S etc o G-KG-K-G-K etc.); les zones (R-S)n acostumen a estar col·locades en els extrems N-terminals (Daban et al., 1995; Cáceres, 1995; Saperas et al., 1997). Els polipèptids especialitzats poden contenir simultàniament qualsevol de les combinacions d aquests elements de distribució de càrrega bàsica. La densitat de càrrega bàsica sempre és superior a la de les histones somàtiques. Un segon fet característic és que els polipèptids especialitzats posseeixen residus serina (o treonina amb menor freqüència), els quals en ser fosforilats/desfosforilats regulen la interacció del polipèptid bàsic amb el DNA (Willmitzer i Wagner, 1980; Oliva i Dixon, 1991). Els aminoàcids fosforilables es poden trobar aïllats o formant grups de dos. En resum, l anàlisi de l estructura primà-
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 211
ria d aquestes molècules mostra que el seu efecte principal és la neutralització de les càrregues negatives dels fosfats del DNA i que les càrregues bàsiques no es troben repartides a l atzar sinó que hi ha uns «motius» que es repeteixen en diferents polipèptids. En els nuclis espermàtics la relació global aminoàcid bàsic/fosfat és pròxima al valor 1. De tota manera, com es comenta més endavant, en les unions polipèptids-DNA també intervenen altres tipus d interaccions moleculars. Estructura secundària dels polipèptids especialitzats Verdaguer et al. (1993) han mostrat recentment a través de dicroisme circular que els pèptids rics en lisina i arginina posseeixen tots una proporció important d estructura en alfa-hèlix, malgrat el potencial teòricament baix de l arginina per formar alfa-hèlix en les proteïnes (Chou i Fasman, 1978). Aquests autors conclouen que (almenys en els polipèptids espermàtics) és necessari modificar els mètodes de predicció estructural de proteïnes i adjudicar a l arginina una major helicogenicitat, punt que harmonitza amb estudis de Toniolo (Toniolo, 1980; Toniolo et al., 1979) en què troben un 51% d alfa-hèlix en les protamines típiques de peixos (les quals estan constituïdes en un 70% per residus d arginina). Hill et al. (1989) també observen per dicroisme circular que almenys una part de l extrem C-terminal de la histona SpH1 d equinoderm (concretament els residus 121-248 que no contenen prolina) posseeix un alt contingut en alfa-hèlix. En el mateix treball mostren, per mitjà de digestions tríptiques de la cromatina espermàtica, que el segment esmentat també es troba estructurat en alfa-hèlix quan està unit al DNA. Els estudis del complex protamina-RNA per cristal·lografia de rajos X (Warrant i Kim, 1978)
condueix a mapes de densitat electrònica que donen suport a la idea que les protamines s unirien al DNA en la conformació d alfa-hèlix. En resum, sembla que certs motius (principalment els que tenen arginines en clusters i els que tenen una distribució quasiconstant de càrrega) posseirien un contingut apreciable d alfa-hèlix. Hem de dir, però, que no tots els estudis estan d acord amb la interpretació anterior: per tècniques de bescanvi de deuteri, Herskovits i Brahms (1976) no varen trobar presència d alfa-hèlix ni làmina beta en protamines típiques, i Hud et al. (1994) tampoc no troben per mitjà d espectroscòpia Raman conformacions alfa o beta en la protamina unida al DNA. Les repeticions SPKK es troben en diversos polipèptids espermàtics independents (per exemple en la SpH1 d equinoderms i en les PL de bivalves, etc.), i també poden ser presents en les regions C-terminals de les histones H1 no espermàtiques. De fet, segons Suzuki (Suzuki, 1989; Suzuki et al., 1990a, 1990b) els tetrapèptids SPKK serien un cas especial d un motiu genèric SPXX (X pot ser addicionalment serina, treonina, alanina o leucina) trobat en factors de transcripció i altres proteïnes que s uneixen al DNA. Seria un motiu d unió al DNA que forma un «gir-beta» especial, es col·loca en el solc menor del DNA i interacciona a través de ponts d hidrogen. La conformació en «gir-beta» dels motius SPKK estaria estabilitzada per ponts d hidrogen entre els grups OH i CO de la serina i els grups amida NH del tercer i quart aminoàcid del tetrapèptid (figura 8) (per a una discussió més àmplia d aquestes estructures vegeu Poccia, 1995). La importància d aquestes estructures queda evidenciada per la demostració que existeixen quinases i fosfatases específiques per a la seva serina (Suzuki et al., 1990a, 1990b). No hi ha de moment cap informació sobre
212 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
FIGURA 8. Estructura molecular secundària dels motius SPRK on es poden apreciar els enllaços que estabilitzen el «gir-beta» i els punts d interacció amb el DNA (fletxes).
l estructura secundària de les zones que hem definit com a alternances (R-S)n o (G-K)n. La interacció polipèptid-DNA L aspecte principal d aquestes interaccions es basa en la neutralització de les càrregues dels fosfats del DNA per part dels residus aminoacídics bàsics. Els grups bàsics de les arginines, les lisines i també de les histidines formarien ponts d hidrogen amb els grups fosfats de les cadenes laterals del DNA. Suposat aquest fet, els estudis següents es varen centrar en la ubicació del polipèptid en el DNA. Malgrat que en els primers estudis per difracció de raigs X s interpretava que la molècula estava ubicada en el solc estret del DNA (Feughelman et al., 1955; Wilkins, 1956; Herskovits i Brahms, 1976; Suau i Subirana, 1977), actualment es pensa que les protamines, cadenes amb càrrega quasi constant, i els motius SPKK es troben en gran part col·locats en el solc ample del DNA (Mirzabekov et al., 1976; Fita et al., 1983). Subirana (1990b, 1991) ha proposat més recentment un model teòric diferent per a la interacció concreta DNA-pro-
tamina. Com es pot veure en la figura 9, es donaria una disposició paral·lela entre els polipèptids i les molècules de DNA; els polipèptids (protamina) s acomodarien entre les molècules de DNA de manera que cada protamina (parcialment en conformació alfa) establiria unions amb tres diferents molècules de DNA i a la vegada cada molècula de DNA estaria envoltada per sis molècules de protamina. Les molècules de la protamina, en interaccionar amb diferents dobles cadenes de DNA, mantindrien unida tota l estructura nuclear. Malgrat que aquest model es refereix a les protamines típiques, representa un marc teòric unificador de les interaccions que poden establir amb el DNA tant les protamines (proteïnes especialitzades) com les parts especialitzades de les histones espermàtiques, i addicionalment s harmonitza parcialment amb la hipòtesi que algunes proteïnes especialitzades poden provenir evolutivament de la histona H1 a través de les parts especialitzades. Una variant d aquest model és la que presenten Mi-
FIGURA 9. Esquerra: model de com es compactaria la nucleohistona espermàtica a través d una histona linker amb extrems bàsics en alfa-hèlix (part especialitzada=3). Dreta: model de com una proteïna especialitzada (2) (anàloga a la part especialitzada=3) podria empaquetar el DNA en forma de nucleoprotamina. És factible imaginar una transició evolutiva de nucleohistona a nucleoprotamina tot mantenint la interacció DNA-parts especialitzades (2 i 3) i eliminant l estructura nucleosòmica (1) i el cor hidrofòbic (4) de les histones linker (a partir de Subirana, 1991).
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 213
kelsaar i Raukas (comunicació personal a J. Subirana). Segons aquests autors, les zones en alfa-hèlix de la protamina ocuparien el solc major del DNA, mentre que altres regions de la protamina estarien ubicades en els espais intercatenaris; les arginines, en les regions alfa, neutralitzarien les càrregues negatives dels fosfats i podrien també formar ponts d hidrogen amb guanines del DNA; els residus serina/treonina completarien les hèlixs alfa i també formarien ponts d hidrogen amb àtoms d oxigen dels fosfats; els residus hidrofòbics estarien localitzats fonamentalment en els espais intercatenaris i podrien establir interaccions de Van der Waals amb residus similars d altres protamines veïnes. Seria en aquesta regió que la protamina de mamífers formaria enllaços covalents cis-S-S-cis interprotamínics. Addicionalment a aquestes interaccions «horitzontals» entre protamines, es podrien establir interaccions verticals en el sentit que els extrems N-terminals d una molècula es podrien unir amb els C-terminals de la protamina següent. Pel que fa a les interaccions del DNA espermàtic amb els tetrapèptids SPKK, les principals característiques serien les següents: 1) en cada tetrapèptid, les dues càrregues positives dels residus bàsics formarien forts enllaços iònics amb el DNA; 2) la serina d aquests motius pot ser fosforilada o desfosforilada per enzims específics, la fosforilació d una serina implica l adquisició de dues càrregues negatives que neutralitzarien la càrrega efectiva del tetrapèptid; 3) en l espermatozoide, els pèptids amb SPKK repetitius s unirien amb el DNA linker, cosa que optimitzaria l eficàcia de l empaquetament del DNA en el nucli. Les estructures d ordre superior específiques de la cromatina espermàtica Com ja s ha esmentat abans, de manera semblant al que passa amb les cèl·lules so-
màtiques, els espermatozoides que contenen histones en el seu nucli també formen fibres de 30 nm. Els gruixos d aquestes fibres de «30» nm en els espermatozoides no són tan constants com els que presenten les cèl·lules somàtiques, sinó que oscil·len segons les espècies entre 20 i 50 nm. S han observat en equinoderms (Kunkle, 1984), mol·luscs (Casas et al., 1993), i peixos (Muñoz Guerra et al., 1982a). Un tipus d estructura en fibra de «30» nm també es troba sovint en nuclis d espermatozoides que no contenen histones (Suzuki i Wakakayashi, 1988; Casas et al., 1993). És a dir, en molts casos la nucleoprotamina també forma fibres d un diàmetre variable, però sempre al voltant dels 30 nm. És evident que aquestes fibres no són conseqüència d una disposició més o menys regular de nucleosomes, ja que no existeixen histones en aquests complexos. Subirana (1992) suggereix que la formació de fibres d aproximadament 30 nm és una conseqüència pràcticament obligada quan es consideren els paràmetres termodinàmics de les interaccions del DNA i el contraió. L efecte del contraió no és el principal determinant de la forma (fibril·lar) dels complexos sinó que en tot cas podria ser el responsable de les petites variacions del diàmetre de les fibres. Els estudis in vitro de la condensació del DNA per protamines mostren la formació de varetes i partícules toroïdals, el volum de les quals depèn de la força iònica de la solució emprada (García Ramírez i Subirana, 1994). En condicions «fisiològiques» (100 mM Na+), els complexos toroïdals presenten un gruix de 20 a 30 nm. Ward i Coffey (1991) proposen un model hipotètic de transició de nucleohistona (en les espermàtides) a nucleoprotamina (en els espermatozoides). Segons aquest model, sis nucleosomes (una volta de la fibra solenoide de 30 nm somàtica) es «desenredarien» tot mantenint, però,
214 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
FIGURA 10. Exemple de les imatges que s obtenen per microscòpia electrònica convencional de la compactació de la cromatina al llarg d una selecció de diferents estadis de l espermiogènesi del mol·lusc prosobranqui Thais hemostoma (d esquerra a dreta, de dalt a baix). L exemple demostra la relació entre la cromatina i altres estructures (l axonema en aquest cas) i també mostra com en l espermatozoide madur les diferents «superestructures» de la cromatina poden fondre s entre elles en l espermatozoide (a sota, a la dreta) i emmascarar tot el procés de condensació (micrografies obtingudes per E. Ribes i M. Chiva en els Serveis Cientificotècnics de la UB).
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 215
la configuració solenoide per a les proteïnes de transició i després per a les protamines. Actualment es comença a utilitzar la microscòpia de força atòmica en l estudi de la cromatina espermàtica. És destacable l estudi d Allen et al. (1993) sobre la cromatina de mamífers, on es posa de manifest la presència de nòduls de 50-100 nm (segurament correspondrien a partícules toroïdals). Independentment, Hud et al. (1993) proposen que la unitat fonamental d empaquetament del DNA espermàtic és una estructura toroïdal de 90 nm de diàmetre extern, 15 nm de diàmetre intern i que conté unes 60 quilobases de DNA. Aquests autors suggereixen que aquesta seria la unitat fonamental d empaquetament per a totes les espècies que utilitzen protamina. L organització a nivells més elevats de la nucleoprotamina és bastant difícil d estudiar a causa dels artefactes originats pels procediments de descondensació i dispersió de la cromatina. Tot i així, els estudis per microscòpia electrònica de la cromatina espermàtica explotada (o simplement inflada) també han contribuït al coneixement de la subestructura de la cromatina. En el gall, el ratolí i el moltó (Kierszenbaum i Tres, 1978; McMaster Kaye i Kaye, 1980; Risley et al., 1986; Loir et al., 1985), s ha mostrat que l estructura nucleosòmica es perd a mesura que avança la diferenciació espermiogènica. Aquests experiments han mostrat la transformació de les fibres típiques en «collaret de perles» de la cromatina somàtica en fibres llises de cromatina en els últims estadis espermiogènics. També les anàlisis de la topologia del DNA en Rana catesbiana, Xenopus laevis i Bufo fowleri suggereixen que els nucleosomes es perden quan les histones són reemplaçades: Risley et al. (1986) observen que en nuclis on s han eliminat les proteïnes (nucleoides), el DNA presenta superhelicitat negativa en els nucleoides que contenien el complement total d histones
(per exemple Rana) però no en els nucleoides dels espermatozoides de Xenopus i Bufo, on les histones han estat reemplaçades per protamines. El reemplaçament de les histones en aquestes espècies es veu, per tant, acompanyat d un desplegament del DNA nucleosòmic i d una eliminació activa de la superhelicitat negativa. Concretament en Xenopus, la transició del DNA amb superhelicitat negativa a l estat relaxat té lloc durant els estadis finals de l espermiogènesi. Els estudis que probablement preserven més la morfologia global de les superestructures de la cromatina dels gàmetes són les observacions per microscòpia electrònica convencional de seccions de les diverses cèl·lules espermiogèniques. Un avantatge important d aquesta tècnica és que es pot observar l evolució de les superestructures en què es condensa la cromatina fins al grau assolit en l espermatozoide (figura 10). Hi ha un nombre extraordinari de treballs per microscòpia electrònica aplicats a l espermiogènesi. Aquests estudis han revelat també una extraordinària diversitat en els patrons de condensació utilitzats per aconseguir la compactació final del nucli espermàtic. Els diferents tipus d estructures superiors de la cromatina espermàtica s han classificat genèricament en tres tipus de patrons: patró de condensació granular, fibril·lar i lamel·lar. Sembla clar que la gran diversitat de patrons de condensació està relacionada amb la diversitat de les proteïnes específiques espermàtiques i amb la diversitat dels processos de reemplaçament de les histones durant les espermiogènesis. ORGANITZACIÓ DEL GENOMA EN EL NUCLI ESPERMÀTIC L organització de la cromatina espermàtica en una arquitectura específica té sentit per diverses raons.
216 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
La precisió en la forma i les dimensions del nucli és extraordinàriament elevada (tret possiblement dels espermatozoides humans). En algunes soques de ratolí estudiades, el 95% dels nuclis espermàtics tenen exactament la mateixa forma i dimensions i els coeficients de variació són només del 4% (Wyrobeck et al., 1976). La forma i el volum del nucli espermàtic ha d estar sota control genètic, ja que els defectes en la morfogènesi nuclear (forma, volum i condensació de la cromatina) condueixen a una fertilitat disminuïda (Meistrich, 1993). La morfogènesi del nucli espermàtic es troba determinada per una sèrie de factors, entre els quals hi ha l arquitectura de la condensació de la cromatina. Una altra raó més important per a l organització del genoma en el nucli espermàtic prové de la necessitat que es puguin transcriure els gens apropiats immediatament després de la fertilització. El mecanisme de metilació de certs gens del DNA espermàtic pot ser una de les premisses necessàries per a la regulació del genoma embrionari, i l accessibilitat immediata d aquests gens en pot ser una altra. El desenvolupament de les diverses tècniques d hibridació in situ i de la microscòpia confocal ha aportat informació interessant sobre la localització dels diferents dominis cromosòmics en els nuclis. Aquestes tècniques s han aplicat fonamentalment als nuclis somàtics, on s ha demostrat que els cromosomes ocupen diferents territoris, que les disposicions dels centròmers i dels telòmers varien organitzadament d acord amb el cicle cel·lular, i també que la matriu nuclear organitza el cromosoma somàtic (vegeu Stroubolis i Wolfe, 1996; Hozák, 1996 i referències incloses). Els estudis sobre l arquitectura del genoma en l espermatozoide encara són escassos. Els estudis per microscòpia òptica ja han demostrat des de fa temps que la cromatina dels centròmers
ocupa llocs especials i reproduïbles en els nuclis de les espermàtides i espermatozoides (Schmid i Krone, 1975; 1976; Dressler i Schmid, 1976). Més recentment Powell et al. (1991) han examinat la distribució de diferents seqüències de DNA repetitiu en l espermatozoide boví a través de la hibridació amb sondes específiques. En aquests experiments s observava que algunes sondes presentaven una distribució a l atzar, mentre que d altres (concretament les que hibridaven amb seqüències centromèriques i DNA ribosòmic) es col·locaven en una fina banda equatorial. Sembla clar que el DNA centromèric ocupa una posició predeterminada en el nucli espermàtic, la qual cosa podria estar relacionada amb la unió d una histona especial a aquest DNA (Palmer et al., 1991). Altres experiments han demostrat la preservació del centròmer com un domini cromosòmic en l espermatozoide humà i també interaccions específiques entre centròmers de cromosomes no homòlegs i entre telòmers. En un estudi combinat de fluorescència d hibridació in situ, microscòpia convencional d epifluorescència i microscòpia confocal d escandiallatge per làser, Zalensky et al. (1995) defensen que el DNA de l espermatozoide no està distribuït a l atzar,
FIGURA 11. Organització dels cromosomes en l interior del nucli espermàtic (N); C. Cromocentre (en l interior); T. Telòmers disposats a la perifèria.
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 217
DOMINIS EN LLAÇ DEL DNA
ORGANITZACIÓ DEL DNA PER LA MATRIU NUCLEAR (nucli somàtic)
FIGURA 12. Model de Ward i Coffey que proposa una organització del nucli espermàtic similar en certs aspectes a l arquitectura general dels nuclis somàtics. El genoma espermàtic (a dalt) es trobaria ancorat i organitzat per diverses estructures tals com la teca perinuclear (1), l anell nuclear (2) i la matriu nuclear espermàtica (3 i 4). La matriu també organitzaria el DNA espermàtic en llaços (loops) de diferent mida. A sota: esquema de l organització del nucli somàtic, llocs d unió del DNA a la matriu (5); gen actiu (pròxim a la matriu) (6); gen inactiu (7); dominis en «loop» del DNA (8); nuclèol residual (forma part del complex de la matriu nuclear) (9).
sinó que hi ha almenys unes certes regions distribuïdes específicament (vegeu la figura 11). En un altre tipus d estudi, Gatewood et al. (1987) varen examinar la distribució de
seqüències poc repetitives de DNA en l espermatozoide humà. En el seu treball varen obtenir separadament una fracció de DNA (un 15%) associat a histones i una fracció (85%) associat a protamines i varen demostrar que cada una d aquestes fraccions contenien seqüències específiques i, per tant, uns gens concrets es trobarien associats a histones en l espermatozoide, mentre que els altres es trobarien associats a la protamina. La matriu nuclear espermàtica hauria de ser la base estructural per a l organització de la cromatina espermàtica. Els estudis morfològics són contradictoris (Meistrich, 1993), però Bellvé (1982) descriu una matriu de material fibrós a l interior del nucli espermàtic de ratolí. Altres investigadors defensen que, en cas d existir, la matriu nuclear espermàtica no estaria formada per les laminines típiques que conformen la matriu somàtica (Moss et al., 1987). Ward i col·legues, en una sèrie de treballs (Ward i Coffey 1989, 1990, 1991; Ward i Cummings, 1991; Ward et al., 1989), han detectat la presència d una matriu de composició desconeguda en l espermatozoide d hàmster. Proposen un model d arquitectura nuclear en alguns aspectes similar al somàtic (explicat en el peu de la figura 12). Malgrat que aquest model no hagi estat comprovat, serveix com a indicador de l existència d elements estructurals que poden organitzar la cromatina i donar suport estructural al nucli espermàtic. En síntesi, els experiments són escassos però suggereixen que els diferents gens no es troben empaquetats i col·locats de qualsevol manera sinó que alguns d ells ocuparien posicions especials i crítiques en el nucli espermàtic, mentre que d altres es podrien trobar associats a subpoblacions específiques de proteïnes espermàtiques. De fet, la consideració de la precisió i la reproductibilitat en l empaquetament de la cromatina espermàtica i dels seus processos durant
218 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA
l espermiogènesi ens condueix a compararla amb l especificitat de la condensació del cromosoma mitòtic: «...és molt difícil imaginar com es pot produir una condensació reproduïble dels cromosomes (mitòtics) sense l existència de llocs en cis que serveixin com a marcadors específics per a dirigir la condensació.» (Koshland i Strunnikov, 1996).
ment protamines, la conseqüència immediata és que l estructura de la cromatina espermàtica ha seguit un procés paral·lel. Aquest model, malgrat que sigui simple i que pugui ser cert en casos particulars, no és en absolut aplicable de manera general (Chiva et al., 1995; Saperas et al., 1994, 1996 i la introducció de Kasinsky, 1995). És impossible harmonitzar-lo amb els fets següents:
Un dels aspectes més sorprenents de l estructura de la cromatina espermàtica és la manca d un model representatiu i la gran variabilitat entre diferents espècies. Aquest fet es troba indiscutiblement associat, entre altres coses, a la també extraordinària variabilitat de les proteïnes específiques espermàtiques i dels processos de recanvi proteic durant l espermiogènesi. Les idees sobre l evolució de les proteïnes específiques del nucli espermàtic porten implícita una concepció de l evolució de l estructura de la cromatina. El concepte més repetit en la bibliografia és que les protamines provenen de les histones, possiblement de la histona H1, per mitjà d una progressiva basificació dels seus extrems i finalment mitjançant una pèrdua de la zona globular (Subirana i Colom, 1987; Ausió, 1995).
1. La cromatina espermàtica de tipus nucleohistona «pura» es troba esporàdicament en animals que no es poden considerar d ascendència «primitiva», sinó que varen aparèixer relativament tard en l evolució: s ha descrit nucleohistona pura en alguns peixos ossis (Saperas et al., 1994), en algunes espècies aïllades de mol·luscs bivalves (Ausió, 1995) i en Limulus polifemus (Muñoz Guerra et al., 1982). 2. Els animals d ascendència més primitiva (és a dir els que varen aparèixer primer) estudiats en aquest aspecte són els Cnidaris. Aquest grup no conté nucleohistona en el seu espermatozoide, sinó que el DNA es troba organitzat exclusivament per una proteïna intermèdia (una proteïna amb un cor globular de tipus histona H1 i uns extrems de tipus protamina). Els Cnidaris es varen separar molt tempranament de la resta d animals, però ja presenten aquesta proteïna especialitzada (Rocchini et al., 1996). Això indica que la nucleohistona espermàtica es va perdre en estadis molt antics de l evolució
Histona H1
Nucleohistona
Protamines intermèdies (histones modificades)
Nucleohistona modificada
Protamines
Nucleoprotamina
Per raó que en alguns espermatozoides es troben histones canòniques, en altres, histones linker modificades i en altres, simple-
(si és que va existir alguna vegada com a model ancestral). 3. El seguiment de qualsevol línia filo-
EVOLUCIÓ DE L ESTRUCTURA DE LA CROMATINA ESPERMÀTICA
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 219
genètica no indica que s hagi respectat estrictament la tendència nucleohistona->nucleoprotamina en cadascuna d elles, encara que es pot aplicar a casos particulars. Com a exemple, en revisar les proteïnes que estructuren la cromatina en diversos taxons de Deuteròstoms (Chiva et al., 1995) s observa que: els equinoderms posseeixen nucleohistona especialitzada; els tunicats i els cefalocordats, nucleoprotamina; els agnats, nucleohistona pura; els condroïctis tenen una nucleoprotamina molt especialitzada similar en certs aspectes a la dels mamífers; els peixos ossis contenen nucleohistona pura, nucleohistona especialitzada o nucleoprotamina, segons els diferents grups; els amfibis poden contenir nucleohistona especialitzada, una organització intermèdia entre nucleohistona, o nucleoprotamina i nucleoprotamina similar a alguns peixos ossis, etcètera. A partir de les diferents revisions (i citades al llarg del present capítol, suggerim un marc hipotètic per interpretar les «evolucions» diverses de l estructura de la cromatina en l espermatozoide: 1. El nucli de les cèl·lules espermàtiques està sotmès contínuament a una pressió evolutiva que el condueix a adquirir un volum molt reduït. La condensació de la cromatina és una característica íntimament relacionada amb la reducció del volum nuclear. 2. En la història evolutiva dels animals, la nucleohistona va ser molt aviat reemplaçada en l espermatozoide per una estructura diferent, més condensada. 3. Al llarg de l evolució, moltes espècies han tendit a compactar el DNA espermàtic fins a un grau màxim (relació d empaquetament tendint al valor 1 en les nucleoprotamines). Aquesta compactació s ha assolit independentment en diverses línies i en diversos temps i ha produït diverses nucleoprotamines. 4. Contràriament, algunes altres espècies
poden haver perdut la funcionalitat de l expressió dels gens de les proteïnes específiques i la seva cromatina ha revertit a la nucleohistona «pura». Aquest estadi pot ser un nou punt de partida d una evolució cap a una progressiva reducció del nucli, on poden adquirir molta importància formes proteiques relacionades amb la histona H1. Resumidament, sembla que hi ha hagut una gran independència entre les línies taxonòmiques i també un gran nombre de reversions a nucleohistona dins d un marc general de tendència a la reducció del volum nuclear. AGRAÏMENTS Els autors agraeixen als Drs. Lluís Cornudella i Joan A. Subirana els seus consells i el seu ajut. M. Chiva també agraeix a la seva esposa Magda Blanch el seu suport humà. Aquest treball ha estat subvencionat per l ajut PB 93-1067 (Ministeri d Educació i Ciència), per la beca FI 963037 (Generalitat de Catalunya) (Pepita Gimenez-Bonafé) i per un ajut de l ICI (Luis del Valle). BIBLIOGRAFIA ABOUKARSH, N.; KUNKLE, M. (1985). «Ultrastructural organization of heterochromatin within sea sperm nuclei». Gam. Res., núm. 12, pàg. 55-64. ALEGRE, C.; SUBIRANA, J. A. (1989). «The diameter of chromatin fibers depends on linker length». Chromosoma., núm. 98, pàg. 77-80. ALLEN, M. J.; LEE, C.; LEE, J. D.; POGANY, G. C.; BALOOCH, M.; SIEKHAUS, W. J.; BALHORN, R. (1993). «Atomic force microscopy of mammalian sperm chromatin». Chromosoma., núm. 102, pàg. 623-630. ANDO, T.; YAMASAKI, M.; SUZUKI, K. (1973). Protamines. Springer-Verlag. Berlín. Heidelberg. Nova York. ARCECI, R. J.; GROSS, P. R. (1980). «Sea urchin sperm chromatin structure as probed by pancreatic DNase I: evidence for a novel cutting periodicity». Dev. Biol., núm. 80, pàg. 210-224.
220 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA AUSIÓ, J. (1986). «Structural variability and compositional homology of the protamine-like components of the sperm from the bivalve molluscs». Comp. Biochem. Physiol., núm. 85B, pàg. 439-449. AUSIÓ, J. (1995). «Histone H1 and the evolution of the nuclear sperm-specific proteins». A: Jamieson, BGM, Ausió, J. i Justine, J. L. (ed.). Advances in spermatozoal phylogeny and taxonomy. Mém. Mus. natn. Hist. nat., París, núm. 166, pàg. 447-462. AUSIÓ, J.; VAN HOLDE, K. E. (1987). «A dual chromatin organization in the sperm of the bivalve mollusc Spisula solidissima». Eur. J. Biochem., núm. 165, pàg. 363-371. AZORÍN, F.; OLIVARES, C.; JORDAN, A.; PÉREZ-GRAU, L.; CORNUDELLA, L.; SUBIRANA, J. A. (1983). «Heterogeneity of the histone-containing chromatin in the sea cucumber spermatozoa». Exp. Cell Res., núm. 148, pàg. 331-344. AZORÍN, F.; ROCHA, E.; CORNUDELLA, L.; SUBIRANA, J. A. (1985). «Anomalous nuclease digestion of Holothuria sperm chromatin containing histone H1 variants». Eur. J. Biochem., núm. 148, pàg. 529-532. BALHORN, R. (1982). «Mammalian protamines: Structure and molecular interactions». Kenneth W. Adolph (ed.). A: Molecular Biology of Chromosome Function. Springer-Verlag. pàg. 366-420. BALHORN, R.; CORZETT, M.; MAZRIMAS, J.; WATKINS, B. (1991). «Identification of bull protamine disulphides». Biochemistry., núm. 30, pàg. 175-181. BARONE, J. R; DE LARA, J.; CUMMINGS, K. B.; WARD, W. S. (1994). «DNA organization in human spermatozoa». J. Androl., núm. 15, pàg. 139-144. BEDOYAN, J. R.; LEJNINE, S.; MAKAROV, V.; LANGMORE, J. P. (1996). «Condensation of rat telomere-specific nucleosomal arrays containing unusually short DNA repeats and histone H1*». J. Biol. Chem., núm. 271, pàg. 18485-18493. BELLVÉ, A. R. (1982). «Biogenesis of the mammalian spermatozoan». A: Prospects for sexing mammalian sperm. R.P.Amann and G.E. Seidel Iv. eds. Colorado. Associated University. Boneder, pàg. 69-102. BELLVÉ, A. R.; MCKAY, D. J.; RENAUX, B. S.; DIXON, G. H. (1988). «Purification and characterization of mouse protamines P1 and P2. Amino acid sequence of P2». Biochemistry., núm. 27, pàg. 2890-2897. BLACKBURN, E. H.; GREIDER, C. W.; (ed.) (1995). «Telomers». Cold Spring Harbor, N.Y: Cold Harbor Lab. Press. BLOCH, D. P. (1969). «A catalog of sperm histones». Genetics (Suppl.), núm. 61, pàg. 93-111. BLOCH, D. P. (1976). «Histones of sperm». A: R.C. KING, Handbook of Genetics, (ed.) Plenum Press, Nova York, núm. 5, pàg. 139-167. CÁCERES, C. (1995). «Estudi de les proteïnes que condensen el DNA al llarg de l espermatogènesi del cargol Murex brandaris». Tesi Doctoral. Universitat Politècnica de Catalunya.
CALVIN, H. I. (1975). «Keratinoid proteins in the heads and tails of mammalian spermatozoa». Biol. J. Linnean Soc., núm. 7, pàg. 257-273. CALVIN, H. I.; BEDFORD, J. M. (1971). «Formation of disulphide bonds in the nucleus and accessory structures of mammalian spermatozoa during maturations in the epididymis». J. Reprod. Fertil. Suppl., núm. 13, pàg. 65-75. CASAS, M. T.; AUSIÓ, J.; SUBIRANA, J. A. (1993). «Chromatin fibers with different protamine and histone compositions». Exp. Cell Res., núm. 204, pàg. 192-197. CHEVALLIER, P. (1967). «Mise en evidence et étude cytochimique d´une protéine basique extra-nucleaire dans les spermatozoides des crustaces decapodes». J. Cell Biol., núm. 32, pàg. 547-556. CHIVA, M.; DABAN, M.; ROSENBERG, E.; KASINSKY, H. E. (1991). «Protamines in polyplacophors and gastropods as a model for evolutionary changes in Molluscan sperm basic proteins». A: Baccetti, B. (ed.) Comparative Spermatology, Academic Press. Nova York, núm. 4, pàg. 27-30. CHIVA, M.; KULAK, D.; ROSENBERG, E.; KASINSKY, H. E. (1992). «A protamine in crustacean, Balanus nubilus (Cirripedia, Thoracica) and its coexistence with acidic proteins in sperm nuclei». Comp. Biochem. Physiol., núm. 102B, pàg. 935-939. CHIVA, M.; SAPERAS, N.; CÁCERES, C.; AUSIÓ, J. (1995). «Nuclear basic proteins from the sperm of Tunicates, Cephalochordates, Agnathans and Fish». A: Jamieson B. G. M., J. Ausió i J. L. Justine (ed.) Advances in spermatozoal phylogeny and taxonomy. Mém. Mus. natn. Hist. nat., París, núm. 166, pàg. 501-514. CHOU, P. Y.; FASMAN, G. D. (1978). «Empirical predictions of protein conformation». Annu. Rev. Biochem., núm. 47, pàg. 251-276. CLARKE, H. (1992). «Nuclear and chromatin composition of mammalian gametes and early embryos». Biochem. Cell. Biol., núm. 70, pàg. 856-866. CORNUDELLA, L.; ROCHA, E. (1979). «Nucleosome organization during germ cell development in the sea cucumber Holothuria tubulosa». Biochemistry., núm. 18, pàg. 3724-3732. DABAN, M.; CÁCERES, C.; SAPERAS, N.; KESSRA, G.; CHIVA, M. (1991). «Les proteïnes dels espermatozoides en els mol·luscs». Treb. Soc. Cat. Biol., núm. 42, pàg. 35-61. DABAN, M.; MARTINAGE, A.; KOUACH, M.; CHIVA, M.; SUBIRANA, J. A.; SAUTIERE, P. (1995). «Sequence analysis and structural features of the largest known protamine isolated from the sperm of the archaeogastropod Monodonta turbinata». J. Molec. Evol. , núm. 40, pàg. 663-670. DE LANGE, T. (1992). «Human telomers are attached to the nuclear matrix». EMBO J., núm. 11, pàg. 717-724. DIXON, G. M.; AIKEN, J. M.; JANKOWSKY, J. M.; MCKENZIE, D. I.; MOIR, R.; STATES, J. C. (1985). «Organization and evolution of protamine genes of salmonid
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 221 fishes». A: Reck G. R., Good-Win G. H. and Puigdomènech, P. (ed.) Chromosomal proteins and gene expression, Nova York, Plenum Press. pàg. 287-314. DRESSLER, B.; SCHMID, M. (1976). «Specific arrangement of chromosomes in the spermiogenesis of Gallus domesticus». Chromosoma., núm. 58, pàg. 387-391. FAWCETT, D. W. (1975). «The mammalian spermatozoa». Develop. Biol., núm. 44, pàg. 394-436. FEUGHELMAN, M.; LAUGRIDGE, R.; SEEDS, W. E.; STOCKES, A. R.; WILSON, H. R.; HOOPER, C. W.; WILKINS, M. H. F.; BARCLAY, R. K.; HAMILTON, L. D. (1995). «Molecular structure of deoxyribonucleic acid and nucleoprotein». Nature., núm. 175, pàg. 834-838. FITA, I.; CAMPOS, J. L.; PUIGJANER, L. C.; SUBIRANA, J. A. (1983). «X-ray diffraction study of DNA complexes with arginine peptides and their relation to nucleoprotamine structure». J. Mol. Biol., núm. 167, pàg. 157-177. GARCÍA-RAMÍREZ, M.; SUBIRANA, J. A.(1994). «Condensation of DNA by basic proteins does not depend on protein composition». Biopolymers., núm. 34, pàg. 285-292. GATEWOOD, J. M.; COOK, G. R.; BALHORN, R.; BRADBURY, E. M.; SCHMID, C. W. (1987). «Sequence specific packaging of DNA in human sperm chromatin». Science., núm. 236, pàg. 962-964. GIANASCA, P. J.; HOROWITZ, R. A.; WOODCOCK, C. L. (1993). «Transitions between in situ and isolated chromatin». J. Cell Science., núm. 105, pàg. 551-561. GREEN, G. R.; POCCIA, D. L. (1985). «Phosphorylation of sea urchin sperm H1 and H2B histones precedes chromatin decondensation and H1 exchange during pronuclear formation». Dev. Biol., núm. 108, pàg. 235-245. GREEN, G. R.; POCCIA, D. L. (1988). «Interaction of sperm histone variants and linker DNA during spermiogenesis in the sea urchin». Biochemistry., núm. 27, pàg. 619-625. GREIDER, C. W. (1996). «Telomere length regulation». Ann. Rev. Biochem., núm. 65, pàg. 337-365. GUSSE, M. P.; CHEVALLIER, P. (1978). «Étude ultrastructurale et chimique de la chromatine au cours de la spermatogenèse de la roussette Scylliorhinus caniculus (L)». Cytobiologie., núm. 16, pàg. 421-443. GUSSE, M. P.; SAUTIÈRE, P.; CHAUVIÈRE, M.; CHEVALLIER, P. (1983). «Extraction, purification and characterization of the sperm protamines of the dog-fish Scylliorhinus caniculus». Biochim. Biophys. Acta., núm. 748, pàg. 93-98. HECHT, N. B. (1989a). «Mammalian protamines and their expression». A: Hnilica, L.; Stein, G. i Stein J. (ed.), Histones and other basic proteins. CRC Press, Boca Ratón, Florida. pàg. 347-374. HECHT, N. B. (1989b). «Molecular biology of structural chromosomal proteins of the mammalian testis». A: Molecular Biology of Chromosome Function. R. W. Adolph (ed.), pàg. 396-420.
HERSKOVITS, T. T.; BRAHMS, J. (1976). «Structural investigations on DNA-protamine complexes». Biopolymers., núm. 15, pàg. 687-706. HILL, C. S.; MARTIN, S. R.; THOMAS, J. O. (1989). «A stable a-helical element in the carboxi-terminal domain of free and chromatin-bound histone H1 from sea urchin sperm». EMBO J., núm. 8, pàg. 2591-2599. HIRANO, T. (1995). «Biochemical and genetic dissection of mitotic chromosome condensation». Trends Biol. Sci., núm. 20, pàg. 352-361. HIRANO, T.; MITCHISON, T. J.; SWEDLOW, J. R. (1995). «The SMC family: from chromosome condensation to dosage compensation». Curr. Opin. Cell Biol., núm. 7, pàg. 329-336. HOZÁK, P. (1996). «The nucleoskeleton and attached activities». Exp. Cell Res., núm. 229, pàg. 267-271. HUD, N. V.; ALLEN, M. J.; DOWNING, K. H.; LEE, J.; BALHORN, R. (1993). «Identification of the elemental packing unit of DNA in mammalian sperm cells by atomic force microscopy». Biochem. Biophys. Res. Comm., núm. 193, pàg. 1347-1354. HUD, N. V.; MILANOVICH, F. P.; BALHORN, R. (1994). «Evidence of novel secondary structure in DNA-bound protamine is revealed by Raman Spectrometry». Biochemistry., núm. 33, pàg. 7528-7535. KASINSKY, H. E. (1989). «Specificity and distribution of sperm basic proteins». A: Hnilica, L. S.; Stein, G. i Stein, J. (ed.). Histones and other nuclear basic proteins. CRC. Press. Boca Ratón. Florida. pàg. 73-163. KASINSKY, H. E. (1995). «Evolution and origins of sperm nuclear basic proteins». A: Jamieson, B. G. M.; Ausió, J. i Justine, J. L. (ed.). Advances in spermatozoal phylogeny and taxonomy. Mém. natn. Hist. nat., París, núm. 166, pàg. 463-473. KASINSKY, H. E; HUANG, S. Y.; KWAUK, S.; MANN, M.; SWEENEY, M. A. J.; YEE, B. (1978). «On the diversity of sperm histones in the vertebrates: Electrophoretic variability of testis-specific histone patterns in Anura contrasts with relative constancy in Squamata». J. Exp. Zool., núm. 203, pàg. 109-126. KASINSKY, H. E.; MANN, M.; LEMKE, M.; HUANG, S. Y. (1985a). «Diversity of sperm-basic chromosomal proteins in the vertebrates: A phylogenetic point of view». A: Chromosomal proteins and gene expression. G.R. Reeck; G.H. Goodwin and Puigdomènech P. (ed.) Nova York. Plenum Press. pàg. 337-359. KASINSKY, H. E.; HUANG, S. Y.; MANN, M.; ROCA, J.; SUBIRANA, J. A. (1985b). «On the diversity of sperm histones in the vertebrates: IV. Cytochemical and amino acid analysis in Anura». J. Exp. Zool., núm. 234, pàg. 33-46. KIERSZENBAUM, A. L.; TRES, L. L. (1978). «The packaging unit: A basic structural feature for the condensation of late cricket spermatid nuclei». J. Cell Sci., núm. 33, pàg. 265-283. KOSHLAND, D.; STRUNNIKOV, A. (1996). «Mitotic chromo-
222 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA some condensation». Annu. Rev. Cell Dev. Biol., núm. 12, pàg. 305-333. KUNKLE, M. (1984). «Structural components of sea urchin sperm nuclei». Gam. Res., núm. 9, pàg. 469-479. LIVOLANT, F. (1984). «Cholesteric organization of DNA in the stallion sperm head». Tissue and Cell., núm. 16, pàg. 535-555. LOIR, M.; BOUVIER, D.; FORNELLS, M.; LAUNEAU, M.; SUBIRANA, J. A. (1985). «Interactions of nuclear proteins with DNA, during sperm differentiation in the ram». Chromosoma., núm. 92, pàg. 304-312. MASSEY, C. B.; WATTS, S. A. (1992). «Patterns of spermspecific histone variations in sea stars and sea urchins: primary structural homologies in the N-terminal region of spermatogenic H1». J. Exp. Zool., núm. 262, pàg. 9-15. MCMASTER-KAYE, R.; KAYE, J. S. (1980). «Organization of chromatin during spermiogenesis: Beaded fibers, partly beaded fibers, and loss of nucleosomal structure». Chromosoma., núm. 77, pàg. 41-56. MEISTRICH, M. L. (1989). «Histone and nuclear protein transitions in mammalian spermatogenesis». A: Hnilica, L. S., Stein, G. i Stein, J. (ed.) Histones and other nuclear basic proteins. CRC Press. Boca Ratón. Florida. pàg. 165-182. MEISTRICH, M. L. (1993). «Nuclear morphogenesis during spermiogenesis». A: D. de Kretser (ed.) Molecular Biology of the male reproductive system. Academic Press. Inc. S. Diego. Nova York, pàg. 67-97. MEZQUITA, C. (1985). «Chromatin composition, structure and function in spermatogenesis». Rev. Biol. Cell. núm. 5. MEZQUITA, C.; TENG, C. S. (1977a). «Initiation of RNA synthesis in vitro during rooster spermatogenesis». J. Cell Biol. núm. 75, pàg. 164a. MEZQUITA, C.; TENG, C. S. (1977b). «Studies on sex-organ development. Changes in chromatin composition and genomic activity during spermatogenesis in the maturing rooster testis». Biochem. J., núm. 164, pàg. 99-111. MEZQUITA, C.; TENG, C. S. (1977c). «Studies on sex-organ development. Changes in chromatin structure during spermatogenesis in the maturing rooster testis as demonstrated by the initiation pattern of RNA synthesis in vitro». Biochem. J., núm. 170, pàg. 203-210. MIESCHER, F. (1874). «Das Protamin, eine neue organische Base aus den Samenfäden des Rheinlachses». Ber. , núm. 7, pàg. 376-379. MIRZABEKOW, A. D.; SANKO, D. F.; KOLCHINSKY, A. M.; MELNIKOVA, A. F. (1977). «Protein arrangement in the DNA grooves in chromatin and nucleoprotamine in vitro and in vivo revealed by methylation». Eur. J. Biochem., núm. 75, pàg. 379-390. MOORE, S. C.; AUSIÓ, J. (1997). «Major role of the histones H3-H4 in the folding of the chromatin fiber». Biochem. Biophys. Res. Commun., núm. 230, pàg. 136-139.
MOSS, S. B.; DONOVAN, M. J.; BELLVÉ, A. R. (1987). «The occurrence and distribution of lamin proteins during mammalian spermatogenesis and early embryonic development». Ann. N.Y. Acad. Sci., núm. 513, pàg. 74-89. MUÑOZ-GUERRA, S.; AZORÍN, F.; CASAS, M. T.; MARCET, X.; MARISTANY, M. A.; ROCA, J.; SUBIRANA, J. A. (1982a). «Structural organization of sperm chromatin from the fish Carassius auratus». Exp. Cell Res., núm. 137, pàg. 47-53. MUÑOZ-GUERRA, S.; COLOM, J.; AUSIO, J.; SUBIRANA, J. A. (1982b). «Histones from spermatozoa of the horseshoe crab». Biochim. Biophys. Acta., núm. 697, pàg. 305-312. OLIVA, R.; DIXON, G. M. (1991). «Vertebrate protamine genes and the histone-to-protamine replacement reaction». Prog. Nuc. Acid Res. Molec. Biol., núm. 40, pàg. 25-94. PALMER, D. K.; O DAY, K.; TRONG, H. L.; CHARBONNEAU, H.; MARGOLIS, R. L. (1991). «Purification of the centromere-specific protein cENP-A and demonstration that is a distinctive histone». Proc. Nat. Acad. Sci. USA., núm. 88, pàg. 3734-3738. PETERSON, C. (1994). «The SMC family: novel motor proteins for chromosome condensation?». Cell., núm. 79, pàg. 389-392. POCCIA, D. (1986). «Remodelling of nucleoproteins during gametogenesis, fertilization and early development». Int. Rev. Cytol., núm. 105, pàg. 1-65. POCCIA, D. (1995). «Male germ line specific histones of sea urchin and sea stars». A: Jamieson, B. G. M.; Ausió, J. i Justine, J. L. (ed.) Advances in spermatozoal phylogeny and taxonomy. Mém. Mus. natn. Hist. nat., París, núm. 166, pàg. 475-489. POWELL, D.; CRAN, D. C.; JENNINGS, C.; JONES, R. (1991). «Spatial organization of repetitive DNA sequences in the bovine sperm nucleus». J. Cell Sci., núm. 97, pàg. 185-191. PRATS, E.; CORNUDELLA, L. (1995). «The gene encoding the sperm-specific basic nuclear protein f0 from sea cucumber». A: Jamieson B. G. M., J. Ausió i J.L. Justine eds. Advances in spermatozoal phylogeny and taxonomy. Mém. Mus. natn. Hist. nat., París, núm. 166, pàg. 491-500. PUIGJANER, L. C.; FITA, I.; ARNOTT, S.; CHANDRASEKARAN, R.; SUBIRANA, J. A. (1986). «Modelling and refinement of the crystal structure of nucleoprotamine from Gibbula divaricata». J. Biomolec. Struct. Dynamics., núm. 3, pàg. 1067-1078. RISLEY, M. S.; EINHEBER, S.; BRUNCROT, D. A. (1986). «Changes in DNA topology during spermatogenesis». Chromosoma., núm. 94, pàg. 217-227. ROCCHINI, C.; MARX, M. R.; CAROSFELD, J. S.; KASINSKY, H. E.; ROSENBERG, E.; SOMMER, F.; AUSIO, J. (1996). «Replacement of nucleosomal histones by histone H1-like proteins during spermiogenesis in Cnida-
EMPAQUETAMENT DEL DNA EN ELS ESPERMATOZOIDES 223 ria: evolutionary implications». J. Mol. Evol., núm. 42, pàg. 240-246. SAITOH, N.; GOLDBERG, I. G.; EARNSHAW, W. C. (1995). «The SMC proteins and the coming of age of the chromosome scaffold hypothesis». BioEssays., núm. 17, pàg. 759-766. SANTISTEBAN, M. S. (1994). «La structure de la chromatine. 1ère partie: Niveaux d´organization de l´ADN dans le noyau, nucléosome, fibres de chromatine». Path. Biol. núm 42, pàg. 868-883. SAPERAS, N. (1992). «Distribució i caracterització de les proteïnes espermàtiques en peixos, agnats i procordats. Tesi Doctoral. Institut de Ciències del Mar. Barcelona. SAPERAS, N.; LLORIS, D.; CHIVA, M. (1993a). «Sporadic appearance of histones, histone-like proteins, and protamines in sperm chromatin of bony fish». J. Exp. Zool., núm. 265, pàg. 575-586. SAPERAS, N.; RIBES, E.; BUESA, C.; GARCIA-HEGART, F.; CHIVA, M. (1993b). «Differences in chromatin condensation during spermiogenesis in two species of fish with distinct protamines». J. Exp. Zool., núm. 265, pàg. 185-194. SAPERAS, N.; CHIVA, M.; BOLS, N. C.; KULAK, D.; KASINSKY, H. E. (1993c). «Sperm-specific proteins in the Holocephalan fish Hydrolagus colliei (Chondrichthyes, Chimaeriformes) and comparison with protamines from an elasmobranch». Biol. Bull., núm. 185, pàg. 186-196. SAPERAS, N.; AUSIÓ, J.; LLORIS, D.; CHIVA, M. (1994). «On the evolution of protamines in bony fish: Alternatives to the retroviral horizontal transmission hypothesis». J. Mol. Evol. , núm. 39, pàg. 282-295. SAPERAS, N.; BUESA, C.; ABIAN, J.; VANDEKERCKHOVE, J.; KASINSKY, H. E.; CHIVA, M. (1996). «The primary structure of a chondrichthyan protamine: a new apparent contradiction in protamine evolution ». J. Mol. Evol., núm. 43, pàg. 528-535. SAPERAS, N.; CHIVA, M.; PFEIFFER, D. C.; KASINSKY, H. E.; AUSIO, J. (1997). «Sperm nuclear basic proteins (SNBPs) of Agnathans and Chondrichthyans: Variability and evolution of sperm proteins in fish». J. Mol. Evol. núm. 44, pàg. 422-431. SCHMID, M.; KRONE, W. (1975). «Acrosomal chromocentre in newt spermiogenesis». Nature., núm. 257, pàg. 795-797. SCHMID, M.; KRONE, W. (1976). »The relationship of a specific chromosomal region to the development of the acrosome». Chromosoma., núm. 56, pàg. 327-347. SIMPSON, R. T.; BERGMAN, L. W. (1980). «Structure of the sea urchin sperm chromatin core particle». J. Biol. Chem., núm. 255, pàg. 10702-10709. SPADAFORA, C.; BELLARD, M.; COMPTON, J. L.; CHAMBON, P. (1976). «The DNA lengths in chromatins from sea urchin sperm and gastrula cells are markedly different». FEBS Lett., núm. 69, pàg. 281-285.
STRICKLAND, M.; STRICKLAND, W.; BRANDT, W.; VON HOLT, C. (1977). «The complet amino acid sequence of histone H2B1 from sperm of the sea urchin Parechinus angulosus». Eur. J. Biochem., núm. 77, pàg. 263275. STRICKLAND, M.; STRICKLAND, W.; BRANDT, W.; VON HOLT, C.; WITTMANN-LIEBOLD, B.; LEHMANN, A. (1978). «The complet amino-acid sequence of histone H2B3 from sperm of the sea urchin Parechinus angulosus». Eur. J. Biochem., núm. 89, pàg. 443-452. STRICKLAND, W.; STRICKLAND, M.; BRANDT, W.; VON HOLT, C. (1977). «The complet amino-acid sequence of histone H2B2 from sperm of the sea urchin Parechinus angulosus». Eur. J. Biochem., núm. 77, pàg. 277-286. STRICKLAND, W.; STRICKLAND, M.; BRANDT, W.; VON HOLT, C.; LEHMANN, A.; WITTMANN-LIEBOLD, B. (1980). «The primary structure of histone H1 from the sea urchin Parechinus angulosus. Sequence of the C-terminal CNBr peptide and the entire primary structure». Eur. J. Biochem., núm. 104, pàg. 567-578. STROUBOULIS, J.; WOLFE, A. P. (1996). «Functional compartimentalization of the nucleus». J. Cell Sci., núm. 109, pàg. 1991-2000. SUAU, P.; SUBIRANA, J. A. (1977). «X-ray diffraction studies of nucleoprotamine structure». J. Mol. Biol., núm. 117, pàg. 909-926. SUBIRANA, J. A. (1975). «On the biological role of basic proteins in spermatozoa and during spermiogenesis». A: Duckett, J. G.; Racey, P. A. (ed). The Biology of the Male Gamete. Supl., núm. 1 of the Biol. J. Linn. Soc., núm. 7, pàg. 239-244. SUBIRANA, J. A. (1983). «Nuclear proteins in spermatozoa and their interactions with DNA». A: Nijhoff M. (ed.) The Hague, pàg. 197-213. SUBIRANA, J. A. (1990a). «Analysis of the charge distribution in the C-terminal region of histone H1 as related to its interactions with DNA». Biopolymers, núm. 29, pàg. 1351-1357. SUBIRANA, J. A. (1990b). «Proteins as a counterions of DNA: a new model of nucleoprotamine structure». A: Vasilescu (ed.) Water and ions in biomolecular systems. Birkhaüser, Verlag, Basel. pàg. 63-70. SUBIRANA, J. A. (1991). «Protein-DNA interactions in spermatozoa». A: Baccetti, B. (ed.). Comparative spermatology. Nova York. Raven Press: pàg. 89-92. SUBIRANA, J. A. (1992). «Order and disorder in 30 nm chromatin fibers». FEBS Lett., núm. 302, pàg. 105-107. SUBIRANA, J. A.; COZCOLLUELA, C.; PALAU, J.; UNZETA, M. (1973). «Protamines and other basic proteins from spermatozoa of molluscs». Biochim. Biophys. Acta., núm. 317, pàg. 364-379. SUBIRANA, J. A.; AZORÍN, F.; ROCA, J.; LLOVERAS, J.; LLOPIS, R.; CORTADAS, J. (1977). «The dual structure of concentrated nucleohistone gels from different sources: A quantitative analysis of X-ray diffraction patterns». A: Ts o, P. (ed.) The Molecular Biology of
224 LUIS DEL VALLE, PEPITA GIMÉNEZ, NÚRIA SAPERAS I MANEL CHIVA the Mammalian Genetic Apparatus. Elsevier. NorthHolland. Biomedical Press, pàg. 71-92. SUBIRANA, J. A.; COLOM, J. (1987). «Comparison of protamines from freshwater and marine bivalve molluscs: evolutionary implications». FEBS Lett., núm. 220, pàg. 193-196. SUWALSKY, M.; TRAUB, W. (1972). «An X-ray diffraction study of poly-L-arginine hydrochloride». Biopolymers., núm. 11, pàg. 2223-2232. SUZUKI, M. (1989). «SPKK, a new nuclei acid-binding unit of protein found in histone». EMBO J., núm. 8, pàg. 797-804. SUZUKI, M.; WAKABAYASHI, T. (1988). «Packaging of DNA in cricket sperm. A compact mode of DNA packaging». J. Mol. Biol., núm. 204, pàg. 653-661. SUZUKI, M.; SOHMA, H.; YAZAWA, M.; YAGI, K.; EBASHI, S. (1990a). «Histone H1 kinase specific to the SPKK motif». J. Biochem. núm.108, pàg. 356-364. SUZUKI, M.; SUGIURA, M.; EBASHI, S. (1990b). «Sea urchin protease specific to SPKK motif in histone». J. Biochem., núm. 108, pàg. 347-355. TONIOLO, C. (1980). «Secondary structure prediction of fish protamines». Biochim. Biophys. Acta., núm. 624, pàg. 420-427. TONIOLO, C.; BONORA, G. M.; MARCHIORI, F.; BORIN, G.; FILIPPI, B. (1979). «Protamines. II. Circular dichroism study of the three main components of clupeine». Biochim. Biophys. Acta., núm. 576, pàg. 429-439. VAN HOLDE, K.; ZLATANOVA, J.; MOUDRIANAKIS, E. (1995). «Elements of chromatin structure: histones, nucleosomes and fibres». A: Elgin. S. E. (ed.). Chromatin structure and gene expression. IRL Press, pàg. 1-25. VAN HOLDE, K.; ZLATANOVA, J. (1996). «What determines the folding of the chromatine fibers?». Proc. Nat. Acad. Sci. USA, núm. 93, pàg. 10548-10555. VAUGHN, J. C.; HINSCH, G. W. (1972). «Isolation and characterization of chromatin and DNA from the sperm of the spider crab, Libinia emarginata». J. Cell Sci., núm. 11, pàg. 131-152. VERDAGUER, N.; PERELLÓ, M.; PALAU, J.; SUBIRANA, J. A. (1993). «Helical structure of basic peptides from spermatozoa. Comparison with model peptides». Eur. J. Biochem., núm. 214, pàg. 879-887. VON HOLT, C.; DEGROOT, P.; SCHWAGER, S.; BRANDT, W. F. (1984). «The structure of sea urchin histones and considerations of their function». A: Stein, G. S.; Stein, J. L. i Marzluff, W. F. (ed.). Histone genes. Nova York: John Wiley & Sons. pàg. 65-106. WARD, W. S.; PARTIU, A. W.; COFFEY, D. S. (1989). «DNA loop domains in mammalian spermatozoa». Chromosoma., núm. 98, pàg. 153-159. WARD, W. S.; COFFEY, D. S. (1989). «Identification of a sperm nuclear annulus: A sperm DNA anchor». Biol. Reprod., núm. 41, pàg. 361-370. WARD, W. S.; COFFEY, D. S. (1990). «Specific organization of gens in relation to the sperm nuclear ma-
trix». Biochem. Biophys. Res. Commun., núm. 173, pàg. 20-25. WARD, W. S.; COFFEY, D. S. (1991). «DNA packaging and organization in mammalian spermatozoa: Comparison with somatic cells». Biol. Reprod., núm. 44, pàg. 569-574. WARD, W. S.; CUMMINGS, K. B. (1991). «DNA associated with the sperm annulus is specific for that structure: Repeated 5s RNA gene as a probe». Surg. Forum., núm. 42, pàg. 677-679. WARRANT, R. W; KIM, S. H. (1978). «a-Helix-double helix interaction shown in the structure of a protaminetransfer RNA complexe and a nucleoprotamine model». Nature., núm. 271, pàg. 130-135. WILKINS, M. F. H. (1956). «Physical studies of the molecular structure of deoxyribonucleic acid and nucleoprotein». Cold Spring Symp. Biol., núm. 21, pàg. 75-90. WILLMITZER, L.; WAGNER, R. G. (1980). «The binding of protamines to DNA; role of protamine phosphorylation». Biophys. Struct. Mech., núm. 6, pàg. 95-110. WODICKA, M.; GREEN, G. R.; POCCIA, D. L. (1990). «Sperm histones and chromatin structure of the «primitive» sea urchin Eucidaris tribuloides». J. Exp. Zool., núm. 256, pàg. 179-188. WOUTERS-TYROU, D.; CHARTIER-HARLIN, M. R.; MARTINPONTHIEU, A.; BOUTILLON, CH.; VAN DORSSELAER, A.; SAUTIÈRE, P. (1991). «Cuttlefish spermatid-specific protein T». J. Biol. Chem., núm. 266, pàg. 17388-17395. WYROBEK, A. J.; MEISTRICH, M. L.; FURRER, R.; BRUCE, W. R. (1976). «The physical characteristics of mouse sperm nuclei». Biophys. J., núm. 16, pàg. 811-825. YANAGIDA, M. (1995). «Frontier questions about sister chromatid separation in anaphase». BioEssays, núm. 17, pàg. 519-526. ZALENSKAYA, I. A.; POSPELOV, V. A.; ZALENSKY, A. O.; VOROB´EV, V. I. (1981). «Nucleosome structure of sea urchin and starfish chromatin: Histone H2B is possibly involved in determining the lenght of linker DNA». Nuc. Acid Res., núm. 9, pàg. 473-486. ZALENSKAYA, I. A.; ZALENSKY, A. O.; KOSTYLEVA, E. I.; IBRAGIMOV, R. KH.; VOROB´EV, V. I. (1985). «Involvement of histone H2B of sea urchin sperm in the formation of supranucleosomic structures». Molekulyarnaya Biologiya, núm. 19, pàg. 774-783. (Traducció anglesa de la revista) ZALENSKY, A. O.; ALLEN, M. J.; KOBAYASHI, A.; ZALENSKAYA, I. A.; BALHORN, R.; BRADBURY, E. M. (1995). «Welldefined genome architecture in the human sperm nucleus». Chromosoma., núm. 103, pàg. 577-590. ZENTGRAF, H.; MÜLLER, V.; FRANKE, W. W. (1980). «Supranucleosomal organization of sea urchin sperm chromatin in regularly arranged 40 to 50 nm large granular subunits». Eur. J. Cell Biol., núm. 20, pàg. 254-264. ZLATANOVA, J.; VAN HOLDE, K. (1996). «The linker histones and chromatin structure: New twists». Prog. Nuc. Acid Res. Mol. Biol., núm. 52, pàg. 217-259.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 225-242
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS I LA SEVA ESTRUCTURA GÈNICA EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA Departament de Biologia Molecular i Cel·lular. Institut de Biologia Molecular de Barcelona del CSIC i Centre de Referència en Biotecnologia de la Generalitat de Catalunya. Jordi Girona, 18-26. E-08034 Barcelona. Adreça electrònica: lcmbmc@cid.csic.es.
SUMMARY Spermatogenesis requires the reversible packaging of DNA into an inert chromatin structure such that it can be unfolded rapidly following fertilization. DNA-bound somatic histones must be replaced during the developmental pathway leading to the quiescent spermatozoon. The chromosomal proteins of the sperm exhibit a vast structural variability in different organisms, ranging from histone variants to protamines. Sperm-specific nuclear proteins of most species are incorporated into the chromatin during the post-meiotic stages of morphological differentiation of spermiogenesis. A major problem in assessing the physiological function of sperm protein variation is that there is virtually no knowledge as to what effect such variation has at the molecular level. The study of nuclear protein transitions during spermiogenesis has been restricted to fishes and mammals and mostly performed at the protein level. The information available on these transitions in marine invertebrates is scanty, despite these organisms exhibit the largest number of sperm-specific protein types, and egven less concerning the genes that encode them. This review presents what is known about the transformation of nucleoprotein types during spermatogenesis. It also outlines chromatin structural changes which accompany nucleoprotein transitions, as well as the potential functions of the unique nucleoproteins and histone variants associated with male gametes.
226 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
RESUM L espermatogènesi implica la compactació reversible del DNA en una estructura cromatínica inerta que li permeti desnuar-se ràpidament durant la fertilització. En general, les histones somàtiques associades al DNA esdevenen substituïdes durant el procés de desenvolupament que culmina en l espermatozoide madur. Les nucleoproteïnes de l esperma mostren una diversitat estructural sorprenent entre les espècies animals, ja que abasten des de variants de les histones fins a les protamines. Les nucleoproteïnes específiques dels espermatozoides de la majoria d organismes s incorporen a la cromatina durant les fases de diferenciació morfològica postmeiòtica de l espermiogènesi. Un gran obstacle per establir la seva funció fisiològica és la manca de coneixement dels efectes que aquesta variabilitat comporta des del punt de vista molecular. En vertebrats, l estudi de les transicions nucleoproteiques durant l espermiogènesi s ha limitat a la caracterització de les proteïnes en mamífers i peixos. La informació relativa a aquestes transicions en invertebrats marins, tot i que aquests últims mostren el major repertori de tipus de proteïnes específiques de l esperma, és escassa, particularment pel que fa als gens que les codifiquen. Aquesta revisió ens presenta tot el que es coneix referent a la transformació de les diferents classes de nucleoproteïnes durant l espermatogènesi. També es comenten els canvis estructurals de la cromatina que acompanyen les transicions nucleoproteiques, i les possibles funcions de les diverses nucleoproteïnes i variants d histones associades als gàmetes.
INTRODUCCIÓ La cromatina eucariota és un complex nucleoproteic macromolecular essencialment compost de DNA i proteïnes bàsiques. Les histones, que són unes proteïnes relativament conservades al llarg de l evolució, són els components proteics genuïns de les cèl·lules no proliferants i intervenen en l organització de la fibra de cromatina en les diverses jerarquies estructurals (per a revisió vegeu Wolffe, 1992). En contrast marcat, en els llinatges de les cèl·lules germinatives masculines, el DNA s associa amb un ampli ventall de proteïnes bàsiques pel que fa a composició química i nombre. Això dóna lloc a una sorprenent varietat de molècules proteiques entre els diferents grups zoològics (Poccia, 1986), que s estén des d aquelles espècies animals que retenen histones molt semblants als tipus somàtics, fins aquelles en les quals les histones són total-
ment desplaçades per proteïnes més bàsiques, com les nucleoprotamines (Bloch, 1976). La informació química disponible comprèn una gran varietat d espècies de vertebrats: peixos (Bretzel, 1972; Dixon i Smith, 1968), amfibis (Kasinsky et al., 1985), aus (Nakano et al., 1970) i mamífers (Kistler et al., 1973). Entre els invertebrats, destaquen certes espècies de mol·luscs (Subirana et al., 1973; Olivares et al., 1986) i d equinoderms (Palau et al., 1969; Azorín et al., 1983). Els trets distintius de l esmentada variabilitat són: a) quan la dotació somàtica de les histones es manté, una majoria d espècies afegeixen almenys un component addicional específic de l esperma; b) les variants d histones específiques d esperma solen ser més bàsiques que les corresponents somàtiques; c) hi ha una correlació directa entre el grau de condensació de la cromatina de l es-
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 227
perma i el caràcter de les proteïnes associades al DNA. És aparent que un increment de la basicitat de les proteïnes espermatogèniques afavorirà un empaquetament més eficient del DNA. En els espermatozoides, aquesta situació sembla òbvia com a mitjà per protegir la dotació genòmica. Tanmateix, podria també tractar-se d una adaptació evolutiva de l esperma per suportar l emmagatzematge i el transport del DNA en absència de mecanismes de reparació. Nogensmenys, la significació funcional de la diversitat de proteïnes bàsiques en l esperma i la seva influència molecular encara estan mancades d una adequada definició. L empaquetament del DNA podria no ser la comesa exclusiva. L existència de variants en la línia germinativa, com també de classes de proteïnes específiques de l esperma, insinua funcions més discriminatives, com ara transicions estructurals de la cromatina relacionades amb la modulació de l activitat gènica i la seva quiescència final durant l espermiogènesi (Coles et al., 1987). La causa de la diversitat de les nucleoproteïnes de l esperma és desconeguda. Basant-se en la composició proteica de l esperma d alguns mol·luscs bivalves, s ha proposat una hipotètica evolució d algunes d aquestes proteïnes que surt de la histona H1 (Ausió i Van Holde, 1988). La histona H1 i tots els seus subtipus constitueixen la més heterogènia d entre les classes d histones (Von Holt, 1986). La variabilitat evolutiva de les seqüències es concentra en les extensions terminals carboxíliques i en els grups amino de les molècules, mentre que el nucli globular central, de caràcter hidrofòbic, resta substancialment conservat (Cole, 1984). Aquesta organització asimètrica ha portat a suggerir que el terminal carboxílic intervé en la compactació d ordre superior de la cromatina (Allan et al., 1986). Els invertebrats marins, sobretot els equinoderms i els
mol·luscs, són un bon model per comprovar aquest supòsit, donat que les seves histones somàtiques aparentment coexisteixen tant amb variants específiques d esperma com amb molècules semblants a protamines diferents de les dels peixos i mamífers (Ausió, 1986; Poccia, 1986; Zweidler, 1984). Malgrat que les histones cel·lulars prevalents són codificades per famílies multigèniques marcadament reiterades, l expressió de les quals està estretament acoblada a la fase de replicació del DNA, els gens de les variants d histones tendeixen a estar presents en una o bé en unes poques còpies disperses no subjectes a la regulació del cicle cel·lular (Challoner et al., 1989; Hecht, 1990). S han proposat classificacions basades en consideracions regulatòries (Zweidler, 1984). Nogensmenys, se sap molt poc de l organització dels gens de les variants d histones específiques de teixit, i de l origen evolutiu dels gens de les nucleoprotamines i dels de les molècules semblants a les protamines (Oliva i Dixon, 1991). El plantejament d aquestes qüestions i l obtenció d una nova evidència referent a la transició histona-protamina, així com la caracterització de gens que les codifiquen, són l objecte d aquesta revisió i la via per esbrinar, des del punt de vista molecular, la seva funció diferencial i també la seva participació en l organització estructural de la cromatina espermàtica. REMODELATGE DE LA CROMATINA DURANT L ESPERMATOGÈNESI L espermatogènesi té per objecte l empaquetament del DNA en una estructura cromatínica inerta tal que el DNA pugui ser desembolcat ràpidament a l inici de la fertilització. Les histones només representen una manera d empaquetar el DNA a fi d acomodar-lo en el reduït volum del nucli cel·lular. Hi ha moltes altres maneres de
228 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
FIGURA 1. Comparació de les estructures primàries de les histones H2B (gràfic superior) i H4 (gràfic inferior) d holotúria, eriçó de mar i humanes, inclosa la metionina d iniciació.
compactar el DNA de forma reversible. La substancial conservació de les histones al llarg de l evolució és una mesura de la influència preponderant d aquestes proteïnes en molts processos nuclears. Possiblement el paradigma de la compactació reversible del DNA per procediments diversos sigui la seva condensació en el nucli espermàtic durant l espermatogènesi. Aquesta última forneix un bon exemple de la participació de les variants de les histones i les seves modificacions posttraduccionals, i de les proteïnes no-histones, en la regulació de l estructura i la funció cromosòmiques. L accessibilitat a poblacions pures d espermatozoides aviat va permetre descobrir
l existència d una àmplia varietat de tipus de proteïnes en els nuclis de l esperma de moltes espècies animals. Aquestes proteïnes han estat distribuïdes en diverses classes (Bloch, 1976). Una d elles, les protamines, es troba en dos tipus: un de ric en trams de poliarginina puntuats per prolina i per residus de serina i treonina potencialment fosforilables; l altre tipus és ric en cisteïna. Ambdues classes de protamines són de mida reduïda i fortament bàsiques. Els complexos de DNA-protamina solen representar l estat final de la cromatina dels nuclis espermàtics tant dels peixos com dels mamífers. Nogensmenys, durant el desenvolupament espermatogènic altres proteï-
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 229
nes poden substituir les histones de manera transitòria (Poccia, 1986). Les proteïnes de transició reemplacen les histones durant les etapes inicials de la condensació cromatínica en l espermiogènesi i més tard són alhora substituïdes per les protamines. Les protamines són les nucleoproteïnes bàsiques exclusives de l esperma de la majoria de mamífers. Les proteïnes de transició previsiblement faciliten el recanvi de les histones per les protamines, malgrat que se sap poc de la seva funció específica. La seqüència aminoacídica d una de les proteïnes de transició en el ratolí suggereix la presència de dos dominis estructurals. Un d ells, el terminal del grup amino, és ric en cisteïna, prolina i residus de serina i treonina fosforilables, semblantment a les protamines. L altre correspon a la terminació carboxílica, que és rica en arginina (Kleene i Flynn, 1987; Luerssen et al., 1989). Les proteïnes de transició presenten un interès particular ja que són les úniques proteïnes, juntament amb les protamines, capaces de dissociar del DNA les histones en un context fisiològic. S han proposat diversos mecanismes per explicar aquest reemplaçament. En primer lloc, la interacció electrostàtica de les proteïnes de transició amb el DNA hauria de ser intermèdia entre les histones i les protamines, atès que la concentració d aminoàcids bàsics prop del terminal carboxílic és superior a la de les histones però inferior a la de les protamines. En segon lloc, el putatiu domini d unió al DNA conté aminoàcids aromàtics com fenilalanina i tirosina. Els residus de tirosina en les proteïnes de transició es troben intercalats entre les bases del DNA i provoquen una disminució de l estabilitat tèrmica (Singh i Rao, 1987). La intercalació de residus aromàtics pot introduir curvatures en el DNA, i aquestes inflexions de retruc poden alterar la trajectòria del DNA entorn del nucli de les histones i, per tant, desestabilitzar potencialment el nucleosoma.
Quant a les variants d histones específiques de l esperma, l eriçó de mar conté una variant de la histona H2B i una altra de la H1. Ambdues molècules són considerablement més voluminoses, majoritàriament pel que fa al terminal del grup amino, i més riques en arginina que les corresponents somàtiques. Els aminoàcids addicionals incrementen la interacció de les dues histones amb el tram d unió del DNA (Bavykin et al., 1990; Hill i Thomas, 1990). També seria possible que facilitessin l estabilització i la condensació de la cromatina mitjançant la creació d unions entre cadenes de DNA de les fibres. La fosforilació de les cues de la histona H1 regula la interacció amb el DNA (Hill et al., 1991). A mesura que la cromatina és compactada, les cues esdevenen desfosforilades. En els mamífers, durant la profase meiòtica s acumulen variants espermatogèniques de les histones H1, H2A i H2B. Atès que totes aquestes transicions estructurals de la cromatina ocorren després de la replicació, el desplaçament al llarg del dúplex de DNA d un complex enzimàtic de processament no és un requisit per al remodelatge de l estructura cromosòmica. En la rata, les variants de les histones del nucli esdevenen fortament acetilades abans de ser dissociades del DNA per l acumulació de les proteïnes de transició. Finalment, l acumulació de protamines, la unió de les quals és també regulada pel seu estat de fosforilació, provoca el desplaçament progressiu de les proteïnes de transició, i el nucli cel·lular esdevé totalment condensat. Per què la cromatina espermàtica és condensada per mitjà d un mecanisme tan especial? Entre les explicacions s inclou el requeriment de protecció i estabilitat del material genètic en l estructuració cromatínica. El DNA en el nucli de l espermatozoide és molt menys accessible a les nucleases que el de la cèl·lula somàtica. Ensems, és molt més estable i resistent a pertorbacions
230 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
FIGURA 2. Mapes de restricció dels bacteriòfags recombinants que contenen els cinc gens d H1 diferents. Els clons recombinants van aïllar-se d una genoteca de DNA d esperma de Mytilus edulis. Els inserts van ser cartografiats amb les endonucleases SacI i PstI. Les fletxes gruixudes indiquen la regió codificant dels gens de la H1.
fisicoquímiques. Un efecte concomitant de la compactació de la cromatina, a mesura que les histones somàtiques són desplaçades des dels cromosomes, és la supressió de l activitat gènica. És factible que la compactació en el nucli espermàtic no sols generi una inaccessibilitat del DNA a les RNA polimerases sinó que també esborri els episodis del desenvolupament dels cromosomes.
Particularment, els factors trans-actuants responsables de dirigir i coordinar els esdeveniments específics en el nucli podrien ser desplaçats. L evidència en favor d aquest supòsit és fornida per les anàlisis dels llocs de la cromatina hipersensibles a la DNasaI, que perden tots els gens en l esperma. Aquests llocs sorgeixen on els factors transactuants ocasionen distorsions en la fibra de
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 231
cromatina. Nogensmenys, aquells gens que són expressats constitutivament són assenyalats durant l espermatogènesi per mitjà de la hipometilació de les futures dianes d hipersensibilitat (Groudine i Conkin, 1985). ESTRUCTURA DELS GENS DE LES HISTONES Com ja s ha dit, les histones són els constituents proteics majoritaris de la cromatina de les cèl·lules eucariotes. El seu substancial grau de conservació va permetre l aïllament de gens d histones d espècies animals molt llunyanes entre elles, així com la identificació dins d un mateix genoma d un ampli ventall d isoformes gèniques per a cadascuna de les cinc classes d histones (Wells i McBride, 1989). Els estudis inicials referents a l arranjament dels gens de les histones en el genoma d eriçons marins i altres eucariotes inferiors (Hentschel i Birnstiel, 1981; Maxson et al., 1983a) van revelar l existència d una distribució uniforme de quintets gènics repetits en tàndem que codifiquen les cinc classes d histones. En els eriçons, aquesta agrupació de tàndems repetitius es troba restringida als gens que s expressen a l inici de l embriogènesi, mentre que els gens tardans es troben distribuïts en agrupacions irregulars o també en solitari (Maxson et al., 1983b). Dins el fílum dels equinoderms, la recerca dels gens de les histones s ha realitzat amb genomes pertanyents a classes diferents d eriçons (equinoïdeus), com Psammechinus miliaris (Busslinger et al., 1980), Strongylocentrotus purpuratus (Overton i Weinberg, 1978) o Litechinus pictus (Cohn i Kedes, 1979), i també de diverses espècies d estrelles de mar (Howell et al., 1987; Cool et al., 1988). En el darrer cas, s han detectat tàndems repetitius de quartets de les histones del nucli, però no s han observat gens en solitari o agrupacions parcials.
Els gens de les histones H2B i H4 en el genoma haploide de l Holothuria tubulosa En el mateix embrancament dels equinoderms i dins la classe dels holoturioïdeus, s han trobat recentment en el genoma del cogombre de mar (Holothuria tubulosa) dos gens de les histones H2B i H4 que no estan constituint agrupacions repetitives en tàndem (Drabent et al., 1995a). El crivellatge d una genoteca construïda amb DNA d esperma d H. tubulosa emprant sondes de gens d histones de procedència humana permeté l aïllament d un bacteriòfag recombinant portador d un insert de 20 kb amb una còpia del gen de la H4. La subsegüent anàlisi d hibridació amb sondes dels gens de les restants histones va esdevenir negativa excepte per a la histona H2B. Per tant, dos gens d histones van ser trobats en l insert d un fag recombinant aïllat d una genoteca d holotúria. Un cop subclonats els fragments positius de DNA genòmic, la seva seqüenciació va revelar que les regions flanquejants dels dos gens contenien els elements reguladors considerats específics dels gens de les histones, com són els llocs d unió de factors de transcripció: la caixa CCAAT en la regió promotora de la H4 i el mateix element invertit (ATTGG) en el promotor de la H2B. Així mateix, en la regió flanquejant 3 dels dos gens s hi trobaven hexanucleòtids-senyal de poliadenilació. Curiosament, no s han descrit encara en els equinoderms missatgers d histones poliadenilats. Els dos gens de l holotúria han estat detectats utilitzant sondes de DNA de procedència humana. Això és demostratiu de l elevat grau de conservació dels esmentats gens. La semblança amb els homòlegs humans és del 66% per al gen de la H2B i del 76% per al de la H4. Comparant el gen de la H2B de l eriçó Strongylocentrotus purpuratus amb el de l holotúria, la semblança de seqüència és del 79%. Les variacions en el gen d aquesta histona es
232 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
FIGURA 3. Seqüència del gen de la histona H1 de Mytilus edulis. Els fragments de restricció SacI dels diferents fags van ser subclonats a pBluescript i seqüenciats. Els números de l esquerra corresponen a la seqüència nucleotídica i els de la dreta als residus d aminoàcids. Els elements reguladors de seqüència conservats es mostren subratllats: (1) element semblant a la caixa-H1; (2) caixa TATA; (3) estructura de tija i bucle; (4) tram ric en purines. Les minúscules damunt la seqüència assenyalen els canvis de nucleòtids dins dels diferents gens d H1. Taula de les permutes de nucleòtids i d aminoàcids entre els nou gens d H1 diferents. Els canvis de nucleòtids i les substitucions d aminoàcids s indiquen amb negretes.
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 233
concentren en l extrem 5 que codifica el terminal no globular del grup amino de la molècula de la histona. Aquest domini proteic és el lloc de modificacions potencials i d interaccions DNA-proteïna. Per contra, el domini globular de la molècula intervé en les interaccions proteïna-proteïna i la seva estructura primària és molt conservada, tant des del punt de vista proteic com del DNA. Una situació diferent s observa en els gens de la histona H4 de l eriçó i de l holotúria, la semblança dels quals és del 91% en la porció gènica codificadora. Ambdós codifiquen proteïnes d estructura primària idèntica. La seqüència aminoacídica de la histona H4 dels dos equinoderms és fins i tot idèntica a la de la corresponent humana amb una única excepció donada per un residu de cisteïna en la posició 74 (figura 1). Aquest residu ha estat considerat com un element distintiu dels gens de la histona H4 en l eriçó, com el gen tardà L1H4 (Maxson et al., 1987). Aquest darrer gen es troba situat prop del gen tardà de la H2B, i ambdós constitueixen una parella solitària. Atès que aquest arranjament gènic difereix de l organització en quintets gènics repetits en tàndem dels gens primerencs de les histones, els gens de la H2B i H4 trobats en l holotúria es poden considerar una parella gènica tardana d histones. Aquest supòsit ve refermat pel fet de la presència d un residu d alanina en la posició 73 semblantment al gen tardà de Strongylocentrotus purpuratus, mentre que l homòleg primerenc d aquest darrer eriçó conté una metionina en l esmentada posició. Basant-se en la comparació dels gens primerencs i tardans de les histones H2B i H4 en l eriçó (Maxson et al., 1987), s ha proposat que aquestes dues classes de gens van divergir com a mínim fa 200 milions d anys i que les espècies actuals d equinoderms van evolucionar a partir d un progenitor comú entorn d aquella època. Fins ara aquestes consideracions es recolzaven
únicament en les distincions entre les dues classes d histones de l eriçó. La informació subministrada pels gens de l holotúria proporciona una primera evidència en favor d una repercussió més general d aquests criteris. Agrupacions gèniques exclusives de gens d histona H1 en el musclo Entre les classes d histones, la H1 és la proteïna menys conservada evolutivament. S han aïllat i caracteritzat set subtipus diferents d histona H1 en genomes humans i de ratolí (Albig et al., 1997a; Drabent et al., 1995b; Wang et al., 1997). Com hem assenyalat, les agrupacions gèniques de les histones solen arranjar-se en tàndems repetitius que codifiquen les cinc classes d histones, com en els genomes de diversos invertebrats (Maxson et al., 1983a). Així, en el genoma de l eriçó de mar s hi troben diversos centenars de quintets de gens units en tàndem, que s expressen en les fases embrionàries inicials (Hentschel i Birnstiel, 1981; Kedes, 1979; Sures et al., 1978). Nogensmenys, els gens de les histones de l eriçó que s expressen tard durant l embriogènesi, si bé es troben agrupats, ho fan sense una organització regular i fins i tot alguns gens estan dispersos pel genoma (Maxson et al., 1983b). En els genomes del pollastre, murins i humà, els gens estan agrupats, però no repetits regularment en tàndem (Heintz et al., 1981; d Andrea et al., 1985; Albig et al., 1997b; Wang et al., 1997). Els anèl·lids comparteixen agrupaments dels gens de les cinc histones amb agrupacions addicionals mancades del gen de la H1 (Sellos et al., 1990; del Gaudio et al., 1998). Aquests agrupaments gènics mancats d H1 han estat també observats en els genomes del tritó (Stephenson et al., 1981), de l estrella de mar (Cool et al., 1988) i en el corall (Miller et al., 1993). Per primera vegada s han observat en el
234 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
musclo agrupacions gèniques constituïdes exclusivament per gens de la histona H1 (Drabent et al., 1998). El sondatge d una genoteca de DNA d esperma de Mytilus edulis amb una sonda del gen humà d H1 ha permès aïllar i analitzar cinc fags recombinants que contenen 22 fragments de restricció SacI i que cadascun d ells porta una còpia del gen de la H1 (figura 2). El subclonatge i l anàlisi de seqüència de tots els fragments SacI positius determinen la presència de 9 gens d H1 que difereixen en diversos nucleòtids entre ells (figura 3a i b). Les seqüències aminoacídiques deduïdes dels 22 gens revelen l existència de cinc molècules d H1 diferents d una llargària de 190 aminoàcids. Els cinc tipus d H1 presenten l organització canònica en tres dominis estructurals: un tram N-terminal curt, seguit d un domini globular central, i un extrem carboxílic llarg. Aquest darrer domini es mostra enriquit en diferents motius peptídics repetits (figura 3a). L heptapèptid KKAAKPK hi és present quatre cops, l hexapèptid KKPAAK, tres cops i dues vegades el pentapèptid TPKKK. Endemés, aquest darrer motiu es troba un cop en el domini globular central. Motius estructurals semblants han estat observats en la truita Salmo gairdnerii i, presumptivament, representen llocs de fosforilació (Mezquita et al., 1985). Aquests conjunts de motius peptídics repetits probablement s han originat per duplicació d alguns pèptids durant l evolució del gen de la H1. L anàlisi comparativa de les seqüències codificants de diferents gens d H1 de vertebrats i invertebrats revela semblances significatives entre el gen de la H1 de M. edulis i del seu homòleg tardà en l eriçó de mar S. purpuratus. La millor correspondència es dóna amb el gen de la histona H1d. Aquesta molècula és un bon exemple de subtipus d H1 de recanvi, específic de diferenciació en l eriçó de mar. La part globular d aquesta histona presenta una substancial homologia amb les
corresponents de la H1° i H5 dels vertebrats (Schulze i Schulze, 1995) i el seu mRNA és poliadenilat. A diferència del gen de la H1d en l eriçó, els gens en el musclo no contenen senyals de poliadenilació. Les regions flanquejants 3 dels gens d H1 del musclo inclouen l estructura de tija i bucle seguida de la seqüència ACCCA i el tram ric en purines CAAAAAGAAT (figura 3a). Aquests elements de seqüència són els senyals de terminació genuïns dels mRNA missatgers dels gens d H1 dependents de la replicació, que s expressen durant la fase S del cicle cel·lular. Les regions flanquejants 5 dels gens de la H1 de musclo mostren motius estructurals característics del promotor canònic, incloent-hi una caixa TATA i la seqüència AAGCACA, molt semblant a la caixa AAACACA de la H1 (Dalton i Wells, 1988). En contrast amb els gens humà i de ratolí de la H1, els promotors del musclo no contenen la caixa CCAAT (Martinelli i Heintz, 1997) ni l element GC (Coles i Wells, 1985). Els elements de seqüència identificats en les regions flanquejants indiquen que els gens d H1 caracteritzats en el musclo són formes gèniques de la H1 dependents de replicació. Les unitats repetitives de restricció que contenen gens d H1 del musclo mostren certes diferències de mida (figura 2). Els fragments SacI de 3,5 i 3,6 kb són els més nombrosos, però també se n hi troben de 4,1 i 5 kb. Les seqüències espaiadores dels gens d H1 en els cinc clons recombinants mostren un elevat contingut de parells de bases AT, prop del 65%, superior al corresponent a les seqüències gèniques codificadores (53%). Aquesta parella de nucleòtids forma agrupacions (AT)n. Agrupaments equivalents de (CT)n han estat observats en les regions espaiadores dels gens d histones en l eriçó de mar (Sures et al., 1978). Aquests elements repetitius de seqüència, malgrat que no mostren cap funció en l expressió gè-
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 235
nica, podrien haver participat en l evolució dels gens de les histones (Kedes, 1979). Atès que els gens d H1 caracteritzats en el genoma de M. edulis estan organitzats de manera repetitiva i que les seves seqüències codificadores són molt conservades, es pot considerar que s han generat al llarg de l evolució per duplicació i recombinació. Els simples motius AT en les regions espaiadores dels gens podrien haver estat el substrat dels esdeveniments de recombinació (Childs et al., 1981). Agrupacions que contenen tots els gens de les histones, exceptuant els de la histona H1, han estat detectades en nematodes i certs equinoderms (Roberts et al., 1987). En l estrella de mar, aquest mode d agrupament es troba en elevat nombre de còpies. Tots aquests conjunts estan mancats de seqüències codificadores de la histona H1, no es troben organitzats en tàndems repetitius i els gens són transcrits des de les dues cadenes del DNA. Els gens de les histones del nucli en l anèl·lid Platynereis dumerilli es troben agrupats; dins de l agrupament mostren una distribució en tàndem molt conservada i es transcriuen d ambdues cadenes (Sellos et al., 1990). En contrast, l anèl·lid Chaetopterus variopedatus conté agrupaments de tots els gens de les histones, fins i tot el de la H1 (Del Gaudio et al., 1988), i es contraposa als coralls, en els quals els conjunts gènics ometen el gen d aquesta histona (Miller et al., 1993). El gen de la histona H1 en el genoma haploide de Mytilus edulis és singular en la mesura en què constitueix agrupaments en solitari de còpies gèniques arranjades en unitats repetides en tàndem (Drabent et al., 1998). Aquest és el primer cas fins ara descrit de conjunts gènics constituïts per un únic gen de la histona H1. Totes les còpies del gen dins dels fragments genòmics analitzats mostren una mateixa orientació transcriptiva, és a dir, són transcrits de la
mateixa cadena de DNA. El nombre de còpies dels gens de la H1 en el musclo ha estat estimat entorn de les cent còpies per complement haploide. Atès que el càlcul està basat solament en les unitats gèniques presents en els fragments de restricció SacI de 3,5 kb, és probable que el nombre real de còpies del gen de la H1 sigui superior al centenar per genoma haploide. La comparació de les seqüències dels diferents gens d H1 mostra que les còpies que es troben en un mateix insert són més semblants entre elles que les d inserts diferents. Les seqüències codificadores dels gens de la histona H1 de M. edulis mostren una semblança significativa amb les dels gens d H1 en l eriçó de mar, les de la H1° de vertebrats i les del gen de la H5. Aquesta similitud afavoreix la hipòtesi que els gens de les histones H1° i H5 van divergir del grup troncal de gens de la H1 abans que ho fessin els gens homòlegs dels vertebrats (Schulze i Schulze, 1995). NUCLEOPROTEÏNES BÀSIQUES ESPECÍFIQUES DE L ESPERMA: EL GEN DE LA FO EN L HOLOTÚRIA És sabut que les cèl·lules espermàtiques madures presenten un ampli ventall de mides i formes i que els seus continguts nucleoproteics són, així mateix, molt diversos. Bloch (1976) va distribuir les nucleoproteïnes espermàtiques en cinc classes: 1) monoprotamines del tipus salmó, que contenen arginina i estan mancades de lisina; 2) semblants a protamina com en el ratolí, riques en arginina i amb cisteïna oxidada; 3) tipus-Mytilus o intermèdies, que comparteixen trets tant d histones com de protamines; 4) histones somàtiques o de tipus-Rana; 5) proteïnes no bàsiques tipus cranc, diferents de les histones i de les protamines. La categoria de tipus intermedi probablement representa una transició entre les histones
236 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
somàtiques i les protamines. Alguns espermatozoides de tipus intermedi contenen variants d histones específiques d esperma i estan mancats de protamines, com en l eriçó i l estrella de mar. Altres, com en el cas dels mol·luscs i l holotúria, aparentment retenen la dotació somàtica d histones, però incorporen nucleoproteïnes bàsiques addicionals. En tots aquells casos en els quals l esperma madur conté proteïnes nuclears específiques que substitueixen les histones somàtiques, aquestes últimes han de ser desplaçades en algun moment durant el procés de desenvolupament que condueix a l espermatozoide. L evidència acumulada fins al moment indica que la incorporació a la cromatina de les nucleoproteïnes específiques té lloc en fases postmeiòtiques de l espermatogènesi, o sigui, durant la diferenciació espermiogènica. L espermatogènesi del cogombre de mar Holothuria tubulosa és un procés força simple. Morfològicament, el nucli de l espermatozoide es manté esfèric i no és sotmès a cap canvi conformacional, tret de la formació de la cavitat que ha de contenir l acrosoma. Durant la maduració de l esperma no es produeix desplaçament ni substitució del complement d histones. Les variacions de la dotació nucleoproteica al llarg de la maduració es limiten a l addició d una variant de la histona H1, específica de l esperma i rica en arginina (Phelan et al., 1972), com també a l aparició d una proteïna bàsica de reduït volum anomenada fo que s acumula en l esperma madur (Subirana, 1970). Aquesta molècula conté 77 residus aminoacídics, trenta-quatre dels quals corresponen a lisines i arginines amb una relació K/R de 0,7, més vint-i-dos residus d alanina. La seva composició en aminoàcids és molt semblant a la regió terminal carboxílica de la histona H1-S de l eriçó de mar, si es considera l arginina equivalent a la lisina. La incorporació de la proteïna fo a la cromatina té lloc
en les últimes fases de l espermiogènesi (Casas et al., 1989) i representa entorn d un 4% de la massa de la dotació d histones en l espermatozoide madur. L organització nucleosòmica de la cromatina es manté invariable durant tota l espermatogènesi amb un DNA espaiador de 227 bp de llargària (Cornudella i Rocha, 1979). Donades les característiques fisicoquímiques de la molècula, cal pensar que la seva comesa és semblant a la de la histona H1 i probablement col·labora amb ella per conferir una major estabilitat a determinades regions de la cromatina sense alterar la seva estructura típica. La disponibilitat d un clon portador d un transcrit de fo sencer, aïllat d una biblioteca d expressió de cDNA, preparada a partir de la fracció poliadenilada de RNA total extret de gònades immadures i crivellada amb anticossos polivalents anti-fo (Prats et al., 1989), ha permès abordar la caracterització del gen que codifica aquesta proteïna específica per tal d esbrinar-ne l organització i també amb el propòsit de determinar-ne la relació i les potencials interaccions amb els gens de les histones. El cDNA clonat, d una llargària de 441 bp, inclou una pauta de lectura contínua per a un polipèptid de setanta-set residus, la seqüència del qual coincideix amb la seqüència parcial d aminoàcids prèviament establerta. Així mateix, la fracció poliadenílica del RNA en assaigs de traducció in vitro en extractes acel·lulars de germen de blat, dóna un producte que electroforèticament comigra amb la proteïna fo. Alhora, les anàlisis de transferència de Northern detecten un mRNA de fo homòleg a la sonda del cDNA. El crivellatge d una genoteca de DNA d esperma d H. tubulosa construïda emprant com a vector el bacteriòfag lCharon 35, amb el cDNA clonat de la fo, va produir quatre clons positius sobre 250.000 calves, de 16,5, 14,4, 13 i 14,5 kb respectivament. Els quatre
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 237
FIGURA 4. Mapa de restricció i organització del gen de la fo d Holothuria tubulosa. Els fragments de restricció portadors de seqüències del cDNA de la fo, identificats per hibridació, van subclonar-se en el fagèmid Bluescript i van seqüenciar-se. Les caixes negres, numerades, assenyalen les posicions relatives dels exons que contenen les seqüències codificants i les caixes blanques, els trams 5 i 3 flanquejants homòlegs a les extensions no codificadores del cDNA clonat de la fo. Les barres ratllades marquen les regions gèniques que van seqüenciar-se íntegrament. Les majúscules B, D, E, H, P, Sl, Ss i X denoten les dianes de restricció BglI, DdeI, EcoRI, HindIII, PstI, SalI, SstI i XbaI, respectivament. Les línies horitzontals fines marquen les posicions dels quatre clons genòmics (lHt 1-8) utilitzats per cartografiar el gen de la fo.
recombinants van ser sotmesos a anàlisis de restricció i transferències de Southern utilitzant sis sondes derivades del cDNA. Els fragments de restricció portadors de seqüències corresponents a la fo van ser subclonats i seqüenciats (Prats i Cornudella, 1995). Els resultats es mostren en la figura 4 i es poden resumir tal com s explica tot seguit: el gen sencer de la fo està partit en quatre seqüències exòniques distribuïdes al llarg dels inserts genòmics clonats. La superposició parcial dels quatre recombinants va permetre el seu ordenament i es va poder deduir que la seqüència codificadora del gen de la fo de l holotúria es troba interrompuda per tres llargues seqüències intròniques, que abasten fins a 16,2 kb. Aquests introns tan llargs determinen que el gen de la fo sigui el de major longitud descrit fins avui per a una proteïna específica d esperma. Aquesta organització global difereix significativament de la dels gens de les histones mancats d introns (Maxson et al., 1983a) i
també de l arranjament dels gens de les protamines de mamífer, caracteritzats per una única seqüència intrònica (Oliva i Dixon, 1991). La seqüència nucleotídica del gen de la fo es mostra en la figura 5. La seqüència codificadora és discontínua i conté una pauta de lectura oberta per a una proteïna de setantaset residus, interrompuda per tres introns amb extrems d empalmament canònics (Jackson, 1991), específicament els comuns d invertebrats (Fichant, 1992). Els dos primers introns, de 6,8 i 4 kb de llargària, es troben inserits dins dels codons 9 i 15 respectivament. El tercer intró, de 5,4 kb, es troba posicionat contigu al codó 41. La seqüència codificant completa del gen de la fo és idèntica a la del clon de cDNA (Prats et al., 1989), tret de sis substitucions de nucleòtids (97,9% d homologia). D aquestes, cinc canvis són conservatius, ja que es deuen a degeneracions de la tercera base sense alterar l aminoàcid corresponent. L única substitució
238 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
FIGURA 5. Seqüència del DNA de la fo d holotúria i els seus trams flanquejants. Es mostra la seqüència nucleotídica 5 ® 3 de la cadena no transcrita (homòloga al mRNA) juntament amb la d aminoàcids derivada de la regió codificant de la fo. L abreviatura ini i l asterisc assenyalen les posicions respectives dels codons d iniciació i de parada. Les extensions líder i de cua no codificadores estan numerades amb numerals negatius i positius respectivament. Els triplets codificadors es denoten amb números en cursiva. Les ratlles obliqües marquen les posicions d empalmament exó-intró. Les posicions dels elements putatius CRE, CAAT i TATA, així com els senyals de poliadenilació, es mostren amb doble subratllat.
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 239
rellevant ocorre en el codó 61 i implica el recanvi d una G per una A en la primera posició del triplet, la qual cosa causa un canvi en l assignació d aminoàcid: alanina en el cDNA i treonina en l equivalent gènic. Així, l estructura primària deduïda de la proteïna es correspon exactament amb la seqüència de la fo especificada pel clon de cDNA, tret de l esmentada alteració del codó 61 (98,7% d homologia). Molt probablement aquesta diferència és deguda a polimorfismes del DNA observats en els equinoderms (Childs et al., 1981) i es reflecteix en la microheterogeneïtat intraespecífica observada en moltes variants proteiques d esperma dels invertebrats marins (Mogensen et al., 1991). La comparació de les seqüències dels trams no codificants del gen de la fo amb les corresponents dels gens de les histones dependents de la replicació revela que el tram de la fo no conté els motius conservats que defineixen l estructura gènica de les histones regulades per la fase S. Així, la seqüència en forma de bucle i el tram proximal ric en purines necessaris per al processament de les extensions 3 dels transcrits de les histones (Birnstiel et al., 1985) són absents. En canvi, la regió líder i la cua terminal que envolten el gen de la fo combinen diversos elements estructurals propis de les variants de les histones independents de la replicació així com dels gens de les protamines (figura 5). La regió capdavantera del codó d iniciació conté un motiu TATA atípic idèntic a la caixa TTCAAA identificada en el gen de la histona independent del cicle cel·lular H2AF que codifica una variant extrema d H2A en el pollastre, el transcrit de la qual és poliadenilat (Dalton et al., 1989). Tanmateix, hi ha un altre motiu potencial TATA homòleg a l element no-canònic TTAAAT present en els gens de la H5 de pollastre i ànec (Doenecke i Tönjes, 1984; RuizCarrillo et al., 1983). Un altre requeriment essencial de la transcripció per a la RNA po-
limerasa II és la seqüència CAAT, sovint posicionada entre 70 i 90 bp per davant de l element TATA (Breathnach i Chambon, 1981). Pel que fa al cas, la regió líder del gen de la fo mostra un potencial motiu CAAT 73 nucleòtids per davant de la caixa TTCAAA semblant a la de la H2AF. Un altre motiu compartit amb les regions líder dels gens de les protamines és la seqüència TGACGTCA en l extrem 5 distal del gen. Aquest element cis-actuant és considerat un regulador de cAMP (CRE), es troba estrictament conservat en tots els gens de les protamines i és essencial per a l activitat biològica dels elements potenciadors regulats per cAMP (Oliva i Dixon, 1990). Atès que l espermatogènesi en els equinoderms es troba sota control hormonal amb la implicació del cAMP (Shirai, 1986), aquest senyal regulador podria representar un nexe entre els senyals hormonals i l expressió de gens específics d esperma, com és el de la proteïna fo. L extensió 3 de la seqüència codificadora de la fo està mancada dels elements estructurals conservats dels gens de les histones dependents de replicació, indispensables per a la formació dels terminals 3 dels transcrits de les histones. En canvi, s hi troben semblances amb les regions equivalents dels gens de les protamines. Així, hi ha presents tres senyals potencials de poliadenilació. Els dos elements darrers consisteixen en dos heptàmers AAATAAA adjacents i superposats en tres nucleòtids. Aquesta seqüència heptamèrica presenta una marcada homologia amb el senyal conservat de poliadenilació que es troba en els gens de les protamines del salmó i la truita (Oliva i Dixon, 1990). Nogensmenys, la significació de les coincidències trobades entre l organització del gen de la fo de l holotúria i la dels gens que codifiquen variants extremes d histones i protamines no està encara definida. L arranjament estructural del gen de la fo reprodueix amb fidelitat les característi-
240 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA
ques comunes d un bon nombre de gens d expressió postmeiòtica. Aquests gens vénen tipificats pels que codifiquen la majoria de les proteïnes de transició histona-protamina, i pels gens de les protamines (Erickson, 1990; Hecht, 1990). Aquests gens, a més d expressar-se deslligats de la replicació, usualment generen transcrits poliadenilats, i la majoria, encara que no tots, es troben presents en còpies úniques i contenen regions codificants sovint interrompudes per seqüències intròniques. La seva organització general esdevé divergent de la dels gens de les histones somàtiques. Les implicacions funcionals d aquesta divergència en l estructuració gènica resten inexplicades. Amb tot, les correlacions amb les transicions de la cromatina que acompanyen la modulació i el cessament final de l activitat gènica durant el procés espermiogènic semblen escaients i rellevants. Per substanciar aquestes correlacions i esbrinar-ne la funcionalitat caldran nous estudis referents a la caracterització de més gens codificants de variants proteiques específiques d esperma. AGRAÏMENTS Una part del treball que es descriu ha estat finançat per ajuts de la DGES (PB97-1136) i de la CIRIT de suport a grups de recerca consolidats de Catalunya (SGR97-062). BIBLIOGRAFIA ALBIG, W.; MEERGANS, T.; DOENECKE, D. (1997a). «Characterization of the H1.5 gene completes the set of human H1 subtype genes». Gene, núm. 184, pàg. 141148. ALBIG, W.; KIOSCHIS, P.; POUSTKA, A.; MEERGANS, K.; DOENECKE, D. (1997b). «Human histone gene organization: nonregular arrangement within a large cluster». Genomics, núm. 40, pàg. 314-322. ALLAN, J.; MITCHELL, T.; HARBORNE, N.; BOHM, L.; CRANE-
ROBINSON, C. (1986). «Roles of H1 domains in determining higher order chromatin structure and H1 location». J. Mol. Biol., núm. 187, pàg. 591-601. AUSIÓ, J. (1986). «Structural variability and compositional homology of the protamine-like components of the sperm from the bivalve molluscs». Comp. Biochem. Physiol., núm. 85B, pàg. 439-449. AUSIÓ, J.; VAN HOLDE, K. E. (1988). «The histones of the sperm from Spissula solidissima include a novel cysteine-containing H1 histone». Cell Differentiation, núm. 23, pàg. 175-190. AZORÍN, F.; OLIVARES, C.; JORDÁN, A.; PÉREZ-GRAU, L.; CORNUDELLA, LL.; SUBIRANA, J.A. (1983). «Heterogeneity of the histone-containing chromatin in the sea cucumber spermatozoa». Exptl. Cell Res., núm. 148, pàg. 331-344. BAVYKIN, S. G.; USACHENKO, S. I.; ZALENSKY, A. O.; MIRZABEKOV, A. D. (1990). «Structure of nucleosomes and organization of internucleosomal DNA in chromatin». J. Mol. Biol., núm. 212, pàg. 495-511. BIRNSTIEL, M. L.; BUSSLINGER, M.; STRUB, K. (1985). «Transcription termination and 3 processing: the end is in site». Cell, núm. 41, pàg. 349-359. BLOCH, D. P. (1976). «Histones of Sperm». A: King, R. C. (ed.). Handbook of Genetics. Nova York, Plenum Press, pàg. 137-167. BREATHNACH, R.; CHAMBON, P. (1981). «Organization and expression of eukaryotic split genes coding for proteins». Annu. Rev. Biochem., núm. 50, pàg. 349-383. BRETZEL, G. (1972). «Über Thynnin, das Protamin des Thunfisches». Hoppe Seyler s-Zentralblatt Physiologische Chemie, núm. 353, pàg. 933-943. BUSSLINGER, M.; PORTMANN, R.; IRMINGER J. C.; BIRNSTIEL, M. L. (1980). «Ubiquitous and gene specific regulatory 5 sequences in a sea urchin histone DNA clone coding for histone protein variants». Nucleic Acids Res., núm. 8, pàg. 957-977. CASAS, M. T.; MURA, C. V.; SUBIRANA, J. A.; CORNUDELLA, LL. (1989). «Purification and immunocytolocalization of protein fo from sperm cells of the echinoderm Holothuria tubulosa». Exptl. Cell Res., núm. 182, pàg. 14-25. COHN, R. H.; KEDES, L. H. (1979). «Nonallelic histone gene clusters of individual sea urchins (Lytechinus pictus): mapping of homologies in coding and spacer DNA». Cell, núm. 18, pàg. 855-864. COLE, R.D. (1984). «A minireview of microheterogeneity in H1 histone and its possible significance». Anal. Biochem., núm. 136, pàg. 24-30. COLES, L. S.; WELLS, J. R. E. (1985). «An H1 histone genespecific 5 element and evolution of H1 and H5 genes». Nucleic Acids Res., núm. 13, pàg. 585-594. COLES, L. S.; ROBINS, A. J.; MADLEY, L. K.; WELLS, J. R. E. (1987). «Characterization of the chicken histone H1 gene complement». J. Biol. Chem., núm. 262, pàg. 9656-9663. COOL, D.; BANFIELD, D.; HONDA, B. M.; SMITH, M. J. (1988).
NUCLEOPROTEÏNES BÀSIQUES ESPERMÀTIQUES D INVERTEBRATS MARINS 241 «Histone genes in three sea star species: cluster arrangement, transcriptional polarity and analyses of the flanking regions of H3 and H4 genes». J. Mol. Evol., núm. 27, pàg. 36-44. CHALLONER, P. B.; MOSS, S. B.; GROUDINE, M. (1989). «Expression of replication-dependent histone genes in avian spermatids involves an alternate pathway of mRNA 3 -end formation». Mol. Cell Biol., núm. 9, pàg. 902-913. CHILDS, G.; MAXSON, R.; COHN, R.; KEDES, L. (1981). «Orphons: dispersed genetic elements derived from tandem repetitive genes of eukaryotes». Cell, núm. 23, pàg. 651-663. D ANDREA, R.; COLES, L. S.; LESNIKOWSKI, C.; TABE, L.; WELLS, J. R. E. (1985). «Chromosomal organization of chicken histone genes: preferred association and inverted duplications». Mol. Cell Biol., núm. 5, pàg. 3108-3115. DALTON, S.; WELLS, J. R. (1988). «A gene-specific promoter element is required for optimal expression of the histone H1 gene in S-phase». EMBO J., núm. 7, pàg. 49-56. DALTON, S.; ROBINS, A. J.; HARVEY, R. P.; WELLS, J. R. E. (1989). «Transcription from the intron-containing chicken histone H2AF gene is not S-phase regulated». Nucleic Acids Res., núm. 17, pàg. 1745-1756. DEL GAUDIO, R.; POTENZA, N.; STEFANONI, P.; CHIUSANO, M. L.; GERACI, G. (1998). «Organization and nucleotide sequence of the cluster of five histone genes in the polychaete worm Chaetopterus variopedatus: first record of a H1 histone gene in the phylum annelida». J. Mol. Evol., núm. 46, pàg. 64-73. DIXON, G. H.; SMITH, M. (1968). «Nucleic acids and protamine in salmon testes». Prog. Nucleic Acids Res., núm. 8, pàg. 9-34. DOENECKE, D.; TÖNJES, R. (1984). «Conserved dyad symmetry structures at the 3 end of the H5 histone genes». J. Mol. Biol., núm. 178, pàg. 121-135. DRABENT, B.; LOUROUTZIATIS, A.; PRATS, E.; CORNUDELLA, LL.; DOENECKE, D. (1995a). «Structure of histone H2B and H4 genes of the sea cucumber Holothuria tubulosa». DNA Sequence, núm. 6, pàg. 41-45. DRABENT, B.; FRANKE, K.; BODE, C.; KOSCIESSA, U.; BOUTERFA, H.; HAMEISTER, H.; DOENECKE, D. (1995b). «Isolation of two murine H1 histone genes and chromosomal mapping of the H1 gene complement». Mamm. Genome, núm. 6, pàg. 505-511. DRABENT, B.; KIM, J. S.; ALBIG, W.; PRATS, E.; CORNUDELLA, LL.; DOENECKE, D. «Mytilus edulis histone gene clusters containing only H1 genes». J. Mol. Evol. [En premsa] ERICKSON, R. P. (1990). «Postmeiotic gene expression». Trends Genet., núm. 6, pàg. 264-269. FICHANT, G. A. (1992). «Constrains acting on the exon positions of the splice site sequences and local amino acid composition of the protein». Hum. Mol. Genet., núm. 1, pàg. 259-267.
GROUDINE, M.; CONKIN, K. F. (1985). «Chromatin structure and de novo methylation of sperm DNA: implications for activation of the paternal genome». Science, núm. 228, pàg. 1061-1068. HECHT, N. B. (1990). «Regulation of haploid expressed genes in male germ cells». J. Reprod. Fertility, núm. 88, pàg. 679-693. HEINTZ, N.; ZERNIK, M.; ROEDER, R. G. (1981). «The structure of the human histone genes: clustered but not tandemly repeated». Cell, núm. 24, pàg. 661-668. HENTSCHEL, C. C.; BIRNSTIEL, M. L. (1981). «The organization and expression of histone gene families». Cell, núm. 25, pàg. 301-313. HILL, C. S.; THOMAS, J. O. (1990). «Core histone-DNA interactions in sea urchin sperm chromatin. The N-terminal tail of H2B interacts with linker DNA». Eur. J. Biochem., núm. 187, pàg. 145-153. HILL, C. S.; RIMMER, J. M.; GREEN, B. N.; FINCH, J. T.; THOMAS, J. O. (1991). «Histone-DNA interactions and their modulation by phosphorylation of Ser-Pro-XLys/Arg-motifs». EMBO J., núm. 10, pàg. 1939-1948. HOWELL, A. M.; COOL, D.; HEWITT, J.; YDENBERG, B.; SMITH, M. J.; HONDA, B. M. (1987). «Organization and unusual expression of histone genes in the sea star Pisaster ochraceus». J. Mol. Evol., núm. 25, pàg. 29-36. JACKSON, I. J. (1991). «A reappraisal of non-consensus mRNA splice sites». Nucleic Acids Res., núm. 19, pàg. 3795-3798. KASINSKY, H. E.; HUANG, S. Y.; MANN, M.; ROCA, J.; SUBIRANA, J. A. (1985). «On the diversity of sperm histones in the vertebrates. IV. Cytochemical and amino acid analysis in Anura». J. Exptl. Zool., núm. 234, pàg. 33-46. KEDES, L. H. (1979). «Histone genes and histone messengers». Annu. Rev. Biochem., núm. 48, pàg. 837-870. KISTLER, W. S.; GEROCH, M. E.; WILLIAMS-ASHMAN, H. G. (1973). «Specific basic proteins from mammalian testes: isolation and properties of small, basic proteins from rat testes and epididymal spermatozoa». J. Biol. Chem., núm. 248, pàg. 4532-4543. KLEENE, K. C.; FLYNN, J. F. (1987). «Characterization of a cDNA clone encoding the basic protein TP2, involved in chromatin condensation during spermiogenesis in the mouse». J. Biol. Chem., núm. 262, pàg. 17272-17277. LUERSSEN, H.; HOYER-FENDER, S.; ENGEL, W. (1989). «The nucleotide sequence of a rat transition protein 2 (TP2) cDNA». Nucleic Acids Res., núm. 17, pàg. 3585. MARTINELLI, R.; HEINTZ, N. (1994). «H1TF2A, the large subunit of a heterodimeric, glutamine-rich CCAAT-binding transcription factor involved in histone H1 cell cycle regulation». Mol. Cell Biol., núm. 14, pàg. 8322-8332. MAXSON, R.; COHN, R.; KEDES, L.; MOHUN, T. (1983a). «Expression and organization of histone genes». Annu. Rev. Genetics, núm. 17, pàg. 239-277.
242 EVA PRATS, ROSA DEBÓN, JAUME VAQUÉ I LLUÍS CORNUDELLA MAXSON, R.; MOHUN, T.; GORMEZANO, G.; CHILDS, G.; KEDES, L. (1983b). «Distinct organization and pattern of expression of early and late histone gene sets in the sea urchin». Nature, núm. 301, pàg. 120-125. MAXSON, R.; MOHUN, T.; GORMEZANO, G.; KEDES, L. H. (1987). «Evolution of late H2A, H2B and H4 histone genes of the sea urchin Strongylocentrotus purpuratus». Nucleic Acids Res., núm. 15, pàg. 10569-10582. MEZQUITA, J.; CONNOR, W.; WINKFEIN, R. J.; DIXON, G. H. (1985). «An H1 histone gene from rainbow trout (Salmo gairdnerii)». J. Mol. Evol., núm. 21, pàg. 209219. MILLER, D. J.; HARRISON, P. L.; MAHONY, T. J.; MCMILLAN, J. P.; MILES, A.; ODORICO, D. M.; LOHUIS, M. R. (1993). «Nucleotide sequence of the histone gene cluster in the coral Acropora formosa (Cnidaria, Scleractinia). Features of histone gene structure and organization are common to diploblastic and triploblastic metazoans». J. Mol. Evol., núm. 37, pàg. 245-253. MOGENSEN, C.; CARLOS, S.; AUSIÓ, J. (1991). «Microheterogeneity and interspecific variability of the nuclear sperm proteins from Mytilus». FEBS Lett., núm. 282, pàg. 273-276. NAKANO, M.; TOBITA, T.; ANDO, T. (1970). «Fractionation of galline, a protamine from fowl sperm, and some characterization of the components». Biochem. Biophys. Acta, núm. 207, pàg. 553-555. OLIVA, R.; DIXON, G. H. (1990). «Vertebrate protamine gene evolution. I. Sequence alignments and gene structure». J. Mol. Evol., núm. 30, pàg. 333-346. OLIVA, R.; DIXON, G. H. (1991). «Vertebrate protamine genes and the histone-to-protamine replacement reaction». Prog. Nucleic Acids Res. Mol. Biol., núm. 40, pàg. 25-94. OLIVARES, C.; RUIZ, S.; CORNUDELLA, LL. (1986). «Characterization of histone and protamine variants in sperm of the bivalve mollusc Aulacomya ater». FEBS Lett., núm. 205, pàg. 195-199. OVERTON, G. C.; WEINBERG, E. S. (1978). «Length and sequence heterogeneity of the histone gene repeat unit of sea urchin, S. purpuratus». Cell, núm. 14, pàg. 247-254. PALAU, J.; RUIZ-CARRILLO, A.; SUBIRANA, J. A. (1969). «Histones from the sperm of the sea urchin A. lixula». Eur. J. Biochem., núm. 7, pàg. 209-213. PHELAN, J. J.; SUBIRANA, J. A.; COLE, R. D. (1972). «An unusual group of lysine-rich histones from gonads of the sea cucumber Holothuria tubulosa». Eur. J. Biochem., núm. 31, pàg. 63-68. POCCIA, D. (1986). «Remodelling of nucleoproteins during gametogenesis, fertilization and early development». Int. Rev. Cytol., núm. 105, pàg. 1-65. PRATS, E.; CORNUDELLA, LL. (1995). «The gene encoding the sperm-specific basic nuclear protein fo from sea cucumber». Mém. Mus. Natn. His. Nat., núm. 166, pàg. 491-500.
PRATS, E.; CORNUDELLA, LL.; RUIZ-CARRILLO, A. (1989). «Nucleotide sequence of a cDNA for fo, a histone-to-protamine transition protein from sea cucumber spermatozoa». Nucleic Acids Res., núm. 17, pàg. 10097. ROBERTS, S. B.; SANICOLA, M.; EMMONS, S. W.; CHILDS, G. (1987). «Molecular characterization of the histone gene family of Caenorhabditis elegans». J. Mol. Biol., núm. 196, pàg. 27-38. RUIZ-CARRILLO, A.; AFFOLTER, M.; RENAUD, J. (1983). «Genomic organization of the genes coding for the six main histones of the chicken: complete sequence of the H5 gene». J. Mol. Biol., núm. 170, pàg. 843-859. SCHULZE, E.; SCHULZE, B. (1995). «The vertebrate linker histones H1°, H5, and H1M are descendants of invertebrate «orphon» histone H1 genes». J. Mol. Evol., núm. 41, pàg. 833-840. SELLOS, D.; KRAWETZ, S. A.; DIXON, G. H. (1990). «Organization and complete nucleotide sequence of the core histone gene cluster of the annelid Platynereis dumerilii». Eur. J. Biochem., núm. 190, pàg. 21-29. SHIRAI, H. (1986). «Gonad-stimulating and maturationinducing substance». Meth. Cell Biol., núm. 27, pàg. 73-88. SINGH, J.; RAO, M. R. S. (1987). «Interaction of rat testis protein, TP, with nucleic acids in vitro». J. Biol. Chem., núm. 262, pàg. 734-740. STEPHENSON, E.; ERBA, H.; GALL, J. (1981). «Characterization of a cloned histone gene cluster of the newt Notophthalmus viridescens». Nucleic Acids Res., núm. 9, pàg. 2281-2295. SUBIRANA, J. A. (1970). «Nuclear proteins from a somatic and a germinal tissue of the echinoderm Holothuria tubulosa». Exptl. Cell Res., núm. 63, pàg. 253-260. SUBIRANA, J. A.; COZCOLLUELA, C.; PALAU, J.; UNZETA, M. (1973). «Protamines and other basic proteins from spermatozoa of molluscs». Biochem. Biophys. Acta, núm. 317, pàg. 364-379. SURES, I.; LOWRY, J.; KEDES, L. H. (1978). «The DNA sequence of sea urchin (S. purpuratus) H2A, H2B and H3 histone coding and spacer regions». Cell, núm. 15, pàg. 1033-1044. VON HOLT, C. (1986). «Histones in perspective». BioEssays, núm. 3, pàg. 120-124. WANG, Z. F.; SIROTKIN, A. M.; BUCHOLD, G. M.; MARZLUFF, W. F. (1997). «The mouse histone H1 genes: gene organization and differential regulation». J. Mol. Biol., núm. 271, pàg. 124-138. WELLS, D.; MCBRIDE, C. (1989). «A comprehensive compilation and alignment of histones and histone genes». Nucleic Acids Res., núm. 17, pàg. 311-346. WOLFFE, A. (1992). «Chromatin: Structure and Function». Londres, Academic Press, pàg. 1-213. ZWEIDLER, A. (1984). «Core histone variants of the mouse». A: G.S. Stein; Stein, J.L.; Marzluff, W.F. (ed.) Histone Genes. Nova York: Wiley & Sons, pàg. 339372.
ANNEXOS
ANNEX 1
Figura 2. Imatge de difracció.
ANNEX 1
Figura 3. Representacions de diverses estructures que suposaren fites històriques a la cristal·lografia de raigs X. (a) Centre de reacció fotosintètic de Rhodopseudomonas viridis (cortesia de R. Huber, Martinsried-Alemanya). (b) Transcriptasa reversa del virus de la SIDA amb DNA modelat (cortesia de J. Wang i T.A. Steitz, New Haven-EUA). (c) Estructura de la càpside del virus de simi SV40 (cortesia de S. Harrison, Cambridge-EUA). (d) Proteasoma de llevat (cortesia de R. Huber, MartinsriedAlemanya). (e) Tetràmer de b-galactosidasa (cortesia de B.W. Matthews, Eugene-EUA). (f) Citocrom C oxidasa (cortesia de H. Michel, Frankfurt-Alemanya).
ANNEX 1
Figura 4. Representacions d estructures resoltes a Barcelona. (a) Combinació de les tècniques de cristal·lografia de raigs X i criomicroscòpia per obtenir informació estructural de complexos sencers virus-anticòs. (b) Estructura d homotetràmers de la catalasa HPII. (c) Proteïna de transducció de senyal CheY unida a un àtom de magnesi. (d) Glutatió transferasa classe Pi de fetge de ratolí.
ANNEX 2
Figura 6. Dibuix MolScript d una de les estructures calculades de la kaliotoxina que mostra la disposició de l hèlix a i el full b.
ANNEX 3
Figura 1. Els dibuixos mostren la disposició relativa dels vuit motius de la b-amilasa en quatre condicions diferentes (1BYA, enzim lliure; 1BYB, complex enzimmaltosa; 1BYD, complex enzimmaltal; 1BTC complex enziminhibidor). Els vuit motius constitueixen l empremta digita de la b-amilasa, que està localitzada a la part C-terminal del barril, just a la zona on hi ha el centre actiu de l enzim. Tal com es pot veure, el motiu etiquetat a la taula 1 com a L3 té una conformació diferent segons estigui format un complex amb un substrat (1BYB i 1BYD) o no. Els dibuixos s han obtingut amb el programa RasMol v2.6 (Sayle & Milner-White, 1995).
ANNEX 3
Figura 11. Representació de tres models diferents d interaccions dins d un triplet format per dos residus àcids en posicions n i n+1 i un residu bàsic en posició n+4. En la part superior de cada figura s indica quina és la subunitat (codi del BPDB + codi de la subunitat al fitxer del BPDB) a la qual pertany l hèlix i la composició del triplet. També s indiquen els valors de les distàncies més significatives entre àtoms d oxigen dels residus àcids i àtoms de nitrogen dels bàsics. La representació s ha obtingut emprant el programa RasMol v2.6 (Sayle & Milner-White, 1996).
ANNEX 3
Figura 15. Representació del canvi de conformació. L estructura de l esquerra correspon a 1BYA (enzim lliure) mentre que la de la dreta pertany a la 1BYB (enzim formant un complex amb la maltosa). Els canvis de conformació afecten tant la cadena principal de la tira b6 (figura 14) com també algunes de les seves cadenes laterals. La conformació d aquesta tira és la mateixa en tots els complexos (1BYB, 1BYC, 1BYD, 1BTC). La representació s ha obtingut emprant el programa RasMol v2.6 (Sayle & Milner-White, 1995).
ANNEX 4
Figura 1. Model de DNA amb les dues cadenes paral·leles. Aquest tipus de model és compatible amb el DNA deformat per estirament.
ANNEX 5
Figura 5. Estructura formada per quatre cadenes de d(CCGCGG). La zona central consisteix en dos dúplexs en conformació Z (a la imatge és la zona on les cadenes més pròximes tenen el mateix color). Als extrems de les cadenes la conformació és inusual, sobretot per a les citosines de l extrem 5 , que surten cap a l exterior per interaccionar amb el dúplex veí. Hi ha un bescanvi de cadenes nucleotídiques als extrems de l estructura, de manera que les interaccions són entre dúplexs diferents.
Figura 7. Les estructures tricatenàries (a la dreta) són el resultat de l associació d un dúplex (a l esquerra) amb una tercera cadena de DNA (al mig) que recorre el solc gran del dúplex.
ANNEX 6
Figura 1. Estructura de l octàmer d histones de la partícula nucli. Es forma una rampa helicoïdal levogira (indicada amb una línia negra) que comença en el dímer H2AH2B (blau) de l esquerra, segueix en el tetràmer H32H42 (la primera meitat és el dímer H3H4 de la part de baix a l esquerra i la segona meitat és el dímer H3H4 de la part de dalt a la dreta), i acaba en el dímer H2AH2B (blau) de la dreta. L estructura está orientada de manera que l eix de simetria binari passa pel centre de la figura i és perpendicular al pla del paper. Reproducció autoritzada d Arents et al. (1991).
Figura 3. Estructura de la partícula nucli del nucleosoma. Les dues cadenes de DNA (color marró i verd fosc) formen una superhèlix de 146 pb sobre l octàmer d histones (H2A, groc; H2B, vermell; H3, violat; H4, verd clar). Globalment l estructura correspon a un cilindre de ~11 nm de diàmetre i ~6 nm d altura. A més del motiu estructural plegament d histona (figura 2), i altres zones estructurals de les histones, poden observar-se seqüències que adopten una conformació molt estesa i que corresponen a la part de les cues N-terminals que ha pogut ser detectada en el mapa de densitat electrònica (en total s han posicionat el 80% dels residus d histona). A les dues figures l eix de simetria binari passa pel centre de l estructura i és paral·lel als marges laterals del requadre negre. Reproducció autoritzada de Nature (Luger et al., 1997), Copyright 1997 Macmillan Magazines Limited.
Figura10. Imatges de microscòpia de força atòmica de rastreig corresponents a fibres de cromatina d eritròcit de pollastre en presència de trietanolamina-HCl 5mM (pH 7.0) i de les concentracions de NaCl indicades (Zlatanova et al., 1994). El model de la figura 9C ha estat proposat a partir dels resultats obtinguts mitjançant aquesta tècnica amb fibres com les que es mostren a l extrem esquerre d aquesta figura (Leuba et al., 1994). Reproducció autoritzada de Zlatanova et al. (1994), Copyright 1994 National Academy of Sciences, USA.
ANNEX 6
Figura 11. Comparació del grau d empaquetament del model helicoïdal interdigitat (C, Daban i Bermúdez, 1998) amb el solenoide normal (E) (ambdues figures tenen trenta-cinc nucleosomes representats a la mateixa escala). (B) i (D) són vistes des de dalt de (C) i (E), respectivament. (A) representa la primera volta completa (DNA) en color blau i part de la segona volta de l hèlix primària (4,75 nucleosomes per volta; pas de 3,84 nm). Els nucleosomes estan inclinats 40o respecte a l eix de la fibra i formen cinc hèlixs secundàries de partícules nucli associades lateralment que es poden veure a les figures (B) i (C). El nombre d hèlixs secundàries varia segons els paràmetres de l hèlix primària (Daban i Bermúdez, 1998). La disposició del DNA d unió no és coneguda, però en el model s han inclòs 60 pb (longitud corresponent al DNA d unió d eritròcits de pollastre) amb una conformació arbitrària per demostrar que hi ha espai per a un forat central considerable (diàmetre 7,3 nm). El diàmetre exterior de solenoide interdigitat que es presenta és de 36 nm. El radi de gir respecte a l eix de la fibra calculat per a aquesta estructura és de 12 nm. Aquest valor és coincident amb el radi de gir obtingut experimentalment per fibres de cromatina (d eritròcit de pollastre en presència d una força iònica relativament elevada) analitzades en diversos laboratoris mitjançant dispersió de raigs X (Williams i Langmore, 1991) i neutrons (Bradbury i Baldwin, 1986; Graziano et al., 1988 i 1994). El solenoide que es presenta en (E) (pas de 11nm, 33nm de diàmetre, nucleosomes inclinats 30o) té 5,0 nucleosomes per volta; és a dir, té aproximadament el mateix nombre de nucleosomes per volta que el solenoide interdigitat que es presenta en (C), però és 2,7 vegades menys compacte que l estructura interdigitada. Reproducció autoritzada de Daban i Bermúdez (1998), Copyright 1998 American Chemical Society.
El dia 22 d octubre de 1996 tingué lloc a la sala Prat de la Riba a la Seu de l Institut d Estudis Catalans, la solemne sessió inaugural del Curs 1996-1997 de la Societat Catalana de Biologia. La lliçó inaugural fou pronunciada pel professor Sir John C. Kendrew, premi Nobel de Química l any 1962. En el decurs de la sessió, presidida pel Dr. Josep Carreras i Barnés, vicepresident de l IEC, el professor Kendrew fou nomenat membre Honorari de la societat. El Dr. Ramon Bartrons i Bach, president de la societat, pronuncià el parlament d introducció de la sessió i el Dr. Ricard Guerrero i Moreno féu la glossa biogràfica del conferenciant.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 259-260
SESSIÓ INAUGURAL DEL CURS 1996-1997 PARLAMENT DE PRESENTACIÓ RAMON BARTRONS President de la Societat Catalana de Biologia
Benvolgut vicepresident de l Institut d Estudis Catalans, professor Josep Carreras, que avui presideix aquest acte i que ha tingut l amabilitat de ser aquí amb nosaltres. Benvolguts companys de l Institut, socis de la Societat Catalana de Biologia, estudiants que avui teniu l oportunitat, probablement per primera vegada, de trepitjar aquesta institució, jo crec que important. Les meves paraules seran breus. En primer lloc voldria donar-vos la benvinguda i les gràcies per acompanyar-nos en aquest acte senzill, però que a nosaltres ens fa molta il·lusió: poder-vos presentar una persona que ha fet molt pel món de la ciència, un dels pares de la biologia molecular, una ciència relativament jove. Però deixeu primer que us parli de la nostra societat, la Societat Catalana de Biologia, filial de l Institut d Estudis Catalans, una institució que jo crec que de mica en mica ha d anar desenvolupant una tasca cada vegada més important i activa dins la nostra societat; i la Societat Catalana, dins d aquest marc, té dos objectius bàsics. Recordarem, per als qui no ho saben, que es va crear l any 1912. El primer pre-
sident va ser el professor August Pi i Sunyer, catedràtic de Fisiologia de la Facultat de Medicina de la Universitat de Barcelona. Des dels seus orígens ha tingut dos objectius bàsics: difondre i esperonar la gent que treballava en la ciència, la ciència relacionada amb la biologia, la medicina i totes les àrees bàsiques. De fet, durant tots aquests anys es va intentar donar un impuls molt important. La nostra societat va tenir dues èpoques ben definides: una va ser fins a la Guerra Civil, en què dissortadament aquesta societat va pràcticament desaparèixer. L altra que a finals de la dècada de 1960 en què va reviscolar i de mica en mica ha anat progressant fins a tenir prop de 1.700 socis. El segon objectiu de la nostra societat, i per això es diu Catalana, ha estat mantenir la fidelitat a la llengua. De fet, la llengua ens defineix com a poble i si nosaltres traiem la llengua de les nostres particularitats, realment ens quedaria relativament poca cosa. La llengua és el nostre vehicle natural d expressió i, de fet, en aquests moments, quan el món s ha fet molt petit i les relacions internacionals són cada vegada més fàcils, més fluides, la llengua, sobretot les llengües petites,
260 RAMON BARTRONS
poden tenir lògicament certes amenaces ja que poden ser ràpidament engolides a causa de la situació internacional que les envolta. En el cas del català, la nostra llengua, és necessari que entre tots la defensem; les actituds dels de dintre poden fer que aquesta llengua sigui utilitzada en tots els àmbits, també el científic i, per tant, l actitud de cada un de nosaltres pot ser molt important per empènyer el que és part del nostre patrimoni com a poble. L objectiu científic, avui el demostrem portant una persona que ha tingut l amabilitat d acceptar la invitació per inaugurar el nostre curs. El segon objectiu, el de la llengua, també intentem tirar-lo endavant continuant una tradició històrica de la societat que són les publicacions. La nostra societat publica una revista en català, la revista Treballs, que es va començar a publicar l any 1913. En els darrers anys, s ha intentat augmentar el nivell científic i sobretot l orientació de la revista; en aquests moments s estan publicant monografies específiques sobre temes concrets, en els quals en la nostra àrea d influència tenim especialistes importants. Una de les finalitats d aquesta revista és que arribi a mans dels estudiants i per això l hem distribuïda a tots els fons de les facultats, és a dir, a les cooperatives on, si us interessa, podeu adquirir-la. Quant al curs que avui comença, lògicament hi ha moltes activitats previstes, però jo voldria destacar-ne fonamentalment una: el Congrés de Metges i Biòlegs de Llengua Catalana que es desenvoluparà la setmana vinent a la ciutat de Lleida. El president d aquest congrés és el professor Ricard Guerrero, que va precedir-me en el càrrec de president de la Societat Catalana de Biologia. Finalment, voldria esmentar que bona part de les coses que fem no serien possibles, o la major part no serien possibles, sense l ajut de moltes persones i de moltes institucions. Fonamentalment hem d agrair l ajut
de l Institut d Estudis Catalans, que ens aplega aquí en la seva seu, i que també ens finança bona part de les activitats. També, lògicament, volem donar les gràcies als nostres membres, als nostres socis, que fan possible la majoria de les activitats, i a totes aquelles persones que participen tant en les activitats com en les organitzacions. Des d aquí també voldria agrair el paper que tenen, des de la nostra secretària, l Esther, fins a tots els membres del Consell Directiu i tots els socis. Una altra fita destacable, que es presentarà en el Congrés de Metges i Biòlegs de Llengua Catalana, és la recopilació del Què cal saber? La societat ha estat molt sensible al tema de la llengua i des de l any 1967 es va plantejar una feina: que es fixés la grafia dels mots que no figuraven en el diccionari Corachán, que era l únic que hi havia de termes biomèdics en aquella època. A partir d aquest concepte, durant la dècada de 1980 la societat va iniciar la publicació d uns fulls de terminologia científica catalana, el Què cal saber? En aquest moment ha arribat al número 100 i, gràcies a la Secció de Ciències Biològiques de l Institut, i en especial a l esforç personal de la seva presidenta, la doctora Mercè Durfort, i dels altres membres de la secció, s ha pogut dur a terme la recopilació en un llibret dels cent fulls, que es presentarà en el Congrés de Metges i Biòlegs a Lleida, i que posteriorment es distribuirà a tots els socis. Finalment, ja només em resta dir-vos que en el pla científic, aquests darrers anys, com tots sabem, hi ha hagut una gran transformació en els coneixements biològics; ha tingut lloc el que alguns han anomenat la gran revolució biològica. L anàlisi molecular de la major part d estructures ha permès dissenyar una nova comprensió tant de malalties com de sistemes biològics. Avui tenim l oportunitat de rebre aquí entre nosaltres un dels pares d aquests canvis, el professor Sir John Kendrew, de qui el professor Guerrero a continuació exposarà alguns trets biogràfics.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 261-262
GLOSSA BIOGRÀFICA DEL PROFESSOR JOHN KENDREW RICARD GUERRERO Antic president de la Societat Catalana de Biologia
També és el meu torn donar les gràcies. En primer lloc al professor Sir John Kendrew, que encara que està molt ocupat, va acceptar venir a parlar-nos; i li hem de donar les gràcies no solament per la seva tasca científica i organitzativa (va ser deu anys president del laboratori de biologia molecular de Heidelberg), sinó també per la seva gran capacitat de transmissió de coneixements i la seva capacitat de comunicar aquest amor a la ciència en general i la bioquímica en particular. També he de donar les gràcies al vicepresident de l Institut, bioquímic com el nostre convidat, i a tots els altres bioquímics de la mesa, de qui un microbiòleg com jo ha pogut aprendre molt. Cal dir que la bioquímica és una ciència molt jove. Jo recordo una classe que vaig sentir, feta pel professor Stebbins, un famós genetista, encara viu però actualment retirat, de la Universitat de Califòrnia, en què va explicar que cap a l any 1927, quan ell era estudiant, li van parlar d un tal Svedberg, que havia dit que hi
havia molècules que tenien més de deu mil daltons, UMA o el que fos; és a dir, el concepte de macromolècula és un concepte relativament recent. I ho han fet molt bé aquests nois, els bioquímics, perquè ara la bioquímica és l epítop de la ciència. Han fruït dels grans avantatges: són, d una banda, químics (el professor Kendrew és clarament químic), i han emprat la metodologia, la capacitat de predicció, les tècniques, el prestigi de la ciència; però també hi han dedicat l interès i la passió que té la biologia: agafar els organismes i veure com reaccionen; tenir la capacitat de predicció evolutiva; poder veure i relacionar l estructura i la funció. Han agafat el millor de la química i de la biologia. El gran esclat de la bioquímica va tenir lloc a la dècada de 1940, que fou una dècada meravellosa per a aquesta ciència, la dels cicles metabòlics, en l estudi dels quals van intervenir molt els microbiòlegs. Encara més, a la dècada de 1950, a partir de l any 1953, amb l estructura de l àcid deso-
262 RICARD GUERRERO
xirribonucleic. Aquí intervé també la cristal·lografia. Aquesta metodologia va permetre a Max Perutz i John Kendrew esbrinar l estructura de les dues primeres molècules proteiques: la mioglobina i l hemoglobina. John Kendrew era molt jove durant la Segona Guerra Mundial. Va estar destinat a Egipte, les forces aèries la RAF , i quan es va incorporar a la vida civil va ser reclutat per una persona que venia de Viena, fugida de la situació anterior de la Guerra Mundial, Max Perutz. De seguida es van integrar molt bé en aquell laboratori on feien una investigació bàsica, que aparentment no servia per a res. El director del grup era Max Perutz i va escollir la reina de les molècules que pretenien estudiar, l hemoglobina. Aquesta molècula era molt complicada, un conjunt d uns dotze mil àtoms, més de la meitat dels quals no tenien cap sensibilitat en la difracció de raigs X; els que quedaven, encara sis mil àtoms, eren molt difícils d esbrinar. John Kendrew va triar la mioglobina, que té uns mil dos-cents àtoms significatius i, cap al 1960, va esbrinar-ne l estructura molecular. Un cop Kendrew va fer la mioglobina, Perutz va resoldre l hemoglobina. La cabdal importància del descobriment va ser reconeguda amb la concessió quasi immediata del premi Nobel de Química per a tots dos, l any 1962. Tornant a aquesta interrelació tan meravellosa que hi ha entre bioquímica, química i biologia, voldria esmentar la nostra visió excessivament antropocèntrica o, si més no, zoocèntrica. Estem acostumats a pensar que l hemoglobina és un invent dels eucariotes, i bastant recent. Doncs no, l hemoglobina fou «inventada», com tantes altres molècules, pels bacteris. Hi ha molt pocs bacteris que tinguin hemoglobina, però Vitrosylla conté una estructura molt similar a l hemoglobina. S han clonat els gens de Vitrosylla
en fongs productors d antibiòtics. Els fongs esgoten molt ràpidament l oxigen i la producció d antibiòtics s atura; no és fermentació, encara que els bioquímics ho anomenin així perquè es fa en un fermentador. L oxigen que necessiten aquests fongs l obtenen gràcies al gen clonat de Vitrosylla. Un altre exemple destacat: el 1977 es van descobrir els deep sea vents, les fonts termals submarines, aquests paradisos fora de la llum solar on viuen uns animals tan grans com la Riftia paquistila, que pot arribar a mesurar tres metres. El seu interior és ple de bacteris del sofre, que viuen gràcies al fet que Riftia paquistila té una hemoglobina especial, que no solament té un lloc per agafar oxigen, sinó un altre per agafar sulfhídric. En eliminar sulfhídric, es desintoxica, alhora que passa oxigen als bacteris, els quals l emprenen en el seu metabolisme. Tot això no hauria estat possible sense els descobriments de Max Perutz i de John Kendrew. Vull acabar amb una nota personal no meva, sinó comunicada pel professor Subirana, que demana que recordem que Kendrew va tenir una gran influència en una època que afortunadamernt molts de vosaltres no vau experimentar, una època d aïllament espanyol per raó de la dictadura de Franco. L any 1967, el professor Kendrew va ser a Barcelona i va influir moltíssim perquè tres bioquímics espanyols pràcticament aïllats entressin a l EMBO. Poc després, el 1969, es va celebrar el Primer Congrés de la Federació Europea de Societats de Bioquímica a Madrid, que va suposar l obertura científica d Espanya. Dono les gràcies al professor Kendrew pel seu interès a donar suport a uns científics espanyols pràcticament desconeguts. Gràcies a aquest fet segurament Espanya, en general, i Catalunya en particular, ha desenvolupat una ciència que abans trobava barreres per a la seva projecció exterior.
Dinàmica estructural de macromolècules (Ll. Cornudella, ed.) Treballs de la SCB. Vol. 48 (1998) 263-270
PROTEIN RESEARCH IN CAMBRIGDE IN THE POSTWAR YEARS SIR JOHN C. KENDREW Conferència inaugural del curs 1996-1997, pronunciada a la Sala Prat de la Riba de l IEC, el dia 22 d octubre de 1996. La transcripció del text ha estat a càrrec de Xavier Vilanova i Aràntzazu Gorostiza. Universitat Autònoma de Barcelona. Bellaterra.
Ladies and gentlemen, it is a great pleasure to be back again in Barcelona. Professor Guerrero mentioned that I came in 1967. Actually, the first time I came was in 1956 for another reason, so I have been to Barcelona a number of times, and it is a great pleasure to have the opportunity of talking to the Catalan Society of Biology. Needless to say I did not understand everything that Professor Guerrero said because my knowledge of Catalan is zero, so I think they were rather kind words but I am not absolutely sure. Well, you might expect from a visiting biologist to hear about some of his own results in the field (you had a little of that from Professor Guerrero) but you will not get it from me because I need to talk to you about what is already ancient history. I ought to apologize for this, but I really have no choice because I am myself a bit old, what is now old history. I have long retired from any work of my own in the laboratory. My own research was all done in the 1950 s and the early 1960 s. This is just to warn you
because I know that generally, active scientists in any field never read papers more than about three years old. But this is about things that happened forty years ago. Of course, these days biochemistry, molecular biology and microbiology have become really the same subject. So, I am going to talk about some early biochemical research in Cambridge and about the beginnings of molecular biology. In spite of my title I should make at least a passing reference to DNA as well as to proteins. Actually, at the very beginning I had to move for a short time away from Cambridge to the Royal Institution in London in the 1920 s. The Royal Institution is famous for its friday-evening discourses intended for the general public and they began with Humphry Davy and Faraday. Traditionally the directors of the Royal Institution have always been experts in giving popular lectures, specially lectures to children. In the 1920 s the director was William Bragg. You may know that there were two
264 SIR JOHN C. KENDREW
Braggs, father and son, and the younger Bragg, Lawrence Bragg, really thundered the subject of the X-ray crystallography by determining the substructure of a crystal containing a molecule with only two atoms in it, that of sodium chloride. The Braggs shared the Nobel Prize. The younger Bragg was really very young when he got his. In fact he told me that he got the telegram telling him he had won the prize when he was in the trenches in the First World War, so he was quite surprised, I think. Well, we will come back to the younger Bragg later, but now for the older Bragg. One day Bragg, as director of the Royal Institution, was going to give a popular lecture with the title On the imperfect crystallization of common things . He went round the young people in the lab, in the research group, and told them to take Xray pictures of anything they could think of. One of the younger students there was Astbury. He took his first X-ray photograph of human hair and found that it did give an X-ray pattern. Furthermore, he found that if he stretched the hair, the pattern changed. This of course became known as the alfa and beta-carotene patterns and I believe that they really were the first experiments in molecular biology. Later, by the way, Astbury also took the first X-ray pictures of DNA, but he never solved the structure. Bragg had another brilliant young student there in the Royal Institution, Desmond Bernal. We will come back to him later. Well, that was the Royal Institution in the twenties, so now I think we can go back to Cambridge. So, how did biochemistry begin in Cambridge? It grew out of the older department of Physiology, and Gowland Hopkins had been brought there in 1898 to work on what was then called chemical aspects of physiology . In 1914 the University decided to create a separate department, called the depart-
ment of Biochemistry and Hopkins was the first professor. The emergence of biochemistry from physiology was not without battles and bitterness. The old against the new. There was a similar history in the emergence of molecular biology from biochemistry. Just to give you two examples of this, my close colleague, Max Perutz, was not invited by the professor of biochemistry to give any lectures in the department of Biochemistry and so he had to give his lectures in Professor Keilin s laboratory which was called parasitology. I remember too that my old friend and he really was a friend of mine in spite of what I am just about to say , Ernst Chain, who of course won a Nobel Prize himself, was once my Chairman at a meeting on the history of biochemistry. I had to give a talk about the history of molecular biology, so Chain introduced me by saying that I was about to talk on a subject that did not exist because he said molecular biology is simply a branch of natural products chemistry. So you see, there were problems concerning new names those days. But those battles are really over now and, as I have already said, there is really no difference today between physiological chemistry, biochemistry, molecular biology and some other biological subjects. My own connection with biochemistry began when I was reading some natural sciences at Cambridge. In 1937 I took a subject, biochemistry, and I was surpervised by somebody you may know the name of, namely, Robinson. He was a lecturer in physiology at the time and he told me that he always taught people physiology previously but he wanted to change so he was going to try to teach biochemistry now, but he was going to take the same course of lectures as I was to learn the subject and he thought that he probably knew very little more than I did, so he said: why don t you
PROTEIN RESARCH IN CAMBRIDGE IN THE POSTWAR YEARS 265
come to the lab and I ll show you what I m doing on the oxygen dissociation curve of haemoglobin?. That was my first acquaintance with heme proteins. Well, of course, the big break in Cambridge, as in other countries, was the war and most of the staff of the biochemistry department and others went to do war service. Academical research throughout Cambridge was at a very low ebb. Things began again of course after the war but, even before the war ended, protein research in Cambridge had its real beginning with the appointment of Chiminal to the professorship of biochemistry. He succeeded Gowland Hopkins, who had retired. Chiminal came from the Imperial College in London where he had been professor of biochemistry. Already when he was there he began with the study of the amino acid composition of proteins. Modestly, when he came to Cambridge he did not eject the retired professor Gowland Hopkins from his office. He thought he would simply build a hut outside the main building and that was where Chiminal took place and it was always known as the Protein hut . He went on working there until he retired in the mid-fifties. That was really the place where protein studies in Cambridge took off. But what was really known about proteins in those early days?. In the beginning they were thought to be almost colloids, namely aggregates of not very defined composition. Then came the notion, the discovery, that proteins did have a definite molecular weight. That was due to Svedberg in Sweden, using an osmotic pressure, who did the first proper measurement of the molecular weight of haemoglobins (67000 Da). Well, the next stage perphaps was to realize that proteins had a definite, reproduceable amino acid composition. That was really due to Chiminal. Then came
the development of purification methods, quite a bit later. I mean, I myself in my work used to fraccionate myoglobin with ammonium sulfate and, when I go back on it, it is a very crude method and I am really quite surprised that we ever got any crystals at all. And indeed that was no good unless you had a rather concentrated protein solution to work with. Of course, as you probably know, Martin and Synge, who worked in Cambridge earlier than that, in the thirties, developed a chromatography, but certainly when I began my work we had no knowledge of or made no use of chromatography. Well, I think the next step was to realize that proteins from different species were different and, in other words, there was a speciesspecificity. I remember a conference in Cambridge in memory of Barcroft, where Cavannaught came from Helsinki and talked about the differences between the haemoglobin of adult sheep and fetal sheep. In fact I myself worked on adult sheep and fetal sheep haemoglobins at one time. When I came onto myoglobin by then it was clear that every species had its own kind of myoglobin. They all had the same molecular weight, they all had very similar amino acid compositions but they were different and produced different kinds of crystal. I think we got about fifteen different kinds of crystal from different animals. That clear recognition of the species-specificity was really the beginning of my work on myoglobin. Of course, crystallizing proteins has always been a kind of black art, it has never become a science. My advice to anybody tackling a new protein is always to say to them: look at this protein through every species you can find and sure you will find one which has good crystals. Well, I think the next stage was the determination of the end-groups, the amino acid end-groups of proteins. That was done by Sanger and Porter. They showed that the
266 SIR JOHN C. KENDREW
same proteins from different species might have different end-groups, another example of species-specificity. Then came Sanger s great work on the sequence, the complete amino acid sequence of insulin, which of course was a very small protein, but it was the first whose sequence had been determined. After that of course came the work on the three-dimensional structure of proteins. This was the kind of development of ideas about proteins which had really only grown at the time I am speaking of. Chiminal s group in biochemistry in Cambridge played a really important role in those developments. Besides his own work on the amino acid composition of proteins with people like Perry and Porter, he had in his group, as I have already mentioned him, Fred Sanger. You may know that he got himself two Nobel Prizes, one for the complete sequence of a protein, insulin, and the other for his work on developing methods of sequencing nucleic acids. Another one that I would like to mention was Kenneth Bailey. He worked first of all on the denaturation of proteins. He worked on myosin, on actomyosin and he discovered tropomyosin. At this point, I simply cannot resist another short diversion from Cambridge. In fact is a diversion to China and about Kenneth Bailey s Chinese assistant, who was called Chao Tse Ching. He was brought to Cambridge in 1946 by Joseph Needham, who was a distinguished embryologist in the biochemistry department before the war. During the war he switched to the history of Chinese science and technology, which must be something like 16 volumes now. It is a great work and the Chinese would always tell you that it is the standard work on the history of Chinese science and, by the way, Needham spoke fluent Chinese himself. This came about because during the war he went to Chong-Qing, where the
British Embassy was attached to the headquarters of Jiang Jie-Shi (Chiang Kai-Shek). That was before the comunist revolution in China. That is why he learnt Chinese and why he began his studies of history and collecting books. He had one or two young Chinese as his assistants, so one of them was Chao Tse Ching. Chao arrived in Cambridge in 1946 and took a B.A. degree in 1948. Then he became a graduate student of Kenneth Bailey, took his PhD, I think in 1951, and became a fellow of King s College which was Needham s college and I believe he was the first Chinese scientist to become a fellow of the Cambridge college. Well, his work with Bailey was really very important. It was on the fragmentation of myosin and the subunits of myosin, which later really provided the basis for the later discovery of the myosin light chain. He also worked on the size and shape of tropomyosin and a number of other related topics. He continued this work when he returned to China. He played a leading part in initiating one of the great successes of Chinese biochemistry during the World War which was the total synthesis of insulin which nobody had even attempted before that. But it was a tragedy for him, I think due to his western contacts, that, when the cultural revolution came, there by then both he and his wife were members not very enthusiastic members but they were members of the Communist Party, he was put into some of those chicken farms for four years and this rid his health. After the revolution, he re-emerged and became deputy director of this institute. His health really wasn t good and in fact he died only about 18 months ago. I tell the story because he was really a rather friend of mine and in fact I went to China this spring to participate in a symposium which China arranged in the memory of Chao Tse Ching. That was in fact an important element in the development of protein research in Cam-
PROTEIN RESARCH IN CAMBRIDGE IN THE POSTWAR YEARS 267
bridge. The insulin synthesis part of this actually happened in China. Shortly before the war another man that I have mentioned, namely Desmond Bernal, who had been in the Royal Institution, came to Cambridge to work as a crystallographer under the younger Bragg. The younger Bragg had now become Cavendish Professor, that is, professor at the Cavendish Laboratory, which was the home of nuclear physics in Cambridge, and he succeeded Rutherford and J. J. Thomson. Bernal students were Max Perutz and Dorothy Hodgkin. Dorothy Hodgkin moved to Oxford and also got a Nobel Prize. Max Perutz stayed in Cambridge. Of course the seminal discovery by Bernal was that, although if you just put a protein crystal on a pin and took pictures of it, you got almost no reflections at all, but if you kept the crystal wet by closing it in a thin glass capillary tube, sealed the ends so it kept wet, then you got a beautiful pattern with thousands of reflections on it. He first demonstrated this with pepsin. From that beginning originated Max Perutz s work on haemoglobin which proved really to be his life s work. The Medical Research Council Laboratory in Cambridge began when I joined Max after the war and later we were joined by Francis Crick. We were supported at the beginning by the Rockefeller Foundation and then by the Medical Research Council. Really, it was the enthusiasm of Keilin and Bragg which persuaded the Medical Research Council to take us on. By the way, I think Bragg was the only crystallographer in Cambridge, and probably the only crystallographer anywhere, who thought it was possible to determine the three dimensional structure of a molecule as complicated as a protein. I remember myself when I came back to Cambridge after the war. I did a PhD late because I had been away in the war and my research supervisor was not Max, it was
W.H. Taylor, who had worked on the X-ray analysis of silicates with the younger Bragg when he was a magister and his opening remark to me was: I think you take on a project which has absolutely no chance of success, nevertheless I will do my best to help. So that was what the professionals thought about protein crystallography. I think Bragg himself was the only one who really believed it. I should say that Bragg did not know anything much about biology when this started. He was really a pure crystallographer and he was fascinated by the idea of studying proteins because he liked all the complicated puzzles, and this was just about the most complicated puzzle he could think of in the field. Well, all the early work I learnt was in fact on proteins. Max Perutz was working on horse haemoglobin. After a little work I have already mentioned about fetal sheep haemoglobin, I picked myoglobin because it was a nice, small protein and had fewer atomes in it than haemoglobin did. People think of Crick as a DNA man of course, but in fact he came to our lab to work on proteins. His first work in the lab was on the structure of lysozyme but he never got crystals of it. I remember Francis Crick coming into the laboratory in the morning with an onion. He needed to rub the onion on his eye to make himself weep. Human tears contain quite a lot of lysozyme, so that was the source of his material but it never crystallized. The next thing was that Jim Watson came to our lab. He too came as many people know. He came to the lab to work with me on proteins but he did not really get on with proteins. He brought a very exciting piece of news to our lab which was that DNA was the genetic material, and not proteins. This work had been demonstrated in the States a year or two earlier, but the work was not generally known and was certainly totally unknown to any of us, even to Francis Crick.
268 SIR JOHN C. KENDREW
So that is how Francis Crick got converted from proteins to DNA and of course was joined by Watson, who thought it would be less hard work than working with proteins. But I am not going any further with DNA, after all this is not my topic today. On the protein site, we benefited very greatly from being in the Cavendish Laboratory, which was in the physics department and therefore had very extensive workshops. Really everything in the development of protein crystallography depended on new methods and new techniques. Apart from the X-ray cameras we used, everything was home-made, starting with the X-ray tubes. Conventional X-ray tubes were not powerful enough. Protein crystals are at least half water and therefore give very weak diffraction patterns. So we had to develop very powerful X-ray tubes. On that thing the first rotating anode X-ray tube which really worked was developed in the Cavendish laboratories. Then, measuring up the spots on the picture. It all began with an accident through a discovery of my own. I was visiting King s College in London one day. There was a cell biologist there who was very ingenious with his hands and had made with his own hands a home-made equipment: a densitometer for measuring the optical density of thin sections of cells. I was watching him doing this work and suddenly it occurred to me we might be able to use this machine for measuring the optical density of spots on an X-ray film and that was how densitometry began. You see, it was clear that even if you could solve the structure, the amount of computing you would have to do would be not only difficult but impossible to do by manual methods or using those old-fashioned machines where you turn a handle. There was just too much of it. Mistakes would occur and it just would have never been possible to work them through.
Well, it so happened that in Cambridge at this time, not in the Cavendish but in what was then known as the Mathematical laboratory, there was the first working electronic computer in England. It was called Ersatz Mark I and it was home-made, using old fashioned semionic belts which the director had brought up from the army. They were ex-army belts from the war. It had a total store of 512 words and I remember the great day when they doubled it and we got 1024 words. Of course it was by normal standards extremely slow. Well, of course, the PC I have on my desk at home has a store of 450 megabites and it is much much faster, but this was the first working electronic computer which you could program to solve your own problems. Two of us working with a graduate student in Max s lab developed a programme which could calculate for a synthesis which you need for doing the calculations for protein structure. You see, it is interesting that this computer came on stream, just about the time when we were getting some results, and I am perfectly sure if this computer had only arrived ten years later, the structures would not have come out until ten years later. So that was a happy accident, if it was an accident. I think it was, but some people may think our own providence was at work. Well, of course, the whole thing became possible because of a proposal made by Bernal himself before the war. He maintained correspondence with Dorothy Hodgkin, who was working on a molecule which had a zinc atom in it. He suggested to Dorothy that if they could substitute a cadmium atom for the zinc atom, that might slightly change the spots in the X-ray pattern and then you could determine the basis of the reflections as well as their intensities, and then the problem would be soluble. Well, it turned out that for technical rea-
PROTEIN RESARCH IN CAMBRIDGE IN THE POSTWAR YEARS 269
sons Dorothy could not use the scheme. After the war Max Perutz and his collaborator, Ingram, got it to work with haemoglobin. Shortly afterwards, we got it to work with myoglobin. That was when the whole thing began to come out and, in fact, the results of my own protein. The first picture of it was obtained at low resolution in 1957 and at high resolution, that showing all the atoms separately, was in 1959. A little bit later, Max Perutz got haemoglobin out too. His protein, being four times as big, took longer. Of course one person who was very pleased with this was Linus Pauling, because Linus Pauling had shortly before proposed the a-helix as a structural component of proteins. Of course the a-helix had never been observed, so it was a purely theoretical proposal, but once we got the high resolution picture of myoglobin we could see the a-helix in there. Linus Pauling was very pleased to see this but rather wished that he got to solve the structure of proteins himself, just as he wished to solve the structure of DNA which, as you probably know, he failed to do because he went for a structure with three chained helixs but the real structure has only two chains. That is really the story and I tell it briefly. Of course, since then protein crystallography has become a major activity worldwide. I mean, we took for operating work ten years. When I remember back on it, it is really an amazing thing that the Medical Research Council kept this going for ten years. They never refused giving us money. We were never assessed and we had no results! The only papers we published were ones which later were shown to be quite incorrect. So it was really a kind of golden age for basic experimental science. I cannot imagine this happening today. Of course, now the whole business in solving protein structures has become much more rapid, so that the research of a graduate student can often
solve the structure as part of one PhD project. In the meantime, the Medical Research Council thought our laboratory required its own building, and we persuaded Fred Sanger to come to biochemistry and Sydney Brenner from South Africa and Aaron Klug came to join us. Aaron Klug himself won a Nobel prize and he is now President of our Royal Society. Of course, another thing that has happened is that this useless subject molecular biology has become very important in the wider world. When I say useless I do not remember anybody in our lab thinking or suggesting that knowing the structure of proteins could ever be important except as a piece of pure knowledge. However, that knowledge of a protein structure together with the knowledge of the structure of the DNA has now become the foundation of this very important new industry of biotechnology. So useless subjects often do become useful later. That reminds me, by the way, one of Bragg s very distinguished critics in the Cavendish Laboratory was Rutherford. It was at the time when J. J. Thomson had discovered the electron and Chadwick had discovered the neutron and the Bohr atom was well established. Rutherford was interviewed by a press man who asked him if that work would ever be useful, and he said: Of course not, it is just a piece of pure knowledge! Only five years after that came some good and some very bad things, nuclear engines came out as well as the atomic bomb. So, practical things do come out, non practical science. Indeed, I think now that the pendulum has swang too far in the direction of applied science. I do not know what is like here in Spain but certainly in my country most of the money goes into applied science and, of course, a lot of it is handled by industry. Well, it is very important because, certainly, in England we were not good at
270 SIR JOHN C. KENDREW
applying science and industry; we did not do it properly. But I think the pendulum has now swung too far and really basic science what I call useless science: learning knowledge for its own sake is being very badly starved for money, not only in England, but in many other countries. The fact is that you could never have applied this new field, biothecnology. It could not have existed without this useless research on the structure of proteins and the structure of DNA in the 1950 s. You got to have good basic science in order to get good applications. We keep telling this to the politicians but they never listen. By the way, molecular biology has of course changed too, because at the time I am speaking of it was sort of a subject to do with proteins. Nowadays people rather forget the proteins and they think it is all molecular genetics and cloning and they think of DNA but forget proteins, but of course it is really both. Well, that really brings me up to
modern times. I think the activities on protein research today are well known, but a lot of it did begin in Cambridge, and I must say I was myself extremely fortunate to have been in Cambridge at the time all this happened. Like Rutherford, we cannot predict the future. Another example of this: I remember a refugee, Professor Frish, who was involved in the discovery of nuclear fission, came to Cambridge and worked in the Cavendish. Few years after the war he was giving a lecture which I attended about nuclear physics and somebody put his hand up on his back and said: Professor Frish, what s going to happen next in nuclear physics? and he simply said: If I knew that I would be doing it!. Well, we none of us know what is going to happen and really none know how it all will finish. I think, in fact, science is unpredictable. This is exactly what makes it the most exciting activity in the world. So, thank you very much.
MESA DE LA SCB PER AL CURS 1995-1996
President RAMON BARTRONS I BACH Vicepresidents JAUME BERTRANPETIT I BUSQUETS LLUÍS CORNUDELLA I MIR Secretària general ROSER PAGAN Vicesecretària ANNA M. GÓMEZ FOIX Tresorer ANTONI FERNÁNDEZ-TIBURCIO Vocals Lexicografia: Recerca: Sessions: Relacions exteriors: Publicacions: Estudiants:
MERCÈ PIQUERAS I CARRASCO PILAR ALUJA I PARÍS MONTSERRAT VENDRELL I RIUS XAVIER PASTOR I DURÁN FRANCESCA VIDAL I DOMÍNGUEZ MARTA LONGARES I BERENGUERAS
Delegat de l Institut d Estudis Catalans CARLES BAS I PEIRED
Treballs de la SCB. Vol. 48 (1998) 273-279
RESUM DE LES SESSIONS CIENTÍFIQUES Octubre de 1995 Inauguració del curs el dia 30 d octubre de 1995, amb la conferència «Morfogènesi del sistema nerviós de Drosophila», pronunciada per Joan Modolell, Centre de Biologia Molecular Severo Ochoa, CSIC-UAM, Madrid. Silvia Zanuy, Institut d Aqüicultura «Torre de la Sal», CSIC, Castelló: El control de la reproducción en los peces: una visión general. Lisa Sobera, Institut d Aqüicultura Torre de la Sal, Castelló: Intracellular mediation of gonadotropin-releasing hormone (GnRH) and gonadotropin release. Françoise Le Menn, INRA de Biologia de la Reproducció dels Peixos, Universitat de Bordeus I: L internalisation de la vitellogenine chez les oocytes des poissons. Joaquim Gutiérrez, Departament de Fisiologia Animal, Facultat de Biologia, UB: Nous reguladors de la fisiologia ovàrica en peixos. Francesc Piferrer, Institut d Aqüicultura Torre de la Sal, CSIC, Castelló: Els peixos com a model per a l estudi de l espermatogènesi de vertebrats. Manuel Carrillo, Institut d Aqüicultura Torre de la Sal, CSIC, Castelló: Factores ambientales y nutricionales que afectan a los ritmos hormonales y a la calidad de las puestas. Leonardo Pardo, Laboratori de Medicina Computacional, Facultat de Medicina, UAB: Modelización y simulación de la estructura y actividad de receptores de membrana. Lluís Montoliu, Departament de Bioquímica i de Biologia Molecular, Facultat de Veterinària, UAB: Ratolins transgènics i cromosomes artificials de llevats (YAC). Noves aplicacions: estudi de regions regulado-
res del gen de la tirosinasa i fenòmens de correcció gènica. Francesc Ventura, Departament de Ciències Fisiològiques Humanes i de la Nutrició, Facultat d Odontologia, UB: Mecanisme d activació del receptor pel TGF. Novembre de 1995 Evelyn Fox Keller, Institut de Tecnologia de Massachusetts, Cambridge, Massachusetts, EUA: Llenguatge, gènere i ciència. Pablo Engel, Fundació Privada Clínic, Barcelona: Desenvolupament, activació i diferenciació dels limfòcits B en ratolins deficients en la molècula CD19. Àfrica González, MRC, Laboratori de Biologia Molecular, Cambridge, Anglaterra: Anàlisi de la hipermutació somàtica en les immunoglobulines. John Owen, Departament d Anatomia, Universitat de Birmingham, Birmingham, Anglaterra: Selecció tímica. Núria Llecha i Jacint Boix, DCMB, Facultat de Medicina UdL: Caracterització del procés de mort cel·lular causat per estaurosporina a línies neuroblastomoses humanes: correlació amb els nivells d expressió de l oncogen bcl-2. Thomas Burglin, Biocentre, Universitat de Basilea, Suïssa. Homeobox genes in C. elegans and their role in cell fate regulation. Senén Vilaró, Departament de Biologia Cel·lular, UB: Mutacions puntuals en el gen de la lipoproteïna lipasa que alteren el seu transport intracel·lular. Ferenc Solymosy, Institut de Biologia Vegetal, Acadèmia Hongaresa de Ciències, Szeged, Hongria: Small nuclear RNA and their genes in plants: structure and function.
274 SESSIONS CIENTÍFIQUES
Montserrat Aguadé, Departament de Biologia Cel·lular, UB: Factors determinants de la variabilitat i l evolució molecular a Drosophila. Manuel Reina, Departament de Biologia Cel·lular, UB: Alteraciones en el procesamiento de la lipoproteína lipasa inducidas por mutaciones puntuales. Melanie Pritchard, Departament de Genètica Molecular, IRO: A candidate gene for the Down syndrome. Rosa Aligué, Departament de Biologia Cel·lular, UB: Regulació de wee 1, la quinasa inhibidora de la mitosi a S. pombe. Ferran Azorín, Departament de Biologia Molecular i Cel·lular, CID-CSIC: Estructura i funció de les seqüències homopurina-homopirimidina d(GA.CT)n. Emili Itarte, Departament de Bioquímica, UAB: La proteïna quinasa CK2 en el control de l activitat cel·lular. IX Jornada d Actualitzacions i Avenços en Immunologia. Coordinadores: Teresa Español, Ciutat Sanitària de la Vall d Hebron, i Odette Viñas, HCP. Desembre de 1995 Ángel Carracedo, Facultat de Medicina, Universitat de Santiago de Compostel·la: Los minisatélites y microsatélites del genoma humano: aplicaciones en medicina legal. Maria Casado, Facultat de Dret, UB: Implicacions jurídiques i bioètiques de la tipificació del genoma humà. Adolfo López de Munain, Hospital Nostra Senyora d Aranzazu, Sant Sebastià: Genes, herencia y enfermedad. Francesc Palau, Unitat de Genètica, Hospital de La Fe, València: Mecanismos de producción de mutaciones responsables de enfermedades hereditarias. Adolf Ruiz-Carrillo, Centre de Recerca de l Hospital de Quebec, Universitat Laval, Quebec, Canadà: Regulació de l expressió del gen de la histona H5. Caracterització molecular i
funcional d un factor amb unió al lloc d inici de la transcripció. Elisa Cabiscol, Institut Nacional de la Salut, Bethesda, EUA: L anhidrasa carbònica III, un enzim complex: envelliment i conjugació de glutatió. Enrique Meléndez-Hevia, Departament de Bioquímica, Universitat de La Laguna: Origen y evolución del ciclo de Calvin en la fotosíntesis: la solución de un problema difícil y la creación de otro que no puede resolverse. Acaimo González-Reyes, The Wellcome / Institut CRC. Departament de Genètica, Universitat de Cambridge, Cambridge. Anglaterra: Establecimiento de la polaridad de Drosophila: papel de los genes spindle. Albert Taulé, Departament de Bioquímica, Facultat de Farmàcia, UB: Regulació de la glicòlisi durant processos proliferatius. Lluís Cornudella, Departament de Biologia Molecular i Cel·lular, CID-CSIC: Polimorfismes de DNA mitocondrial humà en paleogenètica molecular. Denis Tagu, INRA, Nancy, França: Ectomycorrhizal symbiosis between eucalypt roots and the Basidiomycete Pisolithus: molecular analysis of the differentiation. Josep M. Aran, Institut Nacional de la Salut, Bethesda, EUA: Teràpia gènica de malalties hereditàries i càncer amb vectors basats en el gen de la resistència a múltiples drogues. Kenneth K. Kidd, Universitat de Yale, New Haven, EUA: DRD2 and association studies of alcoholism. Kenneth K. Kidd, Universitat de Yale, New Haven, EUA: Linkage disequilibrium as a tool in genetics. Kenneth K. Kidd, Universitat de Yale, New Haven, EUA: Molecular evolution of higher primates. Studies of the HOXB gene cluster. XV Cicle d Enginyeria Genètica: Genoma humà i patologies hereditàries. Curs CIRIT-IEC sobre Human Population Genetics: From Molecular Evolution to Foren-
SESSIONS CIENTÍFIQUES 275
sics. Coordinador: Jaume Bertranpetit, Laboratori d Antropologia, Facultat de Biologia, UB. Gener de 1996 Sonsoles de Lacalle, Departament de Neurologia, Facultat de Medicina, Boston, (Massachusetts, EUA): Efectos corticales inducidos por degeneración en la banda diagonal de Broca. Jim Van Os, Universitat de Limburg, Països Baixos: Development and psychosis. Ángeles Martínez-Balbás, Institut Nacional de la Salut, Bethesda, (Maryland, EUA): Desplaçament dels factors de transcripció dels seus promotors: un nou mecanisme de repressió de la transcripció durant la mitosi. Amparo Cano, Departament de Bioquímica, Universitat Autònoma de Madrid: Adhesión celular y progresión tumoral. Implicaciones de cadherinas E y P en la carcinogénesis de piel de ratón. Joan Gil, Departament de Ciències Humanes i de la Nutrició, UB: Caracterització i purificació d un substrat de la proteïna quinasa C (PKC) en limfòcits B humans. José Antonio Martínez-Izquierdo, Departament de Genètica Molecular, CIDCSIC: Ha capturat el retrotransposó Grande 1 del gènere Zea un gen cel·lular? Tony Clarke, Centre de Reconeixement Molecular, Universitat de Bristol, Anglaterra: Molecular chaperons and protein folding. Febrer de 1996 Valentina Riveros-Moreno, Centre d Investigació de Biologia Vascular, King s College, Londres, Anglaterra: La sintetasa inducible de óxido nítrico (NOSi) y sus isoformas. Enric Querol, IBF, UAB: Vacunes recombinants de tercera generació. Francisco J. Ayala, Departament d Ecologia i Biologia de l Evolució, Universitat de
Califòrnia, EUA: El mito de Eva: biología molecular y evolución humana. Adolf Tobeña, Departament de Psicologia Mèdica i Psiquiatria, UAB: El cervell eròtic: neurologia sentimental. Hans Meinhardt, Institut de Biologia del Desenvolupament Max-Planck, Tübingen, Alemanya: Models for pattern formation of bipolar fields (Hydra) and the precondition for segmentation. Isabel Varela, Institut d Investigacions Biomèdiques, CSIC, Madrid: Señalización mediada por inositol fosfoglicanos. Manuel Reina, Departament de Biologia Cel·lular, Facultat de Biologia, UB: Alteraciones en el procesamiento de la lipoproteína lipasa inducidas por mutaciones puntuales. Oriol Bachs, Departament de Biologia Cel·lular, Facultat de Medicina, UB: Paper del calci i de la calmodulina en el control de la proliferació cel·lular. Francisco X. Real, IMIM, Barcelona: Mucoproteïnes: marcadors teixits-específics de diferenciació i transformació cel·lulars. Charlie Laughton, Departament de Ciències Farmacèutiques. Universitat de Nottingham, Regne Unit: Probing the active site of cytochrome P450arom by modelling and mutagenesis. Lluís Santamaria, Centre d Investigació, Laboratoris Almirall, Barcelona: Mecanisme de localització i extravasació de cèl·lules T específiques d antigen a teixits inflamats. Joan A. Subirana, Departament d Enginyeria Química, ETSEIB, UPC: Geometria local, curvatura i interaccions en l ADN i en els seus complexos amb proteïnes. VII Curs sobre avenços en l estudi del metabolisme. Coordinadors: Ramon Bartrons, Emili Itarte i Antonio Zorzano. Març de 1996 Adolf Tobeña, Departament de Psicologia Mèdica, UAB: El cervell eròtic: neurobiologia sentimental.
276 SESSIONS CIENTÍFIQUES
Mireia Dalmau, Departament de Ciències Fisiològiques Humanes i de la Nutrició, Unitat de Bioquímica, Facultat d Odontologia, UB: Mort cel·lular induïda per òxid nítric (NO) en cultiu primari d hepatòcit de rata. Joan X. Comella, DCMB, Facultat de Medicina, UdL: Marcadors moleculars d apoptosi en línies cel·lulars derivades de neuroblastomes. Isabel Fabregat, Departament de Bioquímica i Biologia Molecular, Institut de Bioquímica, CSIC, Facultat de Farmàcia, Universitat Complutense, Madrid: Efecto del TGFb sobre la apoptosis de hepatocitos fetales en cultivo primario: implicación de las especies reactivas del oxígeno (ROS) en su mecanismo de acción. Josep E. Esquerda, DCMB, Facultat de Medicina, UdL: Detecció de c-Jun i regulació de la mort cel·lular en el desenvolupament de l embrió de pollastre. Jean-Michel Dugoujon, Centre d Investigació sobre els Poliformismes Genètics de les Poblacions Humanes (CNRS). Hospital del Purpan, Tolosa de Llenguadoc, França: El polimorfisme de les immunoglobulines en poblacions humanes. Maribel Geli, Biocentre, Basilea, Suïssa: Funció de la miosina de tipus I en l endocitosi dependent de receptor a llevat. Ricard Pujol, Servei d Immunologia, Hospital Germans Trias i Pujol, UAB: Autoimmunitat endocrina. Citoquines i reconeixement immune. Jordi Gómez, Hospital de la Vall d Hebron: Virus de l hepatitis C: aspectes moleculars, evolutius i epidemiològics. José Portugal, Departament de Biologia Molecular i Cel·lular, CID-CSIC: Elsamicina: un agent antitumoral amb especificitat de seqüència i d estructura del DNA. Juan E. Feliu, Departament de Bioquímica, Facultat de Medicina, Universitat Autònoma de Madrid: Resistencia hepática a la insulina en la rata obesa Zucker (fa/fa). Roser Casamitjana, Servei d Hormono-
logia, HCP: Anticossos anti-GAD: mètodes de determinació i la seva utilitat com a marcadors de diabetis mellitus insulino-dependent. Carles Ricós, Servei de Bioquímica, Hospital de la Vall d Hebron: Control de qualitat intern. Gilbert de Murcia, Escola Superior de Biotecnologia (CNRS), Estrasburg, França: Structure and function of poly ADP-ribose polymerase. Abril de 1996 Benjamí Piña, Departament de Biologia Molecular i Cel·lular, CID-CSIC: Estudi genètic de l activació transcripcional en els llevats. Eugènia Monrós, Unitat de Genètica i Diagnòstic Prenatal. Hospital Universitari La Fe, València: Clonació posicional del gen de l atàxia de Friedreich: identificació d un nou model de mutació recessiva. Michael S. Kilberg, Departament de Bioquímica i Biologia Molecular. Universitat de Florida, EUA: Amino acid-dependent expression of asparagine synthetase and its role in the treatment of acute lymphoblastic leukemia. Paul Schimmel, Departament de Biologia, Institut de Tecnologia de Massachusetts, Cambridge, EUA: An operational RNA code for amino acids and potential relationships to the genetic code. Ángel Guerrero, CID-CSIC: Estudios de especificidad por el ligando de las proteínas enlazantes de la feromona sexual de la procesionaria del pino. Miguel Ángel Vega, Universitat de Florida, EUA: Estructura cromatínica y regulación transcripcional del gen Adh (alcohol deshidrogenasa) de Arabidopsis. Emili Itarte, Departament de Bioquímica i Biologia Molecular, UAB: Mecanismes de control de la proteïna quinasa CK-2: importància dels complexos amb proteïnes substrat. Joan Clària, Unitat ADN, HCP: L aspiri-
SESSIONS CIENTÍFIQUES 277
na estimula la síntesi de nous eicosanoids biològicament actius durant la interacció de leucòcits amb cèl·lules endotelials. Manuel Ballesteros, Departament de Biologia Animal, UB: Una expedició a l Antàrtida. VI Curs avançat d ecologia microbiana i ecofisiologia dels tapissos microbians del delta de l Ebre. Coordinadors: Ricard Guerrero (UB) i Isabel Esteve (UAB). Sessió conjunta SCB-ICHN: Aplicacions i limitacions de la seqüenciació del DNA a la taxonomia i la filogènia. Coordinadors: Jaume Baguñà (SCB) i Carles Ribera (ICHN). Maig de 1996 Vicente Conejero i Pablo Vera, IBMCP (Eduard Primo Yufera), UPV: Interacció entre les vies de senyalització de les defenses de les plantes contra les patògenes i els insectes. Francesc Estruch, Departament de Bioquímica i Biologia Molecular, UV: Regulació transcripcional de la resposta a l estrès en Saccharomyces cerevisiae. Sergi Ferrer, Departament de Microbiologia i Ecologia, UV: Producció i identificació molecular d ectomicorizes. Antoni Granell, BMCP (Eduard Primo Yufera), UPV: L etilè com a regulador dels processos de mort cel·lular programada en òrgans reproductius de plantes. Lluís Pascual, Departament de Genètica, UV: Invasió de Drosophila melanogaster per part d un element transponible. Joaquim Romà, Departament de Fisiologia, UV: Al voltant d una metodologia per a l estudi experimental de la funció nerviosa perifèrica. Pascual Sanz, IATA-CSIC, València: Expressió d enzims d interès en l elaboració del pa en soques industrials de llevat. Josep M. Sendra i Josep V. Carbonell, IATA-CSIC, València: Nova metodologia per a la determinació d activitats enzimàtiques tipus endohidrolasa.
Fidel Toldrà, IATA-CSIC, València: Importància dels enzims musculars en la tecnologia de la carn i els productes càrnics. Eulogio Valentín, Departament de Microbiologia i Ecologia, UV: Clonatge de gens de la paret cel·lular de Yarrowia lipolytica. Eduardo de Vicente, Departament de Microbiologia i Ecologia, UV: Ecologia microbiana: gestió del medi ambient. Josep M. Argilés, Departament de Bioquímica i Biologia Molecular, Facultat de Biologia, UB: Dieta i càncer: fets i fal·làcies. Luciana Tessitore, Departament de Ciències Biològiques, Universitat de Torí, Itàlia: Fasting and rat carcinogenesis. Antoni Fernández-Tiburcio, Departament de Productes Naturals, Biologia Vegetal i Edafologia, Facultat de Farmàcia, UB: Poliamines, dieta i càncer. Neus Carbó, Departament de Bioquímica i Biologia Molecular, Facultat de Biologia, UB: Oli de peix i càncer. Francesc López-Soriano, Departament de Bioquímica i Biologia Molecular, Facultat de Biologia, UB: Consideracions finals: alimentació i prevenció del càncer. Antonio Marín, Departament de Genètica, Universitat de Sevilla: Variación en la composición del DNA. Hervé Sentenac, Unitat de Bioquímica i Psicologia Vegetal, INRA-CNRS, Montpeller, França: Identification, structure and function of plant potassium channels. Virginia Núnes, IRO: Síndrome de Wolfram relació entre genoma nuclear i mitocondrial. José Pío, Institut de Biologia Molecular i Cel·lular de Plantes, CSIC, València: Morfogénesis floral en mutantes homeóticos de Pisum sativum. Francisco Sobrino, Departament de Bioquímica Mèdica i Biologia Molecular, Universitat de Sevilla: Función de los inmunosupresores en las células fagocíticas. Claudi Cuchillo, Departament de Bio-
278 SESSIONS CIENTÍFIQUES
química i Biologia Molecular, UAB: Un científic a Bòsnia. José Antonio Pintor Toro, Institut de Recursos Naturals, CSIC, Sevilla: Desarrollo de nuevas estrategias para la protección de plantas contra infecciones fúngicas mediante ingeniería genética de plantas y hongos micoparásitos. José Luis Rosa, Departament de Ciències Fisiològiques Humanes i de la Nutrició, UB: Caracterització molecular de p619: implicacions en el trànsit vesicular. José Maria Palacios, Laboratoris Almirall, Barcelona: De los genes a la clínica: el ejemplo de las fosfodiesterasas. Montserrat Pagès, CID-CSIC: Gens regulats per àcid abcísic (ABA) i estrès hídric en el blat de moro. Arvia Morris, Immunex, Seattle, Washington, EUA: Expression augmenting sequence element (EASE) isolated from CHO cells. Richard M. Walden, Institut Max Plank per a la recerca de cultius, Colònia, Alemanya: T-DNA tagging of genes influencing polyamine metabolism. Lourdes Gombau, IRO: Moviment orientatiu de la proteïna PAI-1 en la ruta de la secreció. Jaume Baguñà, Emili Saló i Jordi García-Fernández, Departament de Genètica, UB: Nobel de Medicina 1995: com els mateixos gens fan mosques, cucs i persones. Jordi Bascompte, Departament d Ecologia i Biologia de l Evolució, Universitat de Califòrnia, EUA: De l ecologia teòrica a la protecció d espècies: frgamentació de l hàbitat i llindars d extinció. V Simposi sobre metabolisme i modus d acció de fitohormones. Coordinador: Antoni Fernández-Tiburcio.
Juny de 1996 Pedro Jares, DCMB, UdL: Implicació oncogènica de molècules reguladores del cicle cel·lular en la progressió de neoplàsies humanes. Sanober Shaikh, Departament de Medicina Psicològica, Institut de Psiquiatria. Londres, Anglaterra: Genetic variation in dopamine receptor genes and schizophrenia. Guido Barbujani, Departament de Genètica, Universitat de Ferrara i Departament d Estadística, Universitat de Bolonya, Itàlia: Gran variabilidad a nivel de grupos lingüísticos aislados en Los Alpes. Laurent Excoffier, Departament d Antropologia, Universitat de Ginebra, Suïssa: The consequences of heterogeneous mutation rates and population demographic expansions on DNA sequence polymorphism: application to human mitochondrial DNA. Michel Beckert, INRA, Clermont-Ferrand, França: Genetic control of maize gametic embryogenesis. Pablo Engel, Fundació Privada Clínic, Barcelona: Estudi de la funció de la molècula específica de limfòcits B CD19 emprant ratolins deficients. David Tepfer, INRA, Versalles, França: Strategies for creating virus-resistant transgenic plants. Joaquim Roca, Universitat de Harvard, Cambridge, EUA: DNA topoisomerases: tipus, estructura i mecanisme d acció. Jose M. Mato, Institut d Investigacions Biomèdiques, CSIC, Madrid: SAM-sintetasa: estructura, regulación y función. Lluís Vila, Institut de Recerca de l Hospital de Sant Pau, Barcelona: Prostaglandina H sintasa (ciclooxigenasa), un enzim diana per a la intervenció terapèutica: aspectes bioquímics i farmacològics. Ed Palmer, Institut d Immunologia, Basilea, Suïssa: Signalling through mutant T cell receptors. Ana Montes, Servei d Oncologia Mèdica, Institut Català d Oncologia: Aplicació
SESSIONS CIENTÍFIQUES 279
d altes dosis de quimioteràpia en càncer de mama: un projecte coherent. Miquel Gil, Servei d Oncologia Mèdica, Institut Català d Oncologia: Nous fàrmacs en càncer de mama. Taula rodona: Tractament conservador del càncer de mama l any 1996. Participants: Diego Azpeitia, Enrique Benito, Agustín Escobedo, Miquel Gil, Ferran Moreno i Josep M. Serra. IV Seminari conjunt de les seccions de biologia molecular i de biologia del desenvolupament. Juliol, agost i setembre de 1996 Jeff Bolin, Universitat de Purdue, Indiana, EUA: The structure and function of extradiol dioxygenases.
Iain Mattaj, EMBL, Heidelberg, Alemanya: Defining molecular interaccions between pre-mRNA splicing and 3 end formation machineries. Ernest M. Wright, UCLA Escola de Medicina, Los Angeles, Califòrnia, EUA: Structure, function and regulation of Na+-glucose cotransporters. Gerald Crabtree, Institut Mèdic Howad Hughes, Stanford, EUA: Signalling in lymphocytes and its control with synthetic ligands. Ronald W. Oppenheim, Escola de Medicina Bowman Gray, Universitat de Wake Forest, Winston-Salem, Carolina del Nord, EUA: The in vitro development and survival of embryonic sensory and motor neurons following the removal of their peripheral targets.
Treballs de la SCB. Vol. 48 (1998) Pàg. 281
ALTRES ACTIVITATS Assemblea general ordinària
Cursos
Sala Prat de la Riba, IEC. Carme, 47. Barcelona, 30 d abril 1996
Universitat Catalana d Estiu - 6a Jornada de Biologia UCE, Prada de Conflent, Catalunya Nord, 19 d agost 1996 Sessió matinal a càrrec de la SCB Tema: Manipulació genètica Participen: Fàtima Bosch, UAB Jordi Casanova, CID-CSIC Lluis Cornudella, CID-CSIC Josep Egozcue, UAB Pere Puigdomenech, CIDCSIC
Congressos Human Genome Organization (Hugo) Euroconference Coordinador: Jaume Bertranpetit, Departament d Antropologia, UB 9 i 10 de novembre 1995 Human genome variation in Europe: DNA markers Programa de científics visitants del Departament de Cultura de la Generalitat de Catalunya Auditori Palau de la Generalitat. Barcelona, 22 d octubre 1995 Evelyn Fox Keller, Massachusetts Institute of Technology, Cambridge, Massachusetts, EUA. Llenguatge, gènere i ciència
Publicacions Treballs de la Societat Catalana de Biologia, núm. 46. Transportadors de membrana. 1995. Editor: Antonio Zorzano
ÍNDEX D AUTORS AVILÉS, F. X. . . . . . . . . . . . . . . . . . . . . . . . . . AZORÍN, F. . . . . . . . . . . . . . . . . . . . . . . . . . . . CANALS, F. . . . . . . . . . . . . . . . . . . . . . . . . . . . CHIVA, M. . . . . . . . . . . . . . . . . . . . . . . . . . . . COLL, M. . . . . . . . . . . . . . . . . . . . . . . . . . . . . CONTRERAS, M. A. . . . . . . . . . . . . . . . . . . . . CORNUDELLA, LL. . . . . . . . . . . . . . . . . . . . . . DABAN, J. R. . . . . . . . . . . . . . . . . . . . . . . . . . . DEBÓN, R. . . . . . . . . . . . . . . . . . . . . . . . . . . . FITA, Y. . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . GAIRÍ, M. . . . . . . . . . . . . . . . . . . . . . . . . . . . . GARCIA-VALLBÉ, S. . . . . . . . . . . . . . . . . . . . . GIMÉNEZ, P. . . . . . . . . . . . . . . . . . . . . . . . . . . GOMIS-RÜTH, F. X. . . . . . . . . . . . . . . . . . . . . GUASCH, A. . . . . . . . . . . . . . . . . . . . . . . . . . . LUQUE, F. J. . . . . . . . . . . . . . . . . . . . . . . . . . . MILLET, O. . . . . . . . . . . . . . . . . . . . . . . . . . . . NEGRETE, J. A. . . . . . . . . . . . . . . . . . . . . . . . .
49 147 49 199 13 25 225 167 225 13 25 93 199 13 13 73 25 93
OLIVA, B. . . . . . . . . . . . . . . . . . . . . . . . . . . . . OROZCO, M. . . . . . . . . . . . . . . . . . . . . . . . . . . PALAU, J. . . . . . . . . . . . . . . . . . . . . . . . . . . . . . PÉREZ-PONS, J.A. . . . . . . . . . . . . . . . . . . . . . PONS, M. . . . . . . . . . . . . . . . . . . . . . . . . . . . . . PRATS, E. . . . . . . . . . . . . . . . . . . . . . . . . . . . . . PUJADAS, G. . . . . . . . . . . . . . . . . . . . . . . . . . . QUEROL, E. . . . . . . . . . . . . . . . . . . . . . . . . . . . ROCA, J. . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . SAPERAS, N. . . . . . . . . . . . . . . . . . . . . . . . . . . SUBIRANA, J. A. . . . . . . . . . . . . . . . . . . . . . . . URPÍ, L. . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . VALLE DEL, LL. . . . . . . . . . . . . . . . . . . . . . . . . VAQUÉ, J. . . . . . . . . . . . . . . . . . . . . . . . . . . . . VENDRELL, J. . . . . . . . . . . . . . . . . . . . . . . . . . . VERDAGUER, N. . . . . . . . . . . . . . . . . . . . . . . . VILLEGAS, V. . . . . . . . . . . . . . . . . . . . . . . . . . VIÑUALES, Y. . . . . . . . . . . . . . . . . . . . . . . . . .
49 73 93 49 25 225 93 49 183 199 143 147 199 225 49 13 49 93
INFORMATION FOR CONTRIBUTORS TO TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA Treballs de la Societat Catalana de Biologia (Treballs de la SCB) publishes: a) review articles on topics of general interest especially commisioned by the Society; b) communications presented at regular or extraordinary sessions held by the Society and its constituent sections; c) contributions of invited lecturers or monographys; d) reports of scientific sessions held by the Society. Submission of manuscripts Manuscripts should be written in clear, concise Catalan. The use of any other language would require the consent of the Executive Committee. The Editorial board will seek independent reviewers for evaluation, who will report whether a paper conforms to the general criteria for publication. Authors will be notified of the Editorial decissions. When it appears that a manuscript could be improved by revision, it will be returned to the authors with the referee s comments in writing. If a manuscript is rejected, only the original copy, together with all the figures, will be returned to authors. Submission of a paper implies that it reports unpublished work and is not under consideration for publication elsewhere. Papers should be submitted as word-processor files on a 3 1/2 disk or by e-mail to scb@iec.es, using a Microsoft Word program (Macintosh or PC). Figures, tables and illustrations should also be submitted in a hard copy. Use the name of the author as a file name. Indicate on the disk: author s name, address and operating system used. Manuscripts submitted on paper can be accepted only under exceptional circumstances. Illustrations should be of good quality and fitting within jounal size. Articles, including illustrations, cannot exceed 20 typed pages. Commissioned review articles or monographs are not subjected to the above restrictions although their authors should consult the Editorial Board of Treballs Societat Catalana de Biologia. Manuscripts and general editorial correspondance should be addressed to the Editor of Treballs de la Societat Catalana de Biologia, Carme, 47. E-08001 Barcelona. Spain. Organizations of manuscripts The manuscript should be headed by the full title, followed by complete names of all authors in capitals and location of the institutions at which the work was performed. Footnotes should be avoided. All pages should be numbererd consecutively starting with the title page. Summary The abstract and the title should be written in English and Catalan, and not exceed 200 words. Up to five key-
words in English should be given at the end of the abstract.
Tables and illustrations Black and white photographic prints should be of good quality and contrast; in the back there must be indicated the name of the author, the number of the figure and the top with an arrow. Authors must indicate the original figures for publication and the copies. Tables should include a descriptive title and be numbered consecutively with Roman characters.
References Manuscripts should include references arranged in alphabetical order according to the first author s name and should be referreed to in the text in chronological order by the author s names and the date of publication. If more than two authors are mentioned in a reference, the first name followed by «et al» should be used. References should be assembled in the following order; authors in capitals, year in parenthesis, title of article, name of journal, abbreviated and italic, volume number and inclusive page numbers. References to chapters and monographs should include the title of the work followed by the name of editor, the title book, city of publication and publisher. Inclusive pagination should be indicated at the end of the citation.
Note carefully the follogwing examples: CODINA, C.; F. VILADOMAT; J. BASTIDA; J. M. LLABRÉS (1989). «Potencial biotecnològic del cultiu de cèl·lules vegetals per a l obtenció de productes farmacèutics». Treb. Soc. Cat. Biol., núm. 40, pàg. 47-70. GLICK, T. F. (1989). «Biologia i context social: la nova historiografia del Darwinisme». Treb. Soc. Cat. Biol., núm. 40, pàg. 7-18. MELLADO, R. P. (1987). «Vectores utilizados para la manipulación y expresión de genes». A: Vicente, M.; Renart, J. Ingeniería genética. Madrid: CSIC, núm. 215, pàg. 2136. YUNIS, J. J.; O. PRAKASH (1982). «The origin of man: a chromosomal pictorial legacy». Science, núm. 215, pàg. 1525-1530.
Proofs Proofs of accepted articles will be sent to the first author, for correction. Proofs should be returned to the Editor by express mail. Corrections other than printer s errors are not acceptable. After publication 20 reprints will be sent free of charge to the author.
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA
VOLUM 48, 1998
ÍNDEX DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES Presentació . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . LL. CORNUDELLA
7
I. METODOLOGIES D ALTA RESOLUCIÓ DE DIFRACCIÓ DE RAIGS X I D ESPECTROSCÒPIA DE RESSONÀNCIA MAGNÈTICA NUCLEAR
Cristal·lografia de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . A. GUASCH, N. VERDAGUER, F. X. GOMIS-RÜTH, I. FITA I M. COLL Estructura i dinàmica en pèptids i proteïnes: la visió de la ressonància magnètica nuclear . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . M. A. CONTRERAS, M. GAIRÍ, O. MILLET I M. PONS II. PREDICCIÓ ESTRUCTURAL I MODELATGE MACROMOLECULAR Enginyeria de proteïnes: complementarietat de les aproximacions experimentals i computacionals en el disseny de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . E. QUEROL, J.A. PÉREZ-PONS, V. VILLEGAS, F. CANALS, B. OLIVA, J. VENDRELL I F. X. AVILÉS Metodologies computacionals per a l estudi de macromolècules . . . . . . . . . . . . . . . . . . . . . . . . . F. J. LUQUE I MODESTO OROZCO La biotecnologia computacional com a eina d anàlisi per a l evolució molecular i per al desxiframent d estructures de proteïnes . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J. PALAU, G. PUJADES, J. A. NEGRETE, I. VIÑUALES I S. GARCÍA-VALLBÉ III. DEL DNA AL CROMOSOMA Introducció . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J. A. SUBIRANA Les estructures del DNA . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . L. URPÍ I F. AZORIN Empaquetament funcional del DNA: el nucleosoma i les estructures d ordre superior de la cromatina . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J.-R. DABAN Dinàmica del DNA en el cromosoma . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . J. ROCA Empaquetament del DNA en els espermatozoides . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . L. DEL VALLE, P. GIMÉNEZ, N. SAPERAS I M. CHIVA Nucleoproteïnes bàsiques espermàtiques d invertebrats marins i la seva estructura gènica . . E. PRATS, R. DEBÓN, J. VAQUÉ I LL. CORNUDELLA
ANNEXOS . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . SESSIÓ INAUGURAL DEL CURS 1996-1997 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . MESA DE LA SCB PER AL CURS 1995-1996 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . RESUM DE LES SESSIONS CIENTÍFIQUES . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . ALTRES ACTIVITATS . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . ÍNDEX D AUTORS DEL VOLUM 48 . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . .
13 25
49 73 93
143 147 167 183 199 225 243 259 271 273 281 283
VOLUM 48, 1998 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1998
DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES LLUÍS CORNUDELLA EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 48, 1998
Figura de la sobrecoberta Model del solenoide interdigitat compacte per a l estructura de la fibra de cromatina plegada (J. R. Daban i A. Bermúdez, 1998, Biochemistry, núm. 37, pàg. 4299-4304). Els successius pisos d una hèlix primària de 4,7 nucleosomes per volta s interdigiten i formen 5 hèlixs secundàries (amb el DNA representat en diferents colors) que estan estabilitzades per interaccions laterals entre els octàmers d histones (representats en color roig; vegeu les pàgines 167-181 i la figura 11 de l annex 6).
VOLUM 48, 1998 TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA 1998
DINÀMICA ESTRUCTURAL DE MACROMOLÈCULES LLUÍS CORNUDELLA EDITOR
TREBALLS DE LA SOCIETAT CATALANA DE BIOLOGIA VOLUM 48, 1998
Figura de la sobrecoberta Model del solenoide interdigitat compacte per a l estructura de la fibra de cromatina plegada (J. R. Daban i A. Bermúdez, 1998, Biochemistry, núm. 37, pàg. 4299-4304). Els successius pisos d una hèlix primària de 4,7 nucleosomes per volta s interdigiten i formen 5 hèlixs secundàries (amb el DNA representat en diferents colors) que estan estabilitzades per interaccions laterals entre els octàmers d histones (representats en color roig; vegeu les pàgines 167-181 i la figura 11 de l annex 6).